
Decreto 202/2003
APRUEBASE EL TEXTO DEL 1º VOLUMEN DE LA SEPTIMA EDICION DE LA FARMACOPEA ARGENTINA, QUE COMO ANEXO I FORMA PARTE DEL PRESENTE DECRETO. (NOTA: PUBLICADO EN EL SUPLEMENTO DEL BOLETIN OFICIAL).
FARMACOPEA ARGENTINA
Decreto 202/2003
Apruébase el texto del 1º Volumen de la Séptima Edición.
Bs. As., 12/6/2003
VISTO la Ley Nº 16.463, y sus normas reglamentarias, la Ley Nº 25.649, el Decreto Nº 1490 del 20 de agosto de 1992 y Nº 486 del 12 de marzo de 2002, prorrogado por su similar Nº 2724 del 31 de diciembre de 2002, la Resolución del ex MINISTERIO DE SALUD Y ACCION SOCIAL Nº 297 del 2 de julio de 1996, la Disposición de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (A.N.M.A.T.) Nº 1535 del 19 de abril de 2002, y el expediente Nº 1-47-1110-2283-02-0 del registro de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (A.N.M.A.T.), y
CONSIDERANDO:
Que la FARMACOPEA ARGENTINA es el libro oficial donde se publican los tipos de drogas y medicamentos necesarios o útiles para el ejercicio de la medicina y la farmacia, especificando lo concerniente al origen, preparación, identificación, pureza, valoración y demás condiciones que aseguran la uniformidad y calidad de las propiedades de los mismos.
Que el artículo 3º de la Ley Nº 16.463 de medicamentos establece que "los productos comprendidos en la presente Ley deberán reunir las condiciones establecidas en la FARMACOPEA ARGENTINA, y en caso de no figurar en ella, las que surgen de los patrones internacionales y de los textos de reconocido valor científico".
Que la Primera Edición de la FARMACOPEA ARGENTINA fue aprobada por la Ley Nº 3041 del 27 de noviembre de 1893, sancionada luego de un debate parlamentario en el cual se expresó que "no viene el Codex Medicamentarius, ni puede venir (...) al seno del Senado, para recibir una revisión, un análisis de cada una de sus prescripciones; viene nada más que a recibir la sanción legal que le da fuerza obligatoria en todo el Territorio de la Nación."
Que luego fue sustituida por CINCO (5) ediciones posteriores, aprobadas por las siguientes normas: Ley Nº 10.983 del 30 de septiembre de 1919; Ley Nº 12.729 del 29 de septiembre de 1941; Decreto Nº 4944 del 12 de diciembre de 1955; Ley Nº 16.969 del 4 de octubre de 1966 y Ley Nº 21.885 del 6 de octubre de 1978.
Que desde la aprobación de la Sexta Edición en el año 1978, la FARMACOPEA ARGENTINA no ha sido actualizada hasta la fecha.
Que el transcurso del tiempo operado y la prolífera actividad en las áreas de investigación y desarrollo de la industria farmacéutica han desnaturalizado el objeto para el cual la FARMACOPEA ARGENTINA fuera creada, tornando necesario encarar la incorporación a la obra de las novedades farmacológicas hasta hoy existentes, así como revisar y actualizar las monografías allí incluidas a la luz de los nuevos métodos y tecnologías disponibles para el control de la calidad de drogas y medicamentos.
Que el Decreto Nº 21.886 del 5 de diciembre de 1956, modificado posteriormente por el Decreto Nº 836 del 9 de mayo de 1985 estableció la estructura de funcionamiento de la Comisión Permanente de la FARMACOPEA ARGENTINA, teniendo por objeto revisar, actualizar y publicar periódicamente la FARMACOPEA ARGENTINA.
Que de acuerdo a la aludida normativa, el ámbito de actuación de la mencionada Comisión es el MINISTERIO DE SALUD y su sede la DIRECCIÓN NACIONAL DE DROGAS, MEDICAMENTOS Y ALIMENTOS.
Que dicha Dirección ha quedado subsumida en la estructura de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (A.N.M.A.T.), creada por Decreto Nº 1490 de fecha 20 de agosto de 1992 como Organismo Descentralizado de la entonces SECRETARIA DE SALUD, hoy SECRETARIA DE POLITICAS, REGULACION Y RELACIONES SANITARIAS, con competencia en todo lo relacionado al control y fiscalización sobre la sanidad y calidad de las drogas, productos químicos, reactivos, formas farmacéuticas, medicamentos, elementos de diagnóstico, materiales y tecnología biomédicos y todo otro producto de uso y aplicación en la medicina humana (cfr. artículo 3º, inciso a).
Que entre las obligaciones de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (A.N.M.A.T.) se encuentra la de aplicar y velar por el cumplimento de las disposiciones legales, científicas, técnicas y administrativas comprendidas dentro del ámbito de su competencia.
Que en relación a los medicamentos, la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (A.N.M.A.T.) debe controlar y fiscalizar el cumplimiento de la Ley Nº 16.463 (reglamentada por los Decretos Nros. 9763/64 y 150/92 y modificatorios).
Que teniendo en cuenta lo expuesto en los considerandos precedentes, por medio de la Resolución del ex MINISTERIO DE SALUD Y ACCION SOCIAL Nº 297 de fecha 2 de julio de 1996 se encomendó a la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (A.N.M.A.T.) la reactivación del funcionamiento de la Comisión Permanente de la FARMACOPEA ARGENTINA, a efectos de revisar y actualizar el texto de la FARMACOPEA ARGENTINA, lo cual se materializó con el dictado de la Disposición ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA A.N.M.A.T. Nº 756 de fecha 26 de febrero de 1998, sustituida posteriormente por la Disposición ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA A.N.M.A.T. Nº 1535 19 de abril de 2002.
Que la Comisión Permanente de la FARMACOPEA ARGENTINA ha revisado y elaborado un nuevo proyecto actualizado de la FARMACOPEA ARGENTINA, que consta de CUATRO (4) volúmenes a ser editados UNO (1) por año, encontrándose concluido el que constituye el primer volumen de su VII Edición.
Que la Ley Nº 25.649, sancionada con fecha 28 de agosto de 2002 y promulgada parcialmente con fecha 18 de septiembre de 2002, "tiene por objeto la defensa del consumidor de medicamentos y drogas farmacéuticas, y su utilización como medio de diagnóstico en tecnología biomédica y todo otro producto de uso y aplicación en la medicina humana", estableciendo, en concordancia con lo estatuido por la Resolución del MINISTERIO DE SALUD Nº 326/02, que toda receta o prescripción médica deberá efectuarse en forma obligatoria expresando el nombre genérico del medicamento o denominación común internacional que se indique, seguida de forma farmacéutica y dosis/unidad, con detalle del grado de concentración.
Que asimismo establece que la receta podrá indicar además del nombre genérico el nombre o marca comercial, pero en dicho supuesto el profesional farmacéutico, a pedido del consumidor, tendrá la obligación de sustituir la misma por una especialidad medicinal de menor precio que contenga los mismos principios activos, concentración, forma farmacéutica y similar cantidad de unidades.
Que las prescripciones legales precedentemente reseñadas, requieren el aseguramiento de la calidad de las drogas y principios activos involucrados en los medicamentos, estableciendo sus especificaciones, métodos de control y de producción.
Que resulta insoslayable destacar en este punto, que desde la creación de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (A.N.M.A.T.), y de acuerdo al modelo fiscalizador de gestión adoptado por dicho organismo, se ha ido poniendo cada vez más énfasis en el cumplimiento de las Buenas Prácticas de Fabricación y Control exigiéndose la paulatina adecuación a las normas establecidas al respecto por la ORGANIZACION MUNDIAL DE LA SALUD (OMS), punto de partida fundamental para resguardar la calidad farmacéutica de los medicamentos.
Que las Farmacopeas, en general, han evolucionado en el mundo para adaptarse a las nuevas formas de producción y utilización, (distribución, prescripción y dispensación) de los medicamentos.
Que las Farmacopeas no constituyen en la actualidad textos exclusivamente empleados por los farmacéuticos en la preparación o dispensación de fórmulas farmacéuticas prescriptas en las recetas médicas.
Que como el medicamento se ha convertido en un producto de la industria farmacéutica, las Farmacopeas devienen en verdaderos códigos de normas de calidad indispensables para normalizar el mercado farmacéutico y para establecer las condiciones mínimas de calidad para que puedan distribuirse legalmente en el mercado.
Que el empleo de la FARMACOPEA ARGENTINA vigente en la actualidad cayó en desuso debido a la discontinuidad de las subsiguientes ediciones, con la consecuente falta de revisión o actualización frente a los avances de la terapéutica, el vertiginoso desarrollo de la tecnología y la constante evolución de la industria farmacéutica en el mundo y en particular en nuestro país.
Que por el artículo 1º del Decreto Nº 486 del 12 de marzo de 2002, se declara la Emergencia Sanitaria Nacional hasta el 31 de diciembre de 2002, a efectos de garantizar a la población argentina el acceso a los bienes y servicios básicos para la conservación de la salud.
Que el mencionado Decreto fue prorrogado por su similar Nº 2724 del 31 de diciembre de 2002, hasta el 10 de diciembre de 2003.
Que dicha declaración tuvo por objeto paliar el impacto inicial de la crisis acaecida en el país, garantizando a la población argentina el acceso a los bienes y servicios básicos para la conservación de la salud, restableciendo primordialmente el suministro de medicamentos e insumos críticos en las instituciones públicas con servicios de internación.
Que frente a la situación descripta resulta indispensable que la FARMACOPEA ARGENTINA sea actualizada ya que los medicamentos deben conformarse a ella, de acuerdo a lo expresamente establecido en el artículo 3º de la Ley de Medicamentos Nº 16.463.
Que de todo lo expuesto surge que la crítica situación que atraviesa el sector salud configura una circunstancia excepcional que hace imposible seguir los trámites ordinarios previstos por la CONSTITUCION NACIONAL para la sanción de las leyes, resultando imperioso el dictado de este acto.
Que la DIRECCION GENERAL DE ASUNTOS JURIDICOS del MINISTERIO DE SALUD ha tomado la intervención de su competencia.
Que la presente medida se dicta en ejercicio de las facultades conferidas por el art. 99, incisos 1 y 3 de la CONSTITUCION NACIONAL.
Por ello,
EL PRESIDENTE DE LA NACION ARGENTINA EN ACUERDO GENERAL DE MINISTROS
DECRETA:
Artículo 1º — Apruébase el texto del 1º Volumen de la Séptima Edición de la FARMACOPEA ARGENTINA, que como Anexo I forma parte del presente Decreto.
Art. 2º — El texto aprobado por el artículo 1º del presente Decreto entrará en vigencia a partir de su publicación en el Boletín Oficial.
Art. 3º — El 1º Volumen de la Séptima Edición de la FARMACOPEA ARGENTINA, que se aprueba por el artículo 1º del presente, será de uso obligatorio para todas las farmacias, droguerías, empresas elaboradoras e importadoras de drogas y medicamentos, como así también para aquellos establecimientos que los comercialicen y/o distribuyan.
Será también de uso obligatorio para aquellos establecimientos o empresas que importen, elaboren, comercialicen y/o distribuyan productos médicos que por sus características deban responder a especificaciones de la FARMACOPEA ARGENTINA.
Art. 4º — Encomiéndase al MINISTERIO DE SALUD a confeccionar los restantes volúmenes de la VII Edición de la FARMACOPEA ARGENTINA.
Art. 5º — Queda prohibida la reimpresión de la FARMACOPEA ARGENTINA sin autorización expresa del MINISTERIO DE SALUD y sólo producirá efecto legal la edición oficial.
Art. 6º — Dése cuenta al HONORABLE CONGRESO DE LA NACION, en cumplimiento del artículo 99 inciso 3) de la CONSTITUCION NACIONAL.
Art. 7º — Comuníquese, publíquese, dése a la Dirección Nacional del Registro Oficial y archívese. — KIRCHNER. — Alberto A. Fernández. — Ginés M. González García. — Aníbal D. Fernández. — José J. B. Pampuro. — Alicia M. Kirchner. — Julio M. De Vido. — Rafael A. Bielsa. — Daniel F. Filmus. — Gustavo O. Beliz. — Carlos A. Tomada.
ANEXO
(Nota Infoleg: El Primer Volumen de la Séptima Edición de la Farmacopea Argentina contiene un Indice General y un Indice Alfabético. Para su mejor visualización hemos organizado el contenido de cada uno de ellos en documentos independientes, a los que puede acceder ingresando al link correspondiente)
FARMACOPEA
ARGENTINA
SEPTIMA EDICION
2002
FARMACOPEA
ARGENTINA
SEPTIMA EDICION
Ministerio de Salud de la Nación
Secretaría de Políticas, Regulación y Relaciones Sanitarias
ANMAT
Administración Nacional de Medicamentos, Alimentos y Tecnología Médica
INAME
Instituto Nacional de Medicamentos
FARMACOPEA
ARGENTINA
SEPTIMA EDICION
Presidente de la Nación
Dr. Eduardo Duhalde
Jefe de Gabinete de Ministros
Dr. Alfredo Atanasof
Ministro de Salud de la Nación
Dr. Ginés González García
Secretaría de Políticas, Regulación y Relaciones Sanitarias
Dr. Carlos E. Filgueira Lima
Administración Nacional de Medicamentos, Alimentos y Tecnología Médica
Dr. Manuel R. Limeres
Instituto Nacional de Medicamentos
Dr. Carlos A. Chiale
FARMACOPEA
ARGENTINA
SEPTIMA EDICION
PRIMER VOLUMEN
COMISION PERMANENTE
FARMACOPEA ARGENTINA
Comisión Permanente de la Farmacopea Argentina
PRESIDENTE: Dr. Manuel R. Limeres
DIRECTOR EJECUTIVO: Dr. Carlos A. Chiale
COORDINADOR TECNICO: Dra. Hela G. Beltramini
SECRETARIO TECNICO: Dra. Karina A. Manco
VOCALES:
Dr. Sem M. Albonico
Dr. Arnaldo Luis Bandoni
Dr. Pablo Bazerque
Dr. Mario A. Copello
Dr. Juan M. Dellacha
Dr. Teodoro S. Kaufman
Dr. Eloy Mandrile
Dr. Rubén Manzo
Dra. María Teresa Pizzorno
Dr. Edgardo Poskus
Dr. Modesto Rubio
Dr. Norberto A. Terragno
Dra. María Guillermina Volonté
FARMACOPEA ARGENTINA
SEPTIMA EDICION
PRIMER VOLUMEN
INDICE ALFABETICO
A
Abreviaturas
Absorbancia (A)
Absorción atómica
Absorción y emisión atómica, espectro fotometría de <440>
Absortividad
Absortividad molar
Acetaldehído
Acetaldehído (SR)
Acetanilida
Acetato
Acetato de plomo, papel de
Acetato, solución reguladora de (SR)
Acético, ácido
ácido, 2 N
ácido, diluido
ácido, glacial
ácido, glacial (SR)
Acetilacetona
Acetilcolina, cloruro de
N-Acetil-L-tirosina, éster etílico de
Acetilo, cloruro de
Acetona
Acetona anhidra
Acetona regulada (SR)
Acetonitrilo
Acetonitrilo, para espectrofotometría
p-Acetotoluidida
Acidez, índice de
Acrilamida
Acrílico, ácido
Actividad (A), definición de
Actividad específica, definición de
Adenina, sulfato de
Adípico, ácido
Aditivos
ADN recombinante
Aerobios viables, recuento de
Aerosoles
de válvula continua
dosificadores
Aerosoles, ensayos farmacotécnicos para <390>
Aflatoxinas
Afatoxinas, determinación de <110>
Agar
Agar Baird-Parker
Agar Cetrimida
Agar Cristal Violeta-Rojo Neutro-Bilis-Glucosa
Agar de sulfito de bismuto
Agar Digerido de Caseína-Soja
Agar DRBC (Dicloran-Rosa de Bengala-Cloranfenicol)
Agar Levine Eosina-Azul de Metileno
Agar Mac Conkey
Agar Manitol-Sal
Agar Papa-Dextrosa
Agar Pseudomonas para la Detección de Fluorescina
Agar Pseudomonas para la Detección de Piocianina
Agar Sabouraud-Dextrosa
Agar Sulfito de Bismuto
Agar Sulfito-Polimixina-Sulfadiacina
Agar Triple Azúcar-Hierro
Agar Verde Brillante
Agar Vogel-Johnson
Agar Xilosa-Lisina-Desoxicolato
Agarosa, para cromatografía
Agua, definición de
Agua
Agua bacteriostática para inyectables
Agua desaireada
Agua, determinación de <120>
Agua deuterada
Agua estéril para inhalación
Agua estéril para inyectables
Agua estéril para irrigación
Agua grado HPLC
Agua para inyectables
Agua purificada estéril
Albúmina (SR)
Alcohol
Alcohol 70 %, 80 % y 90 %
Alcohol, determinación de <130>
Alcohol absoluto
Alcohol amílico
Alcohol ter-amílico
Alcohol butílico
Alcohol butílico normal
Alcohol n-butílico
Alcohol butílico secundario
Alcohol butílico terciario
Alcohol n-decílico
Alcohol deshidratado
Alcohol diluido
Alcohol dodecílico
Alcohol etílico
Alcohol-fenol (SR)
Alcohol 2-hidroxibencílico
Alcohol isoamílico
Alcohol isobutílico
Alcohol isopropílico
Alcohol isopropílico deshidratado
Alcohol libre de aldehído
Alcohol metílico
Alcohol neutralizado
Alcohol 1-nonílico
Alcohol polivinílico
Alcohol n-propílico
Aldehído deshidrogenasa
Alfacloronaftaleno
Alfazurina 2G
Algodón absorbente
Alizarina roja S
Alizarina sódica monosulfonato
Alizarinsulfonato sódico
Alizarinsulfonato sódico (SR)
Almacenamiento, condiciones de
Almidón (SR)
Almidón de papa
Almidón-ioduro de potasio (SR)
Almidón soluble, para iodimetría
Almidón soluble purificado
Alprenolol, clorhidrato de
Alquilfenoxipolietoxietano
Alumbre
Alumbre de amonio
Alumbre de potasio
Alúmina
Alúmina activada
Alúmina anhidra
Alúmina, especialmente preparada para uso en análisis cromatográfico
Aluminio, determinación de <140>
Aluminio lavado con ácido, óxido de
Aluminio, óxido de
Amalgama de cinc
Amaranto
Amarillo brillante
Amarillo de metilo
Amarillo de metilo (SR)
Amarillo de metilo-azul de metileno (SR)
Amarillo de metilo, papel de
Amarillo de tiazol
Amarillo de quinolina
Amarillo ocaso fcf
a-Amilasa
Amílico, alcohol
ter-Amílico, alcohol
Amilo, acetato de
Aminoacético, ácido
4-Aminoantipirina
p-Aminobenzoico, ácido
2-Aminobutanol
4-Amino-6-cloro-1,3-bencenodisulfonamida
4-Amino-2-clorobenzoico, ácido
7-Aminodesacetoxicefalosporánico,ácido
2-Aminoetilo, difenilborinato de
1-(2-Aminoetil)piperazina
2-Aminofenol
m-Aminotenol
p-Aminofefol
Aininoguanidina, bicarbonato de
N-Aminoliexametilenimina
4-Amino-3-hidroxi-l-naftalensulfónico, ácido
N-Aminohomopiperidina
1-Aminohomopiperidina
1,2,4-Aminonaftolsulfónico, ácido
Aminonaftolsulfónico, ácido (SR)
3-Aminosalicílico, ácido
L-2-Aminosuccinámico, ácido
2-Aminotolueno
Amoníaco (SR)
Amoníaco alcohólico (SR)
Amoníaco-cianuro (SR)
Amoníaco concentrado
Amoníaco concentrado (SR)
Amoníaco diluido
Amoníaco fuerte, agua de
Amonio
Amonio, acetato de
Amonio, acetato de (SR)
Amonio, alumbre de
Amonio, bisulfato de
Amonio, bromuro de
Amonio, carbonato de
Amonio, carbonato de (SR)
Amonio, citrato dibásico de
Amonio, cloruro de
cloruro de (SR)
cloruro de-hidróxido de amonio (SR)
Amonio, fluoruro de
Amonio, fosfato de
Amonio, fosfato de (SR)
Amonio, fosfato diácido de
Amonio, fosfato dibasico de
Amonio, fosfato dibásico de (SR)
Amonio, fosfato monobásico de
Amonio, hidróxido de
Amonio, molibdato de
Amonio, molibdato de (SR)
Amonio, nitrato de
Amonio, oxalato de
Amorrio, oxalato de (SR)
Amonio, persulfato de
Amonio, polisulfuro de (SR)
Amonio, reineckato de (SR)
Amonio, sulfamato de
Amonio, sulfato de
Amonio, sulfuro de (SR)
Amonio, tiocianato de
Amonio (0,1 N), tiocianato de
Amonio, tiocianato (SR)
Amonio, vanadato de (SR)
Ampollas
Análisis térmico <20>
Análisis Térmico Diferencial (ATD)
Análisis Termogravimétrico (ATG)
Análisis Termomecánico (ATM)
Anhídrido acético
Anhídrido ftálico
Anhídrido propiónico
Anhídrido trifluoroacético
Anilina
Anisol
Anolito, solución del
Antibióticos, valoración microbiológica de <770>
Antimonio
Antimonio, tricloruro de
Antimonio, tricloruro de (SR)
Antimonio, pentacloruro de
Antimonioso, cloruro
Antitrombina-III para el ensayo de antifactor Xa
Antraceno
Antrona
Antrona (SR)
Aprobarbital
L-Arabinitol
L-Arabitol
Arena estándar, 20 a 30 µm
Arena lavada
Arsénico en reactivos
Arsénico, límite de <540>
Arsénico, trióxido de
Aserrín purificado
L-Asparagina
Autorradiólisis, definición de
Azo violeta
Azufre
Azul brillante de Coomassie R-250
Azul brillante fcf
Azul brillante G (SR)
Azul de anilina
Azul de bromocresol
Azul de bromocresol (SR)
Azul de bromofenol (SR)
Azul de bromofenol
Azul de bromofenol sódico
Azul de bromotimol
Azul de bromotimol (SR)
Azul de hidroxinaftol
Azul de metileno
Azul de metileno (SR)
Azul de Oracet B
Azul de Oracet B (SR)
Azul de tetrazolio
Azul de tetrazolio (SR)
Azul de timol
Azul de timol (SR)
Azul de toluidina
Azul nilo, clorhidrato
Azul patente v
B
Bacteriostasis y fungistasis, ensayo de validación para
Balanzas
analíticas
de precisión
Barbaloína
Barfoed, reactivo de
Bario
Bario anhidro, cloruro de
Bario, cloruro de
Bario, cloruro de (SR)
Bario dihidrato, cloruro de
Bario, hidróxido de
Bario, hidróxido de (SR)
Bario, nitrato de
Bario, nitrato de (SR)
Benceno
Bencenosulfonamida
Bencenosulfonilo, cloruro de
1-Bencilimidazol
Bencilo, cinamato de
Benciltrimetilamonio, cloruro de
Benzalconio, cloruro de
Benzaldehído
Benzanilida
Benzidrol
Benzoato
Benzofenona
Benzoico, ácido
N-Benzoil-L-arginina, clorhidrato de éster elítico de
Benzoílo, cloruro de
p-Benzoquinona
Beta-lactamasa
Betaín hidracida, cloruro de
Betanaftol
Betanaftol (SR)
Bibencilo
Bicarbonato
Bifenilo
Biotecnológicos, productos <1120>
2,2'-Bipiridina
4,4'-Bis(4-amino-1-naftilazo)-2,2'-estilbenodisulfónico, ácido
Bis(2-etilhexil)fosfato
Bis(2-etilhexil)fosfórico, ácido
Bis (2-etilhexil) ftalato
Bis(2-etilhexilo), ftalato de
Bis(2-etilhexilo), sebacato de
Bis (isodecil) ftalato
Bismuto
2,2'-Bis(octadeciloxi)-5,5'-espirobi [1,3,2-dioxafosforinano]
3,3-Bis(3-ter-butil-4-hidroxifenil)butirato de etileno
Bis(trirnetilsilil)acetamida
N,O-Bis(trimetilsilil)acetamida
Bis(trimetilsilil)trifluoroacetamida
Bis(trimetilsilil)trifluoroacetamida con trimetilclorosilano
Bisulflto
Biuret, reactivo de
Blanco, definición de
Borato
Bórax
Bórico, ácido
Boro, Trifluoruro de
Bromo
Bromo (SR)
Bromo 0,1 N
Bromo-acetato de sodio (SR)
a-Bromo-2-acetonaftona
Bromo, agua de
p-Bromoanilina
p-Bromoanilina (S R)
5-Bromo-2'-desoxiuridina
Bromometil 2 naftil cetona
N-Bromosuccinimida
Bromuro
Bromuro de iodo (SR)
Bromuro mercúrico, papel de
Brucina, sulfato de
BSA
Buenas prácticas de fabricación y control <1020>
1,3-Butanodiol
2,3-Butanodiona
Butanol
I-Butanol
2-Butanol
n-Butilamina
Butilarnina normal
1,3-Butilenglicol
4-ter-Butilfenol
Butílico, alcohol
n-Butílico, alcohol
Butílico normal, alcohol
Butílico secundario, alcohol
Butílico terciario, alcohol
ter-Butil metil éter
n-Butilo, acetato de
Butilo, benzoato de
n-Butilo, cloruro de
Butilo normal, acetato de
C
Cadmio
Cadmio, acetato de
Cadmio, nitrato de
Calcio
Calcio, acetato de
Calcio anhidro, cloruro de (para secado)
Calcio, carbonato de
Calcio, carbonato de (estándar para quelatometría)
Calcio, caseinato de
Calcio, citrato de
Calcio, cloruro de
Calcio, cloruro de (SR)
Calcio en reactivos
Calcio, hidróxido de
Calcio, hidróxido de (SR)
Calcio, lactato de
Calcio, nitrato de
Calcio, potasio y sodio, límite de <550>
Calcio precipitado, carbonato de
Calcio, sulfato de
Calcio, sulfato de (SR)
Caldo de Enriquecimiento de Mossel para Enterobacterias
Caldo Digerido de Caseína-Soja-Polisorbato 20
Caldo Digerido de Caseína-Soja
Caldo Lactosado
Caldo Selenito-Cistina
Caldo Tetrationato
Caldo Tioglicolato Alternativo
Calorimetría diferencial de Barrido (CDB)
Canastillo
dl-10-Canforsulfónico, ácido
Capacidad neutralizante de ácido <30>
Cápsulas
con cubierta entérica
de liberación prolongada
Carbón activado
Carbón decolorante
Carbón vegetal activado
Carbonato
Carbono cromatográfico, disulfuro de
Carbono, disulfuro de
Carbono inorgánico, solución estándar para medir
Carbono orgánico total <40>
Carbono, tetracloruro de
Caseína
Catecol
Catolito, solución del
Cedro, aceite de
Celulosa con indicador de fluorescencia para cromatografía
Celulosa microcristalina
Celulosa para cromatografía
Cérico amónico, nitrato (0,05 N)
Cérico aniónico, nitrato (SR)
Cérico aniónico, sulfato
Cérico, sulfato
Cérico (0,1 N), sulfato
Cesta
Cetiltrimetilamónio al 25%, en agua, cloruro de
Cianoacético, ácido
Cianógeno, bromuro de
Cicloliexano
Cicloliexanol
(1,2-Ciclohexilendinitrilo)tetraacético, ácido
Cinc
Cinc, acetato de
Cinc anhidro pulverizado, cloruro de
Cinc, determinación de <150>
Cinc, óxido de
Cinc, sulfato de
Cinc (0,05 M), sulfato de
Cinconidina
Cinconina
L-Cistina
[Citrato(4-)]dicobre
Circonilo, nitrato de
Citrato
Cítrico, ácido
ácido, anhidro
Cleland, reactivo de
Clonado
Cloral, hidrato de (SR)
Cloramina T
Clorato
Cloráurico, ácido
Clorhídrico, ácido
ácido, diluido (10 %),
ácido, 1 N
ácido, 0,5 N en metanol
Cloro
Cloro (SR)
Cloro, agua de
m-Cloroacetanilida
p-Cloroacetanilida
1-Cloroadamantano
2-Cloro-4-aminobenzoico, ácido
3-Cloroanilina
Clorobenceno
4-Clorobenzofenona
4-Clorobenzoico, ácido
1-Clorobutano
2-Cloroetilamina monoclorhidrato
p-Clorofenol
Cloroformo
Cloroformo acidificado (SR)
Cloroformo libre de alcohol
Clorogénico, ácido
1-Cloronaftaleno
Cloroplatínico, ácido
Clorotrimetilsilano
Clortetraciclina, clorhidrato de
Cloruro
Cloruro de sodio, solución isotónica de
Cloruro en reactivos
Cloruro y sulfato, límite de <560>
Cobalto
Cobalto, acetato de
Cobalto, cloruro de
Cobalto, nitrato de
Cobaltoso, acetato
Cobaltoso, cloruro
Cobaltoso, cloruro (SC)
Cobaltoso, cloruro (SR)
Cobre
Coeficiente de extinción específica
Colestano
Colesterilo, benzoato de
Colesterilo, n-heptilato
5-Colidina
Colina, cloruro de
Colorantes, definición de
Colorantes de uso farmacéutico <50>
Colorantes, especificaciones de
Combustión en erlenmeyer con oxígeno <60>
Comisión permanente, composición de la
Componentes concomitantes, definición de
Comprimidos
con cubiertas simples
con cubierta entérica
de liberación prolongada
Comprimidos, dureza de
Comprimidos, friabilidad de
Compuestos nitrogenados en reactivos
Conductividad <70>
Conservantes <80>
Conservantes, definición de
Consideraciones generales
Contacto directo, ensayo de
Contenido extraíble del envase, determinación del <210>
Contenido neto del envase, determinación del <220>
Contenido, uniformidad de
Control, definición de
Control higiénico de productos no obligatoriamente estériles <90>
Copolímero de etileno-acetato de vinilo para envases y tubos
destinados a preparaciones para nutrición parenteral
Cortisona
Cremas
Cristal violeta
Cristal violeta (SR)
Cromatografía <100>
Aptitud del sistema
Interpretación de los cromatogramas
Tiempo de retención
Tiempo muerto
Factor de asimetría (F)
Factor de capacidad (k’)
Coeficiente de distribución, KD
Relación de frente (R)
Cromatografía ascendente
Cromatografía de adsorción
Cromatografía de exclusión
Cromatografía de gases
Cromatografía de líquidos de alta eficacia
Cromatografía de partición
Cromatografía de permeación de geles
Cromatografía descendente
Cromatografía en capa delgada
Cromatografía en columna
Cromatografía en papel
Cromatografía por filtración de geles
Cromo, trióxido de
Cromotrópico, ácido
Cromotrópico, ácido(SR)
Culombimétrica, titulación
Cúprico, acetato
Cúprico, acetato (SR)
Cúprico alcalino, citrato (SR)
Cúprico alcalino, ioduro (SR)
Cúprico amoniacal, óxido (SR)
Cúprico anhidro, sulfato
Cúprico, citrato
Cúprico, cloruro
Cúprico fuerte, acetato (SR)
Cúprico (0,1 N), nitrato
Cúprico, sulfato
Cúprico, sulfato (SR)
Cúprico, sulfato (SC)
Cuprietilendiamina, hidróxido de (solución 1 M)
Cúrcuma, papel de
D
Dantrón
DBQ, reactivo
Decanol
n-Decílico, alcohol
Degradación forzada, definición de
Denigès, reactivo de
Densidad relativa, determinación de la <160>
2'-Desoxiuridina
Destilación azeotrópica, determinación de agua por
Desviación estándar relativa (SR)
Determinación de aflaoxinas <110>
Determinación de agua <120>
Determinación de alcohol <130>
Determinación de aluminio <140>
Determinación de cinc <150>
Determinación de la densidad relativa <160>
Determinación de la rotación óptica <170>
Determinación de la temperatura de solidificación <180>
Determinación de la viscosidad <190>
Determinación de nitrógeno <200>
Determinación del contenido extraíble del envase <210>
Determinación del contenido neto del envase <220>
Determinación del índice de refracción <230>
Determinación del intervalo de destilación <240>
Determinación del pH <250>
Determinación del punto de fusión <260>
Determinación del residuo de ignición <270>
Determinaciones con blancos
Deuterio, óxido de
Deuterocloroformo
Dextrina
Dextro pantotenato de calcio
Dextrosa anhidra
Diacetilo
1,4-Diaminobenceno, diclorhidrato de
3,3'-Diaminobencidina, clorhidrato de
trans-1,2-Diaminociclohexano-N,N,N’,N’- tetraacético
2,3-Diaminonaftaleno
Diazobencenosulfónico, ácido(SR)
Dibencilo
2,6-Dibromoquinona-clorimida
Dibutilamina
Dibutilo, ftalato de
Diciclohexilamina
Diciclohexilamina, acetato de (SR)
NN-Diclorhidrato de dimetil-p-fenilendiamina
2,5-Dicloroanilina
2,6-Dicloroanilina
o-Diclorobenceno
1,2-Dicloroetano
2,6-Diclorofenol-indofenol sódico
Diclorofenol-indofenol, solución estándar de
Diclorofluoresceína
Diclorofluorometano
2,6-Dicloroindofenol sódico
2,4-Dicloro-1-naftol
2,6-Dicloroquinona-clorimida
2,6-Diclorofenilacético, ácido
Diclorofuoresceína (SR)
Diclorometano
Dietilamina
N,N-Dietilanilina
Dietilenglicol ‘
Dietilenglicol succinato poliéster
Dietilentriamina
Dietilfenilendiamina, sulfato de
Di(2-etilhexil)ftalato
Difenilamina
Difenilamina (SR)
Difenilcarbazida
Difenilcarbazona
Difenilcarbazona (SR)
Difenil éter
2,2-Difénilglicina
Difeniltiocarbazona
Difusión en agarosa, ensayo de
Digerido pancreático de caseína (peptona bacteriológica)
Digerido papaínico de harina de soja
Digerido péptico de tejido animal (peptona bacteriológica)
Digitonina
Dihidroquinidina, sulfato de
o-Dihidroxibenceno
2,7-Dihidroxinaftaleno (SR)
1,8-Dihidroxinaftaleno-3,6-disulfónico, ácido
2,5-Dihidroxibenzoico, ácido
Diiodofluoresceína
Diiodofluoresceína (SR)
Diisodecil ftalato
Diisopropilamina
Diisopropil éter
Diisopropiletilamina
N,N-Diisopropiletilamina
NN-Dimetilacetamida
p-Dimetilaminoazobenceno
p-Dimetilaminobenzaldehído
p-Dimetilaminobenzaldehído (SR)
p-Dimetilaminocinamaldehído
Dimetilaminofenol (isómero meta)
2,6-Dimetilanilina
NN-Dimetilanilina
Dimetilanilina, límite de <570>
3,4-Dimetilbenzofenona
5,5-Dimetil-1,3-ciclohexanodiona
Dimetil estearilamida
NN-Dimetil estearilamida
Dimetiletil(3-hidroxifenil)amonio, cloruro de
2,6-Dimetilfenol
Dimetilformamida
N,N-Dimetilformamida
NN-Dimetilformamida-dietilacetal
Dimetilformamida, dietilacetal de
NN-Dimetil-1-naftilamina
N,N-Dimetiloctilamina
2,2-Dimetil-2-silapentano-5-sulfonato de sodio
Dimetilsulfona
Dimetilsulfóxido
Dimetilsulfóxido grado espectrofotométrico
Dimetiltetradecilamina
N,N-Dimetiltetradecilamina
2,5-Dimetoxibenzaldehído
1,2-Dimetoxietano
(3,4-Dimetoxifenil)-acetonitrilo
m-Dinitrobenceno
3,5-Dinitrobenzoilo, cloruro de
2,4-Dinitroclorobenceno
2,4-Dinitrofenilbidracina
Dinitrofenilhidracina (SR)
2,4-Dinitrofluorobenceno
Dioctadecilo, disulfuro de
Dioxano
1,4-Dioxano
Dipicrilamina
a,a’-Dipiridilo
Dipotásico, fosfato
Dipotásico, fosfato ácido
Dipropilo, ftalato de
Discos
Disgregación, ensayo de <310>
Disociación fuerte
Disociación leve o débil
Disódico, cromotropato
Disódico, edetato
Disódico (0,05 M), edetato
Disódico, edetato (SR)
Disódico, fosfato
Disódico, fosfato ácido
Disolución completa <280>
Disolución, ensayo de <320>
Distribución del tamaño de partícula en polvos <290>
Disulfuro de carbono
Disulfuro de carbono cromatográfico
3-(3,5-di-ter-butil-4-hidroxifenil)propionato de octadecilo
5,5'-Ditiobis(ácido 2-nitrobenzoico)
Ditiol
Ditiotreitol
Ditizona
Ditizona (SR)
Docusato sódico
1-Dodecanol
Dodecílico, alcohol
Dodeciltrietilamonio (0,5 M), fosfato de
Drogas vegetales,
análisis microscópico
cortes y coloración
definición de
determinación del índice de estomas
métodos de análisis
muestreo de
observación de la droga en polvo
obtención de disociados
DTT
Dulcito
E
Edetato disódico
Edetato disódico (SR)
Eficiencia (N)
n-Eicosano
Electrodo de referencia
Electrodo de vidrio
Electroforesis <300>
Electroforesis de libre migración o frontal
Electroforesis en gel de poliacrilamida con desnaturalización
Electroforesis en gel de poliacrilamida con dodecil sulfato de sodio (SDS-page)
Electroforésis en gel con sistema regulador discontinuo
Electroforesis sobre gel cilíndrico de poliacrilamida
Electroforesis sobre un soporte o electroforesis de zona
Elixires
Elución, ensayo de
Ellman, reactivo de
Emisión atómica
Emulsiones
Endotoxinas bacterianas, ensayo de <330>
Ensayo de disgregación <310>
Ensayo de disolución <320>
Ensayo de endotoxinas bacterianas <330>
Ensayos de esterilidad <370>
Ensayo de piretógenos <340>
Ensayos de reactividad biológica <380>
Ensayo de sustancias fácilmente carbonizables <350>
Ensayo de toxicidad anormal <360>
Ensayos farmacotécnicos para aerosoles <390>
Ensayos farmacotécnicos para supositorios <400>
Ensayos generales de identificación <410>
Ensayos generales para reactivos
Enterobacteriaceae, recuento de
Envases
bien cerrado
con cierre inviolable
de cierre perfecto
hermético
inactínico
monodosis
multidosis
seguro para niños
Envases de plástico <420>
Envases de vidrio <430>
Envases de vidrio, clasificación según su resistencia hidrolítica de los
Tipo I
Tipo II
Tipo III
Tipo IV
Envases plásticos estériles de poli(cloruro de vinilo) plastificado para sangre humana que contienen solución anticoagulante
Envases plásticos estériles para sangre humana o hemoderivados
Envases plásticos para soluciones acuosas para perfusión intravenosa
Envases plásticos vacíos estériles de poli(cloruro de vinilo) plastificado para sangre humana o hemoderivados
Enzima fosfática
Enzima fosfática (SR)
Eosina (eosina Y)
Eosina (SR)
Epiandrosterona
Equilenina
Eriocromo cianina R
Eriocromo cianina (SR)
Eritritol
Eritrosina
Erucamida (z)-Docos-13-enamida)
Escala piloto, definición de
Escualano
Especialidad medicinal o farmacéutica, definición de
Especificidad
Espectrofotometría de absorción y emisión atómica <440>
Espectrofotometría de absorción y emisión atómica para reactivos
Espectrofotometría de fluorescencia <450>
Espectrofotometría infrarroja <460>
Espectrofotometría ultravioleta y visible <470>
Estabilidad
sobre productos farmacéuticos
sobre sustancias
Estabilidad, estudios de <1040>
Estabilizantes
Estaño
Estañoso, cloruro
Estañoso, cloruro (SR)
Estañoso concentrado, cloruro (SR)
Esteárico, ácido
Esterificación, índice de
Esterilidad, ensayos de <370>
Esterilidad, interpretación del ensayo de
Esteroides, valoración de <750>
Estricnina, sulfato de
Estroncio, acetato de
Estroncio en reactivos
Estroncio, hidróxido de
Estudios de estabilidad <1040>
Estudio de estabilidad acelerado, definición de
Estudio de estabilidad de larga duración (en tiempo real), definición de
Etanol
Éter
Éter absoluto
Etér butílico
Éter de fenilo
Éter de petróleo
Éter de petróleo para cromatografía
Éter difenílico
Éter etílico
Éter etílico anhidro
Éter isopropílico
Éter monoetílico de etilenglicol
Éter, polietilenglicol fenil nonil
2-Etilaminopropiofenona, clorhidrato de
4-Etilbenzaldehído
Etilendiaminotetraacetato disódico
Etilendiaminotetraacetato tetrasódico
Etilenglicol
Etileno, dicloruro de
Etileno, óxido de
Etílico, alcohol
Etilo, acetato de
Etilo, acrilato de
Etilo, benzoato de
Etilo, cianoacetato de
Etilo, salicilato de
Etilo, tetrabromofenolftaleinato de
Eucarióticos, sistemas biotecnológicos
Eutéctica
Exactitud
Excipiente, definición de
Extractos
Extracto de carne
Extracto de levadura
F
Factor X (Factor X Activado) para el ensayo de antifactor Xa
Fast blue B, sal de
Fast blue BB, sal de
Fecha de calibración, definición de
Fecha de elaboración, definición de
Fecha de ensayo, definición de
Fehling, solución de
1,10-Fenantrolina
Fenacetina
dl-Fenilalanina
-Fenilbencenometanol
p-Fenilendiamina, clorhidrato de
o-Fenilendiamina, diclorhidrato de
p-Fenilendiamina, diclorhidrato de
3-Fenilfenol
Fenihidracina
Fenilhidracina, acetato de (SR)
Fenilhidracina, ácido sulfúrico (SR)
Fenilhidracina, clorhidrato de
Fenil isocianato
Fenolftaleína
Fenolftaleína (SR)
Fenolftaleína (SR 1)
Fenolftaleína, papel de
Fenolsulfoftaleína
Fenolsulfoftaleína (SR)
Fenoxibenzamina,clorhidrato de
2-Fenoxietanol
Férrico ácido, cloruro (SR)
Férrico amónico, citrato
Férrico amónico, sulfato
Férrico amónico (0,1 N), sulfato
Férrico, cloruro
Férrico, cloruro (SC)
Férrico, cloruro (SR)
Férrico, nitrato
Férrico, sulfato
Ferroso ácido, sulfato (SR)
Ferroso amónico (0,1 N), sulfato
Ferroso, sulfato (SR)
Filtración por membrana, método de
Fisiológica estéril, solución
Fisiológica libre de piretógenos, solución
Fisiológica libre de piretógenos, solución (SR)
Fisiológica para nebulizar, solución
Fisiológica, solución (SR)
Floroglucinol
Floroglucinol (SR)
Fluido gástrico simulado (SR)
Fluido intestinal simulado (SR)
Fluoreno
Fluorescamina
Fluoresceína sódica
Fluorescencia, espectro fotometría de <450>
Fluorhídrico, ácido
4'-Fluoroacetofenona
9-a-Fluoroprednisolona,acetato de
Folin-Ciocalteu para fenoles (SR)
Folin-Denis, reactivo de
Formaldehído, solución de
Formaldehído (SR)
Formamida
Formas farmacéuticas <1050>
Fórmico, ácido
ácido, 96 %
ácido, anhidro
Fosfatasa alcalina
Fosfato
Fosfato en reactivos
Fosfito de tris(2,4-di-ter-butilfenilo)
Fosfomolíbdico, ácido
Fosfomolíbdico, ácido(SR)
Fosfórico, ácido .
Fosforo, pentóxido de
Fósforo rojo
Fosfotúngstico, ácido
Fosfotúngstico, ácido (SR)
Friabilidad y dureza de comprimidos <1060>
Ftalazina
Ftálico, ácido
Ftálico monopotásico, ácido
Ftalimida
Fucsina-ácido sulfuroso (SR)
Fucsina básica
Fucsina-pirogalol (SR)
Fuente no sellada, definición de
Fuente radiactiva, definición de
Fuente sellada, definición de
Furfural
G
Galactitol
Gálico, ácido
Gelatina (SR)
Gel de sílice
Gel de sílice con grupos amino químicamente unidos con
indicador de fluorescencia para cromatografía
Gel de sílice con indicador de fluorescencia para cromatografía
Gel de sílice dimetilsilanizado con indicador de fluorescencia para cromatografía
Gel de sílice libre de aglutinante
Gel de sílice octadecilsilanizado para cromatografía
Gel de sílice octadecilsilanizado con indicador de fluorescencia para cromatografía
Gel de sílice para cromatografía
Gel de sílice poroso
Gel en tubo, método de
Geles
Geles de poliacrilamida
Geles de poliacrilamida SDS verticales con sistema regulador discontinuo, preparación de
Geles de poliacrilamida-SDS teñidos, desecado de
Gen
Grard T, reactivo de
Gitoxina
Glacial, ácido acético
Glicerina
Glicerina básica (SR)
Glicerol
Glicina
Glicocolato de sodio
D-Glucónico, 50 % en agua, ácido
Glucosa oxidasa-cromogénica (SR)
Grasas y aceites fijos <480>
Guanidina, clorhidrato de
Guanina, clorhidrato de
Guayacol
H
Hemateína
Hematoxilina
Hematoxilina de Delafield (SR)
Heptadecanoato de metilo
n-Heptano
n-Heptano para cromatografía
1-Heptanosulfonato de sodio
Hexano solvente
2,2',2",6,6',6"-Hexa-ter-buti 1-4,4',4"-[(2,4,6-trimetil-1,3,5-bencenotriil)trismetileno] trifenol
Hexadecil hexadecanoato
Hexadecil palmitato
Hexametildisilazano
Hexametilenimina
Hexametilentetramina
Hexanitrodifenilamina
n-Hexano
Hexanofenona
Hexano solvente
Hidracina al 85 % en agua, hidrato de
Hidracina; diclorhidrato de
Hidracina, sulfato de
Hidrógeno al 30 %, peróxido de
Hidrógeno, peróxido de (SR)
Hidrógeno, sulfuro de
Hidrógeno, sulfuro de (SR)
Hidroquinona
3'-Hidroxiacetoferona
4'-Hidroxiacetofenona
2-Hidroxibencílico, alcohol
p-Hidroxibenzoico,ácido
4-Hidroxibenzoico isopropil éster, ácido
1-Hidroxibenzotriazol hidrato
Hidróxido de tetrametilamonio en metanol, solución de
3-Hidroxifenildimetiletil amonio, cloruro de
D-d-4-Hidroxifenilglicina
4-Hidroxiisoftálico, ácido
Hidroxilamina, clorhidrato de
Hidroxilamina, clorhidrato de (SR)
Hidroxilo, índice de
10 b-Hidroxinorandrostenodiona
8-Hidroxiquinolina
8-Hidroxiquinolina (SR)
Hiero
Hierro, alambre de
Hierro-fenol (SR)
Hiero-Kober, reactivo
Hierro, límite de <580>
Hierro, salicilato de (SR)
Hipoclorito de sodio, solución de
Hipofosfito
Hipofosforoso, ácido (50 %)
Hipofosforoso, ácido
Hipoxantina
Hongos y levaduras, recuento de
I
Identificación de bases orgánicas nitrogenadas <490>
Identificación de tetraciclinas <500>
Identificación, ensayos generales de <410>
Imidazol
Iminoestilbeno
Implantación, ensayo de
Implantes (pellets)
Impurezas comunes <510>
Impurezas comunes, definición de
Impurezas en productos oficiales <1070>
Impurezas eutécticas, análisis de
Impurezas indicadoras, definición de
Impurezas orgánicas volátiles <520>
Impurezas tóxicas, definición de
Inactínico, envases
Indeno
Indicadores
Indicadores, definición de
Indice de acidez
Indice de esterificación
Indice de hidroxilo
Indice de iodo
Indice de refracción, determinación del <230>
Indice de saponificación
Indigo carmín
Indofenol-acetato (SR)
Infrarroja, espectrofotometría <460>
Infrarrojo medio
Inositol
Intervalo de destilación, determinación del <240>
Intervalo de ebullición o de destilación para reactivos
Intracutáneo, ensayo
Intrauterino, sistema
Inyección sistémica, ensayo de Inyectables
Inyectables
de gran volumen
de pequeño volumen
en envases multidosis
lobenguano, sulfato de
lodato-almidón, papel de
lodato de potasio
lodhídrico, ácido
Iódico, ácido
Iodo
Iodo (0,1 N)
Iodo (SR)
Iodo, bromuro de
Iodo, cloruro de (SR)
lodohidroxiquinoleinsulfonato sódico (SR)
Iodo, índice de
Iodo-ioduro de potasio (SR)
Iodo, monocloruro de
Iodo, monocloruro de (SR)
lodoplatinato (SR)
5-lodouracilo
loduro
loduro-almidón, papel de
loduro-almidón, pasta de (SR)
loduro de 1-etilquinaldinio
loduro isopropílico
Isoamílico, alcohol
Isoamilo, acetato de
4-Isobutilacetofenona
Isobutílico, alcohol
Isobutilo, acetato de
N-Isobutilpiperidona
Isoflupredona, acetato de
Isonicotínico, hidrazida del ácido
Isooctano
lsopropilamina
Isopropílico, alcohol
Isopropílico deshidratado, alcohol
Isopropilo, miristato de
Isopropilo, salicilato de
J
Jarabes
K
Karl Fischer, determinación de agua por el método de
Karl Fischer, reactivo de
L
Lactato
Lactosa
LAL, reactivo (Lisado de Amebocitos)
Lana de vidrio
Lantano, cloruro de
Legislación Nacional vigente sobre Medicamentos
Ley N° 16.463
Liberación de principios activos <530>
Liberación prolongada, productos de
Liberación retardada (cubierta entérica), productos de
Liberación, sistemas de
Límite de arsénico <540>
Limite de calcio, potasio y sodio <550>
Límite de cloruro y sulfato <560>
Limite de dinletilanilina <570>
Límite de hierro <580>
Límite de metales pesados <590>
Límite de plomo <600>
Límite de selenio <610>
Limpieza de materiales de vidrio <1090>
L-Lisina
Litio
Litio, cloruro de
Litio, hidróxido de
Litio, metaborato de
Litio 0,1 N en benceno, metóxido de
Litio 0,1 N en clorobenceno, metóxido de
Litio 0,02 N en metanol, metóxido de
Litio, nitrato de
Litio, perclorato de
Litio, sulfato de
Litocólico, ácido
Lixiviación
Lociones
Locke-Ringer(SR)
Locke-Ringer, solución de
Lugol, solución de (SR)
Luz espuria, límite de
Luz polarizada
M
Maceración
Magnesio
Magnesio, acetato de
Magnesio activado, silicato de
Magnesio anhidro, perclorato de
Magnesio anhidro, sulfato de
Magnesio, cloruro de
Magnesio, nitrato de
Magnesio, óxido de
Magnesio para cromatografía, óxido de
Magnesio para cromatografía, silicato de
Magnesio, sulfato de
Magnesio, sulfato de (SR)
Maleato de bis(2-etilhexilo)
Maleico, ácido
Mallory, colorante de
Magnesia, mezcla de (SR)
Manganeso
Manganeso, dióxido de
Manganeso, sulfato de
Materia insoluble en reactivos
Materiales empleados para fabricación de envases plásticos
Materiales volumétricos <620>
Mayer, reactivo de
Medicamento, definición de
Medicamento magistral, definición de
Medicamento oficinal, definición de
Medios
Medios de cultivo
Medio Tioglicolato
Mercúrico, acetato
Mercúrico, acetato (SR)
Mercúrico alcohólico, bromuro (SR)
Mercúrico amarillo, óxido
Mercúrico, bromuro
Mercúrico, cloruro
Mercúrico, cloruro (SR)
Mercúrico, ioduro (SR)
Mercúrico, nitrato
Mercúrico (0,1 M), nitrato
Mercúrico, nitrato (SR)
Mercúrico, sulfato
Mercúrico, sulfato (SR)
Mercúrico, tiocianato
Mercurio
Mercurio II, ioduro de
Mercurioso, nitrato
Mercurioso, nitrato (SR)
Mesitilo, óxido de
Metacrílico, ácido
Metafenilendiamina, clorhidrato de
Metafenilendiamina, clorhidrato de (SR)
Metafenilendiamina, diclorhidrato de
Metafosfato ácido de sodio vítreo
Metafosfórico, ácido,
ácido-ácido acético, (SR)
Metales pesados en reactivos
Metales pesados, límite de <590>
Metanol
Metanol anhidro
Metanol para espectrofotometría
Metanosulfónico, ácido
Metilamina al 40 % en agua
p-Metilaminofenol, sulfato de
3-Metil-2-benzotiazolinona hidrazona, clorhidrato de (SR)
Metilcloroformo
Metilenbisacrilamida
Metileno acidificado, cloruro de (SR)
Metileno, cloruro de
3-O-Metilestrona
Metil etil cetona
Metílico, alcohol
Metil isobutil cetona
3-Metil-4-nitro-I-(p-nitrofenil)-5-pirazolona
N-Metil-N-nitroso-p-toluensulfonamida
4-Metil-2-pentanona
2-Metil-1-propanol
2-Metil-2-propil-1,3-propanodiol
Metilo, acetato de
Metilo, 4-aminobenzoato de
Metilo, carbamato de
Metilo, cianuro de
Metilo, estearato de
Metilo, ioduro de
Metilo, metacrilato de
Metilo, oleato
Metilsulfona
Metilsulfóxido
Metiltionina, perclorato de (SR)
Métodos de farmacognosia <630>
Metoxietanol
o-Metoxifenol
5-Metoxi-2-metil-3-indolacético, ácido
Millon, reactivo de
Mineral, aceite
Miristicina
Molibdeno, fosfotungstato de (SR)
Molíbdico, ácido
Molibdovanádico (SR)
Monoetanolamina
Monocloroacético, ácido
Morfolina
Mortolina 0,5 N en metanol
Muestreo
individual
unificado
Mufla
N
Naftaleno
1,3-Naftalenodiol
2,7-Naftalenodiol
2-Naftalenosulfónico, ácido
Naftilamina
1-Naftilamina, clorhidrato de
N-(1-Naltil)etilendiamina, diclorhidrato de
N-(1-Naftil)etilendiamina, diclorhidrato de(SR)
1-Naftol
1-Naftol (SR)
2-Naftol
2-Naftol (SR)
p-Naftolbenceína
p-Naftolbenceína (SR)
Naftol disulfonato de potasio
-Naftoquinona-4-sulfonato sódico
Naftoresorcinol
Negro de eriocromo T
Negro de eriocromo (SR)
Naranja ácido 5
Naranja de metilo
Naranja de metilo (SR)
Naranja de xilenol
Naranja de xilenol (SR)
Naranja G
Negro brillante bn
Nessler, reactivo de
Nicotinamida adenina dinucleótido
Nicotinamida adenina dinucleótido fosfato-adenosina-5' trifosfato, mezcla de
Nicotínico, ácido
Ninhidrina
Ninhidrina (SR)
Níquel
Níquel-aluminio, catalizador de
Nitrato
Nitrato cérico amónico
Nitrato en reactivos
Nítrico, ácido
ácido, fumante
ácido, diluido
Nitrilotriacético, ácido
Nitrito
Nitrito, titulación con<730>
4'-Nitroacetofenona
o-Nitroanilina
p-Nitroanilina
p-Nitroanilina (SR)
Nitrobenceno
p-Nitrobencenodiazonio, tetrafluoroborato de
p-Nitrobencilo, bromuro de
4-(p-Nitrobencil) piridina
5-Nitro-1,1 0-fenantrolina
Nitrofenantrolina (SR)
Nitroferricianuro sódico (SR)
Nitrógeno, determinación de <200>
Nitrometano
1-Nitroso-2-naftol
Nitroso R, sal
Nombre genérico, definición de
Nonadecano
1-Nonanol
1-Nonílico, alcohol
O
Octadecilsilano
Octanofenona
1-Octanosulfonato de sodio
(p-ter-Octilfenoxi)nonaetoxietanol
(p-ter-Octilfenoxi)polietoxietanol
Octil sulfato, sal sódica
Ocular, sistema
Oftálmicas, soluciones
Oftálmicas, suspensiones
Oftálmicas, ungüentos
Oleamida
Oleato de metilo
Orales, soluciones
Orcinol
Oro, cloruro de
Oro, cloruro de (SR)
Ortofenantrolina
Ortofenantrolina (SR)
Ortofosfatos
Ósmico, ácido
Osmio, tetróxido de
Osmolalidad
Osmolalidad y Osmolaridad <640>
Osmolaridad
Ósmoles
Óticas, soluciones
Óticas, suspensiones
Óvulos
Oxalato
Oxálico, ácido
ácido, 0,1 N
ácido(SR)
3,3'-Oxidipropionitrilo
P
Paladio catalizador
Paladio, cloruro de
Paladio regulado, cloruro de (SR)
Palmitato de retinilo
Pantotenato de calcio, dextrógiro
Papel de acetato de plomo
Papel de amarillo de metilo
Papel de bromuro mercúrico
Papel de cúrcuma
Papel de fenolftaleína
Papel de filtro cuantitativo
Papel de iodato-almidón
Papel de ioduro-almidón
Papel de sulfato cúprico
Papel de tornasol azul
Papel de tornasol rojo
Papel indicador de pH de intervalo corto
Papel inodoro absorbente
Papeles y papeles indicadores
Paraaminobenzoico, ácido
Paraformaldehído
Partículas en inyectables <650>
Partículas metálicas en ungüentos oftálmicos <660>
Pastas
Pastillas
Pasta de ioduro-almidón (SR)
Pellets
Penicilinasa
Penicilinas y cefalosporinas, medios para
Pentacianoamino ferrato trisódico
Pentacloruro de antimonio
Pentadecano
Pentano
Pentano-2,4-diosa
1, 2, 3, 4, 5-Pentanopentol
1-Pentanosulfonato de sodio
1-pentanosulfónico, Sal sódica del ácido
P-EPQ
Pepsina
Peptona seca
Perclórico, ácido
ácido, 0,1 N en ácido acético glacial
ácido, 0,1 N en dioxano
Pérdida por calcinación <670>
Pérdida por secado <680>
Pérdida por secado para reactivos
Periódico, ácido
Permanganato
Peróxido
Peróxido de hidrógeno, solución de
Pesas y balanzas <690>
Peso, uniformidad de
Pesticidas
análisis cualitativo y cuantitativo de
organoclorados,
organofosforados
piretroides
residuos de
Petróleo, bencina de
pH, calibración del medidor de
pH, determinación del <250>
Picnómetro
2-Picolina
Picrato alealino (SR)
Pícrico, ácido
Pícrico, ácido(SR)
Picrolónico, ácido
Piedra pómez
Piperidina
Pireno
Piretógenos, ensayo de <340>
1-(2-Piridilazo)-2-naftol
3-(2-Piridil)5,6-di(2-furil)-1,2,4-triazina-5',5"-disulfónico,saldisódica del ácido
Piridina
Piridina-pirazolona (SR)
Piridina seca
Piridoxal, clorhidrato de
Piridoxal, 5-fosfato de
Piridoxamina, diclorhidrato de
Pirofosfatos
Pirogalol
Pirogalol alcalino (SR)
Piruvato de sodio
Pirúvico, ácido
Pirrol
Plasmido
Plástico, envases de <420>
Plata
Plata amoniacal, nitrato de (SR)
Plata, dietilditiocarbamato de
Plata, dietilditiocarbamato de (SR)
Plata, nitrato de
Plata 0,1 N, nitrato de
Plata, nitrato de (SR)
Plata, óxido de
Platínico, cloruro
Platínico, cloruro (SR)
Platino-cobalto (SR)
Plomo
Plomo, acetato de
Plomo, acetato de (SR)
Plomo alcohólico, acetato de (SR)
Plomo diluido, subacetato de (SR)
Plomo, límite de <600>
Plomo, monóxido de
Plomo, nitrato de
Plomo, perclorato de
Plomo, solución estándar de
Plomo, subacetato de (SR)
Polarimetría
Polarímetro con detección visual
Polarímetro fotoeléctrico
Polarografía <700>
Polarografía
de corriente directa
de pulsos
Poli(cloruro de vinilo) plastificado para envases destinados a
sangre humana y hemoderivados y para envases destinados a soluciones acuosas para perfusión intravenosa
Polietilenglicol 400
Polietilenglicol 600
Polietilenglicol 20.000
Polietileno de alta densidad para envases destinados a
preparaciones de uso parenteral
Polictileno de baja densidad para envases destinados a preparaciones para uso parenteral y para preparaciones oftálmicas
Poliolefinas
Polioxietilen (23) lauril éter
Polipropileno para envases y tapones destinados a preparaciones de uso parenteral
Polivinílico, alcohol
Polvos
Pomadas
Porcentaje peso en peso (% p/p), definición de
Porcentaje peso en volumen (% p/v), definición de
Porcentaje volumen en volumen (% v/v), definición de
Portador isotópico
Potasio
Potasio, acetato de
Potasio, acetato de (SR)
Potasio alcalino, iodomercuriato de(SR)
Potasio alcohólico 0,5 N, hidróxido de
Potasio alcohólico, hidróxido de (SR)
Potasio, alumbre de
Potasio amoniacal, ferricianuro de (SR)
Potasio anhidro, carbonato de
Potasio 0,1 N, arsenito de
Potasio, bicarbonato de
Potasio, bifosfato de
Potasio, biftalato de
Potasio, bisulfato de
Potasio, bromato de
Potasio 0,1 N, bromato de
Potasio 0,1 N, bromuro-bromato de
Potasio, bromuro de
Potasio, carbonato de
Potasio, carbonato de (SR)
Potasio, cianuro de
Potasio, clorato de
Potasio, cloroplatinato de
Potasio, cloruro de
Potasio, cromato de
Potasio, cromato de (SR)
Potasio, dicromato de
Potasio 0,1 N, dicromato de
Potasio, dicromato de (SR)
Potasio en reactivos
Potasio, ferricianuro de
Potasio 0,05 M, ferricianuro de
Potasio, ferricianuro de (SR)
Potasio, ferrocianuro de
Potasio, ferrocianuro de (SR)
Potasio, fosfato dibásico de
Potasio, fosfato monobásico de
Potasio, ftalato ácido de
Potasio, ftalato hidrógeno de
Potasio, hidróxido de
Potasio 1 N, hidróxido de
Potasio hidróxido de (SR)
Potasio 0,05 M, iodato de
Potasio, iodohismutato de (SR)
Potasio, iodomercuriato de (SR)
Potasio, iodoplatinato de (SR)
Potasio, ioduro de
Potasio, ioduro de (SR)
Potasio metanólico 0.1 N. hidróxido de
Potasio, nitrato de
Potasio, nitrito de
Potasio, perclorato de
Potasio, periodato de
Potasio, permanganato de
Potasio (0,1 N), permanganato de
Potasio, permanganato de (SR)
Potasio, persulfato de
Potasio, piroantimoniato de
Potasio, piroantimoniato de (SR)
Potasio, pirofosfato de
Potasio, pirosulfato de
Potasio, sulfato ácido de
Potasio, sulfato de
Potasio, sulfato de (SR)
Potasio, telurito de
Potasio, tiocianato de
Potasio y aluminio, sulfato de
Potencia, unidades de
Precisión
Preparaciones radiofarmacéuticas <1110>
Principio activo, definición de
Principios activos, liberación de <530>
Procarióticos, sistemas biotecnológicos
Productos biotecnológicos <1120>
Producto farmacéutico, definición de
Prólogo
1-Propanol
2-Propanol
Propelentes
Propenamida
n-Propílico, alcohol
Proteínas en geles, detección de
Pseudopolimorfismo
Punto de fusión, determinación del <260>
Punzó 4r
Pureza
química
radionucleídica
radioquimica
Purina
Púrpura de bromocresol
Púrpura de bromocresol (SR)
Púrpura de bromocresol, sal sódica de
Púrpura de m-cresol
Púrpura de m-cresol (SR)
Púrpura de metilo (SR)
Q
Quenodesoxicólico, ácido
Queroseno
Quinhidrona
Quinona
Quinona (SR)
R
Radiactividad, medición de
Radiactividad total, definición de
Radiofarmacéuticas, preparaciones <1110>
Radiofármaco, definición de
Radionucleídos, generador de
Reactividad biológica, ensayos de <380>
Reactividad biológica in vitro, ensayo de
Reactividad biológica in vivo, ensayo de
Reactivos
Reactivos, definición de
Reactivos, ensayos generales para
Reactivos, espectrofotometría de absorción y emisión atómica para
Reactivos y soluciones
Refracción, determinación del índice de <230>
Refracción, índice de
Refractómetro tipo Abbe
Reineckato de amonio
Resazurina sódica
Residuo de ignición, determinación del <270>
Residuo de ignición en reactivos
Resina de intercambio aniónico de malla 50 a 100, estireno
divinilbenceno
Resina de intercambio aniónico fuerte, levemente entrecruzada,
en la forma de cloruro
Resina de intercambio aniónico, poliestireno-divinilbenceno
clorometilada
Resina de intercambio catiónico
Resina de intercambio catiónico, ácido sulfónico
Resina de intercambio catiónico, carboxilato (forma sódica) (N° 50 al 100)
Resina de intercambio catiónico de poliestireno
Resina de intercambio catiónico, estireno-divinilbenceno
Resina de intercambio catiónico, estireno-divinilbenceno, fuertemente ácida
Resina de intercambio iónico
Resistencia hidrolítica
Resolución (R)
Resorcinol (SR)
Retinilo, palmitato de
Reveladores
Robustez
Rodamina B
Rojo altura ac
Rojo congo
Rojo congo (SR)
Rojo creso]
Rojo cresol (SR)
Rojo cresol-azul de timol (SR)
Rojo de fenol
Rojo de fenol (SR)
Rojo de metilo
Rojo de metilo (SR)
Rojo de metilo (SR 1)
Rojo de metilo-azul de metileno (SR)
Rojo de metilo metanólico (SR)
Rojo de metilo sódico
Rojo de quinaldina
Rojo de quinaldina (SR)
Rojo de rutenio
Rojo de rutenio (SR)
Rojo neutro
Rojo neutro (SR)
Rosa de bengala, sal sódica
Rotación angular
Rotación específica
Rotación óptica, determinación de la <170>
Rotulado
S
Sacarosa
Safranina O
Sal disódica del ácido 3-(2-Piridil)5,6-di(2-furil)-1,2,4-triazina-5',5"-disulfónico
Sal nitroso R
Sal sódica de púrpura de bromocresol
Sal sódica de verde de bromocresol
Sal sódica del ácido 1-pentanosulfónico
Sal trisódica del ácido 2-(4-sulfofenilazo)-1,8-dihidroxi-3,6naftaleno disulfónico
Sales biliares
Sales de bases orgánicas nitrogenadas <710>
Salicilaldazina
Salicilaldehído
Salicilato
Sangre y hemoderivados, envases para contener
Saponificación, índice de
Schweitzer, reactivo de
Selenio
Selenio, límite de <610>
Selenioso,ácido
Selenometionina
Selenoso, ácido
Sílice cromatográfica, silanizada, calcinada, lavada con ácido
Sílice, microesferas
Silícico, ácido
Silicona (75 % fenil, metil)
Silicotúngstico, n-hidratado, ácido
Sistema internacional, unidades del
Sódico, alizarinsulfonato
Sódico, alizarinsulfonato (SR)
Sódico, fosfito
Sódico, fosfonato
Sódico, tungstato
Sodio
Sodio, acetato de
Sodio, acetato de (SR)
Sodio alcalino, cloruro de (SR)
Sodio alcalino, hidrosulfito de (SR)
Sodio, aminoacetato de (SR)
Sodio anhidro, acetato de
Sodio anhidro, carbonato de
Sodio anhidro, fosfato dibásico de (para soluciones reguladoras)
Sodio anhidro, sulfato de
Sodio anhidro, sulfito de
Sodio, arsenito de
Sodio, bicarbonato de
Sodio, bisulfito de
Sodio, bisulfito de (SR)
Sodio, bitartrato de
Sodio, bitartrato de (SR)
Sodio, borato de
Sodio, borohidruro de
Sodio, bromuro de
Sodio, carbonato de
Sodio, carbonato de (SR)
Sodio, cianuro de
Sodio, cloruro de
Sodio, cobaltinitrito de
Sodio, cobaltonitrito de (SR-)
Sodio, cromotropato de
Sodio, decahidratado, sulfato de
Sodio, 1-decanosulfonato de
Sodio, decilsulfato de:
Sodio, desoxicolato de
Sodio, dicroinato de
Sodio, dietilditiocarbamato de
Sodio, dioctilsulfosuccinato de
Sodio, ditionito de
Sodio, dodecil sulfato de
Sodio 0,5 N en metanol, metóxido de Sodio en reactivos
Sodio 0,1 N en tolueno, metóxido de
Sodio, ferrocianuro de
Sodio, fluoruro de
Sodio, fluoruro de (SR)
Sodio, fosfato amónico de
Sodio, fosfato dibásico de
Sodio, fosfato dibásico de (SR)
Sodio, fosfato monobásico de
Sodio, fosfato tribásico de
Sódico, fosfotungstato (SR)
Sodio, glicinato de (SR)
Sodio, 1-hexanosulfonato de
Sodio, hidrosulfito de
Sodio, hidróxido de
Sodio (1 N), hidróxido de
Sodio, hidróxido de (SR)
Sodio, hipobromito de (SR)
Sodio, hipoclorito de (SR)
Sodio, indigotindisulfonato de (SR)
Sodio, lauril sulfato de
Sodio, metabisulfito de
Sodio, metóxido de
Sodio, molibdato de
Sodio, nitrato de
Sodio, nitrito de
Sodio 0,1 M, nitrito de
Socio, nitroterricianuro de
Sodio, 1-octanosulfonato de
Sodio, oxalato de
Sodio, perclorato de
Sodio, periodato de
Sodio, peróxido de
Sodio, pirofosfato de
Sodio, salicilato de
Sodio, sulfato de
Sodio, sulfito de
Sodio, sulfuro de
Sodio, sulfuro de (SR)
Sodio, tartrato de
Sodio, tetraborato de
Sodio, tetrafenilborato
Sodio 0,02 M, tetrafenilborato de
Sodio, tioglicolato de
Sodio, tiosulfato de sodio
Sodio 0,1 N, tiosulfato de
Sodio y potasio, tartrato de
Solubilidad
Solución fisiológica (SR)
Solución fisiológica estéril
Solución fisiológica libre de piretógenos
Solución fisiológica libre de piretógenos (SR)
Solución fisiológica para nebulizar
Solución reguladora de acetato (SR)
Solución reguladora de ácido acético-acetato de amonio (SR)
Solución reguladora de amoníaco-cloruro de amonio (SR)
Soluciones
Soluciones colorimétricas
Soluciones colorimétricas, definición de
Soluciones de reactivos (SR)
Soluciones de reactivos, definición de
Soluciones empíricas
Soluciones indicadoras
Soluciones molares, definición de
Soluciones normales, definición de
Soluciones reguladoras
Soluciones reguladoras estándar
Soluciones reguladoras estándar, composición de las
Soluciones reguladoras, definición, de
Soluciones volumétricas(SV)
Soluciones volumétricas, definición de
Soluciones volumétricas, preparación y métodos de etandarización de
Solvente azul 19
Solventes cromatográficos y gases transportadores
Sudán III
Sudán III (SR)
Sudán IV
Sudán IV (SR)
Sulfámico, ácido
Sulfanilamida
Sulfanílico, ácido
Sulfanílico, ácido (SR)
Sulfanílico diazotado, ácido (SR)
Sulfanílico-1-naftilamina (SR)
Sulfato
Sulfato cúprico, papel de
Sulfato de amonio cúprico (SR)
Sulfato de amonio y aluminio
Sulfato en reactivos
Sulfato férrico amónico (SR)
Sulfito
Sulfito de bismuto
p-Sulfofenilazocromotropato sódico
2-(4-Sulfofenilazo)-1,8-dihidroxi-3,6 naftaleno disulfónico, saltrisódica del ácido
Sulfomolíbdico, ácido (SR)
Sulfosalicílico, ácido
Sulfúrico, ácido
ácido, 1 N
ácido (SR)
ácido, diluido (10 %)
ácido, 0,5 N en alcohol
ácido, fluorométrico
ácido-formaldehído (SR)
Sulfuroso, ácido
Supositorios
de gelatina glicerinada
de manteca de cacao
de polietilenglicol
Supositorios, ensayos farmacotécnicos para <400>
Sustancias auxiliares, definición de
Sustancias extrañas, definición de
Sustancias fácilmente carbonizables, ensayo de <350>
Sustancia oficial, definición de
Sustrato cromogénico para el ensayo de antifactor Xa
T
Talioso, cloruro
Tamices
Tánico, ácido
Tánico, ácido (SR)
Tanino
Tartárico, ácido
Tartárico, ácido(SR)
Tartrato
Tartrazina
Temperatura de solidificación, determinación de la <180>
Teobromina
Terbutilo, hidroperóxido de
Termocupla
Termómetros <720>
Testosterona, benzoato de
Tetrabromofenolftaleinato de etilo
Tetrabutilamonio al 40 % en agua, hidróxido de
Tetrabutilamonio, bromuro de
Tetrabutilamonio 1,0 M en metanol, hidróxido de
Tetrabutilamonio, fosfato de
Tetrabutilamonio 0,1 N, hidróxido de
Tetrabutilamonio, ioduro de
Tetrabutilamonio, sulfato ácido de
Tetracosano
Tetradecano
Tetraetilamonio, perclorato de
Tetraetilenglicol
Tetraetilenpentamina
Tetrafluoroborato de p-nitrobencenodiazonio
Tetraheptilamonio, bromuro de
Tetrahidrofurano
Tetrahidrofurano libre de estabilizador
1,2,3,4-Tetrahidronaftaleno
Tetrakis [3-(3,5-di-ter-butil-4-hidroxifenil)propionato] de pentaeritritilo
Tetrametilamonio, bromuro de
Tetrametilamonio 0,1 M, bromuro de
Tetrametilamonio, cloruro de
Tetrametilamonio 0,1 M, cloruro de
Tetrametilamonio, hidróxido de
Tetrametilamonio, hidróxido de (SR)
Tetrametilamonio, nitrato de
Tetrametilamonio pentahidrato, hidróxido de
4,4'-Tetrametildiaminodifenilmetano
Tetrametilsilano
Textos legales
Tierra cromatográfica silanizada lavada con ácido y base
Tierra de diatomeas calcinada
Tierra de diatomeas calcinada y fundida
Tierra de diatomeas silanizada
Tierra de Fuller para cromatografía
Tierra silícea para cromatografía
Tierra silícea silanizada para cromatografía
Timolftaleína
Timolsulfoftaleína
Tinturas
Tioacetamida
Tioacetamida-glicerina básica
2-Tiobarbitúrico, ácido
Tiocianato
Tiocianato mercúrico amónico (SR)
2,2'-Tiodietanol
3,3'-tiodipropionato de didodecilo
3,3'-tiodipropionato de dioctadecilo
Tioglicólico, ácido
Tiosulfato
Tiourea
L-tiroxina sódica
Titanio
Titanio-ácido sulfúrico, tricloruro de
Titanio, tetracloruro de
Titanio, tricloruro de
Titanio 0,1 N, tricloruro de
Titanoso, cloruro
Titulación
complejométrica
directa
en medio no acuoso
por óxido-reducción
por retorno
residual
Titulación con nitrito <730>
Titulación culombimétrica
Titulación volumétrica directa
Titulación volumétrica por retorno
o-Tolidina
Tolualdehído
p-Tolualdehído
p-Toluensulfocloramida
p-Toluenosulfónico, ácido
p-Toluensulfónico, ácido (SR)
p-Toluensulfonil-L-arginina, clorhidrato del ester metílico de
p-Toluico, ácido
o-Toluidina
p-Toluidina
Tópicas, soluciones
Tópicas, suspensiones
Torio, nitrato de
Torio, nitrato de (SR)
Tornasol
Tornasol azul, papel de
Tornasol rojo, papel de
Toxicidad anormal, ensayo de <360>
Transdérmicos, sistemas
Transmitancia (T)
n-Triacontano
2,4,6-Triamino-5-nitrosopirimidina
Tributiletilamonio, hidróxido de
Tributilo, fosfato de
Tributirato de glicerilo
Tributirina
Tricetohidrindeno monohidrato
Tricloroacético, ácido
Tricloroetano
Triclorofluorometano
Triclorotrifluoroetano
n-Tricosano
Trietanolamina
Trietilamina
Trietilenglicol
Trifenilmetano
Trifeniltetrazolio, cloruro de
Trifeniltetrazolio, cloruro de (SR)
(m-Trifluormetilfenil) trimetilamonio en metanol, hidróxido de
Trifluoroacético, ácido
2,2,2-Trifluoroetanol
2,2,2-Trifluoroetildifluorometil éter
Trifluorvinilo, cloruro de (polímero)
Trimetilacetohidrazida amonio, cloruro de
Trimetilclorosilano
2,2,4-Trimetilpentano
2,4,6-Trimetilpiridina
N-(Trimetilsilil)-imidazol
3-(Trimetilsilil)-1-propano sulfonato de sodio
2,4,6-Trinitrobence osulfónico, ácido
2, 4, 6-Trinitrofenol
Trinitrofenol
Trioctilfosfina, óxido de
L-Triptofano
Triptona
Tris(2-aminoetil)amina
1,3,5-Tris(3,5-di-ter-butil-4-hidroxibencil)-s-triazina-2,4,6-(1H,3H,5H) triona
Tris(hidroximetil)aminometano
Tromboplastina
Trometamina
Tropeolina OO
Tungstosilícico, ácido
U
Ultravioleta y visible, espectrofotometría <470>
Ungüentos
Uniformidad de unidades de dosificación <740>
Uracilo
Uranilo, acetato de
Uranilo y cinc, acetato de (SR)
Uranilo y cobalto, acetato de (SR)
Uranio, acetato de
Urea
Uretano
Uridina
V
Valerofenona
Validación de métodos analíticos <1130>
Valoración de esteroides <750>
Valoración iodométrica de antibióticos beta-lactámicos <760>
Valoración rnicrobiológica de antibióticos <770>
Valoración microbiológica, métodos generales de
de difusión en agar
turbidimétrico
Valser, reactivo de
Vanadato de amonio
Vanadilo, sulfato de
Vanadio, pentóxido de
Vaselina líquida
Verde s
Verde brillante
Verde de bromocresol
Verde de bromocresol (SR)
Verde de bromocresol, sal sódica de
Verde de malaquita G
Verde de malaquita (SR)
Verde de malaquita, oxalato
Verde sólido fcf
Vidrio, envase de <430>
Vidrio, limpieza de materiales de <1090>
Vinilo, cloruro de
Violeta de p-iodonitrotetrazolio
Violeta de metilo (SR)
Viscosidad, determinación de la <190>
Viscosidad, medición de la
Viscosímetro de Brookfield
Viscosímctro de Ostwald
Viscosímetro rotatorio
Viscosímetro de tubo capilar
Viscosímetro de Ubbelohde.
Volumen de exclusión
Volumen muerto
Volumetría <780>
Volumétrica directa, titulación
Volumétrica por retorno, titulación
X
Xantidrol
Xantina
Xileno
o-Xileno
p-Xileno
Xileno cianol FF
Xilosa
Z
Zonas climáticas, definición de
PROLOGO
En el 2002 los Argentinos hemos atravesado un año particularmente duro. En muchos ámbitos, y el de la salud no es una excepción, problemas estructurales de larga data se combinaron explosivamente con la debacle política presionando violentamente sobre las condiciones económicas, sociales y sanitarias de nuestra población.
En tal contexto, ciertas prácticas toleradas durante demasiado tiempo, aparecen a la luz con toda su crudeza y, podría decirse, su inmortalidad. Tal es el caso en el mercado de medicamentos, de su particular forma de organización y competencia —o, debería decir, su particular manera de evadirla— que han impuesto a los argentinos un costo desmesurado a cambio de muy poca salud.
Pero las crisis son también oportunidades. La oportunidad de consensuar políticas públicas con los diversos sectores involucrados en pos de un objetivo claro: que el mercado de medicamentos esté al servicio de la salud de la población — y no a la inversa—.
El cambio requiere operar a la vez en varios frentes. La promoción del nombre genérico de los medicamentos es sin duda una estrategia central. El objeto y alcance de tal estrategia es sencillo y transparente: se trata de divorciar el acto clínico de prescribir un medicamento del nombre de fantasía de un producto y los intereses comerciales detrás del mismo.
Corrido el velo de la marca comercial comienzan a polemizarse naturalmente otros temas relacionados a la calidad de los medicamentos. Mal podían surgir tales discusiones si el factor principal para decidir una prescripción radicaba en la promoción comercial.
Y en ese ámbito el Estado tiene un rol fundamental. Es en este contexto que la presente obra adquiere su real dimensión y valor. Se trata de una contribución fundamental para promover la continua mejora de la calidad de todos los medicamentos.
El 2003 debe ser el año de la consolidación de la Política Nacional de Medicamentos. Una política activa y comprometida con el objetivo de promover el acceso a los medicamentos para toda la población Argentina. Iniciamos el año con un nuevo Formulario terapéutico Nacional y ahora profundizamos este esfuerzo a través de la elaboración de esta nueva edición de la Farmacopea Argentina.
Una vez más los convoco, al igual que al resto de nuestros compatriotas, a renovar el compromiso demostrado con una política pública que garantice a todos los argentinos el acceso a la salud.
Dr. Ginés González García
Ministro de Salud de la Nación
PRESENTACION
La presente Edición resuelve una deuda pendiente para con la comunidad científica, que requería imperiosamente el respaldo de un texto de referencia de esta envergadura. Efectivamente, esta Farmacopea Argentina se materializa luego de casi un cuarto de siglo de esfuerzos inconclusos.
En este trabajo se revisa el material existente y se incorporan los conocimientos científicos y técnicos actualizados a la luz de las innovaciones del sector, constituyéndose de esta forma en una herramienta de referencia permanente y permitiendo así asegurar la calidad de los medicamentos.
Este Volumen constituye el primer paso en pos de un objetivo mayor: la edición de los cuatro Volúmenes constituirán en su conjunto la Séptima Edición de la Farmacopea Argentina. La solidez de este proyecto se sustenta en el compromiso manifiesto de todos y cada uno de los que han contribuido de alguna manera a concretar este primer tramo.
Un reconocimiento especial merecen los Vocales de la Comisión Permanente, propuestos como máximos representantes de las Instituciones Académicas y Científicas de mayor renombre de nuestro país, que han desarrollado una exhaustiva labor cristalizando así este ejemplar.
Este producto es el resultado del esfuerzo mancomunado y desinteresado de un cuerpo de profesionales del más alto prestigio en el orden nacional e internacional, promovido y liderado por el Ministerio de Salud de la Nación, a través de su Agencia Regulatoria, Administración Nacional de Medicamentos, Alimentos y Tecnología Médica (A.N.M.A.T.).
Es un honor para mí haber participado activamente en un emprendimiento de esta relevancia y un privilegio presentar una obra de la magnitud del Primer Volumen de la Séptima Edición de la Farmacopea Argentina, que sin duda será un referente de consulta para la comunidad internacional de habla hispana.
Una vez más mi más profundo agradecimiento a cada uno de los que han hecho posible esta Publicación.
Dr. Manuel Rodolfo Limeres
Presidente de la Comisión Permanente
Farmacopea Argentina
FARMACOPEA ARGENTINA
OBJETIVOS
La finalidad principal de la Farmacopea Argentina es contribuir a promover la salud de la población, estableciendo normas de calidad para los productos empleados en la elaboración de medicamentos. Las normas y especificaciones contenidas en esta publicación son elemento de consulta indispensable para la Autoridad Sanitaria, para los elaboradores, para los profesionales de la salud, investigadores y docentes, todos ellos involucrados en el aseguramiento de la calidad que deben poseer los medicamentos para su empleo seguro por parte del paciente.
Sin embargo, construir la calidad de los medicamentos ya sea determinando las especificaciones y los controles de calidad que deben cumplirse, así como los límites de impurezas y los productos de degradación, etc., es una esforzada tarea que sólo pueda llevarse adelante en virtud del trabajo mancomunado de distintos sectores nucleados por una perspectiva sanitaria compartida. Esta edición de la Farmacopea Argentina resulta del meticuloso trabajo de equipos conformados por hombres y mujeres de reconocida trayectoria nacional e internacional. Entre ellos, farmacéuticos, químicos, bioquímicos, ingenieros y médicos, quienes contribuirán también con las actualizaciones contenidas en los próximos volúmenes. Su aporte es indispensable para armonizar la calidad de los medicamentos en toda la República, armonización que es, en verdad, la piedra basal para el uso seguro de los medicamentos.
|
Dra. Hela Beltramini Coordinadora Técnica Farmacopea Argentina |
Dra. Karina A. Manco Secretaria Técnica Farmacopea Argentina |
Dr. Carlos A. Chiale Director Ejecutivo Farmacopea Argentina |
FARMACOPEA ARGENTINA
SEPTIMA EDICION
Historia de la Farmacopea Argentina
Primeros antecedentes
Los primeros intentos para la reglamentación y control de las drogas y medicamentos en nuestro país se remontan al 9 de abril de 1822. En esta fecha Bernardino Rivadavia, mediante un decreto, reglamentó el ejercicio de la Medicina y la Farmacia, y estableció que "...la elaboración de las medicinas en las boticas será en todo arreglada a la Farmacopea Española cuarta edición". La influencia de la cultura francesa en la formación médico farmacéutica de aquella época, hizo que se adoptara posteriormente la Farmacopea Francesa.
Desde su fundación en 1856, la Asociación Farmacéutica Bonaerense, entidad origen de la actual Academia Nacional de Farmacia y Bioquímica, trabajó afanosamente para conseguir una Farmacopea Nacional, llegando a proponer a las autoridades dos sucesivos proyectos, el de Miguel Puiggari en 1881 y el de Estanislao Zubieta, publicado en 1890 con el nombre: Formulario Oficinal y Magistral, o Farmacopea Argentina. Aunque no llegaron a oficializarse, estos antecedentes sirvieron para apresurar la decisión del Poder Ejecutivo Nacional de satisfacer esa sentida necesidad.
Primera Edición
Por proposición del entonces Presidente del Departamento Nacional de Higiene, Dr. José Ramos Mejía, y con fecha 30 de marzo de 1892, se nombró la primera Comisión Redactora de la Farmacopea Nacional Argentina, la que se constituyó de la siguiente forma: Presidente: Dr. Enrique E. del Arca, Vicepresidente: Dr. Atanasio Quiroga, Secretario: Dr. Tiburcio Padilla (h.), Vocales: Dres. Angel M. Centeno, Miguel Puiggari, Francisco P. Lavalle, Francisco C. Barraza y Enrique D. Parodi.
El 27 de noviembre de 1893, en consideración al texto original presentado por esta Comisión Redactora, el Honorable Congreso de la Nación dictó la Ley Nº 3041, que se promulgó el 1º de diciembre de 1893, y en cuyo Art. 1º se declaró a esta obra como Codex Medicamentarius de la República Argentina, obligatorio para todas las farmacias establecidas en el territorio de la Nación. Esta edición se terminó de imprimir y entró en vigencia el 27 de noviembre de 1898, es decir cinco años después.
Segunda Edición
El 14 de setiembre de 1905 la Ley Nacional Nº 4687 sobre el Ejercicio de la Farmacia y su Reglamentación, en su Art. 8º estableció la revisión quinquenal de la Farmacopea. La revisión de la Primera Edición fue propuesta por el entonces Presidente del Departamento Nacional de Higiene, Dr. Carlos C. Malbrán, quien indicó al Gobierno el nombramiento de la Comisión que podía encargarse de dicho trabajo.
El Poder Ejecutivo Nacional, por decreto del 16 de julio de 1909, nombró la Comisión propuesta por el Departamento Nacional de Higiene,, siendo su presidente el Dr. Pedro Arata, y constituida además por Dres. Nicolás Greco y Jorge Magnin (Secretarios), y los Vocales: Dres. Francisco Barraza, Manuel Irizar, Juan A. Domínguez, Luis Agote, Francisco de Veyga, Ricardo Lema Maciel, Pedro Lacavera y Ricardo Schatz.
Esta Comisión reconoció vigente a los efectos legales las fórmulas de preparaciones y medicamentos, suprimidos de la Primera Edición, siempre que la fórmula no hubiera sido modificada e incluida en la Segunda Edición. Este criterio fue mantenido por las posteriores ediciones de nuestra Farmacopea.
Preparado el manuscrito de esta Segunda Edición, fue elevada en el mes de setiembre de 1913, sancionada con fuerza de Ley (Nº 10.983) por el Congreso de la Nación el 30 de setiembre de 1919, y editada en el año 1921. Como esta edición se agotó a los pocos años de su aparición, fue necesario reimprimir una segunda tirada en 1928, a la que se designó erróneamente Tercera Edición.
Tercera Edición
En 1931, la Sociedad de Farmacología y Terapéutica de la Asociación Médica Argentina, a propuesta de dos de sus miembros: los Dres. Ignacio Ymaz y Alfredo J. Bandoni, de la Cátedra de Farmacología y Terapéutica de la Facultad de Ciencias Médicas de Buenos Aires, gestionó y obtuvo la creación de una Comisión Permanente de la Farmacopea Argentina, con la finalidad esencial de redactar una nueva edición y mantenerla actualizada con suplementos.
El 17 de marzo de 1931 el Poder Ejecutivo Nacional dictó el Decreto por el que se creaba con carácter permanente una Comisión Honoraria para el estudio y revisión del Codex Medicamentarius. Se nombró para integrar dicha Comisión a las siguientes personalidades de la época: Presidente: Dr. Ignacio Ymaz, Vicepresidente: Dr. Bernardo A. Houssay, Secretario: Dr. Alfredo J. Bandoni, Vocales: Dres. Mario Soto, Fidel R. Alsina, Mariano R. Castex, Juan J. Spangenberg, Pascual Corti, Juan A. Sánchez, Tomás J. Rumi, Luis Rossi, Alfredo Sordelli, Jorge Magnin y Emilio Imaz.
Esta Comisión creyó conveniente solicitar la colaboración para algunos puntos de sus respectivas especialidades a varios expertos, entre ellos los Dres. Venancio Deulofeu, Enrique Hug, José F. Molfino, Lorenzo Parodi, Ciro T. Rietti y Alberto Torino. Además tomó contacto con las Comisiones Redactoras de las Farmacopeas Norteamericana, Francesa y Británica de ese momento.
Esta Tercera Edición de la Farmacopea Argentina fue sancionada el 10 de octubre de 1941 por Ley Nº 12.729, y editada en 1943, es decir 23 años después de la edición anterior.
Cuarta Edición
El 23 de agosto de 1947, por Decreto Nº 25.388 el Poder Ejecutivo de la Nación designó una Comisión para proyectar la Cuarta Edición de la Farmacopea Nacional Argentina: Se constituyó con los siguientes profesionales: Presidente: Dr. Agustín Marenzi, Secretario: Dr. Alfredo J. Bandoni, y Vocales: Dres. Angel Bianchi Lischetti, Santiago A. Celsi, Nicolás A. Díaz, Reinaldo López Ramírez, José F. Molfino, Pablo Negroni, Julio J. Rossignoli y Luis De Prado. El 12 de diciembre de 1955, por Decreto Nº 4944 se aprueba el proyecto de la Cuarta Edición, la que se edita el 2 de agosto de 1956, trece años después de la edición anterior.
Quinta Edición
A partir de la década del 60, la Comisión Permanente de la Farmacopea Nacional Argentina gestionó reiteradamente la creación de un Instituto como sede de trabajo para las reuniones de la Comisión y para el contralor de la calidad de Drogas y Medicamentos. La Ley Nº 16.463 del 23 de julio de 1964 creó el Instituto de Farmacología y de Normatización de Drogas y Medicamentos, y en el inciso c) de su Art. 14º se establece que dicho Instituto debe determinar para las drogas no incluidas en la Farmacopea Nacional Argentina las normas y condiciones que deben reunir, y proponer a la Comisión Permanente de la Farmacopea modificaciones a las normas en vigencia oficial. Sin embargo, una vez establecido el edificio de este Instituto, el mismo no alcanzó para albergar la sede de la Farmacopea.
La Comisión Permanente de la Farmacopea Argentina fue modificada en su estructura por el Decreto Nº 21.886 del Poder Ejecutivo Nacional, en consideración a la complejidad de tareas que debía desarrollar, y en función de los continuos adelantos surgidos en las ciencias farmacéuticas, lo que exigía cada vez más una labor en equipo con características multidisciplinarias. Por estos motivos redujo el número de sus integrantes de quince a cuatro: un médico y tres farmacéuticos o farmacéuticos y bioquímicos, quedando autorizada para proponer las designaciones de los miembros de una Comisión asesora, erróneamente denominada Redactora, a los fines de colaborar en la preparación de los anteproyectos de monografías. El 11 de agosto de 1958, por Decreto Nº 3819, el Presidente de la Nación designó miembros de la nueva Comisión Permanente de la Farmacopea Nacional Argentina a los Dres. Luis E. Camponovo (médico) y a los bioquímicos y farmacéuticos Dres. Agustín D. Marenzi, Julio Rossignoli y Alfredo J. Bandoni. El 4 de octubre de 1966, por Ley Nº 16.969 se aprobó el proyecto de la Quinta Edición, es decir 10 años después de editada la Cuarta Edición.
Sexta Edición
Por renuncia del Dr. Agustín D. Marenzi a la Comisión Permanente, motivada por su jubilación, fue designado el Dr. Felipe Manjón el 23 de Junio de 1969, quien a su vez fue reemplazado por el Dr. Mateo Chekerdemián a partir del 30 de julio de 1976. Por fallecimiento del Dr. Luis E. Camponovo, fue designado el Dr. Enrique M. Villa el 13 de Junio de 1972, y al fallecer el Dr. Rossignoli, fue designado el Dr. Francisco Cruz el 20 de octubre de 1977.
El 6 de octubre de 1978, por Ley Nº 21.885, se aprobó el texto de la Sexta Edición, presentada por la siguiente Comisión Permanente: Dres. A. J. Bandoni, M. Chekerdemián, F. Cruz y E. M. Villa.
Suplementos de la Sexta Edición
Al poco tiempo de editada esta Edición, la Comisión Permanente comenzó a trabajar para la 7º Edición. Lo primero que realizó fue la selección de un listado de destacados profesionales para constituir la nueva Comisión Redactora, que quedó integrada por 65 expertos distribuidos en 12 Subcomisiones. Estas designaciones se hicieron efectivas mediante Resolución Ministerial Nº 3160 del 29 de diciembre de 1982. Con el propósito de no esperar el largo tiempo que siempre demandó una nueva edición, se decidió actualizar aspectos parciales de la Farmacopea mediante suplementos. Es así que se comenzó con el 1º Suplemento sobre Radiactividad, Radiofármacos y Radioesterilización, con la colaboración especial de los profesionales de la Comisión Nacional de Energía Atómica, Dres. Rafael Rodríguez Pasques, Aldo Mitta y Enrique Mariano. Este Suplemento fue sancionado el 1º de febrero de 1983 por la Ley Nº 22.729. Un segundo suplemento para la actualización de los temas Sueros y Vacunas, que fuera redactado con la colaboración de las Dras. Ruth Cetrángolo y M. Scheffer, y otros capítulos como Antibióticos, y Análisis Estadísticos de los Resultados de Ensayos Biológicos, no llegaron a elevarse para su aprobación, debido a diversas reestructuraciones ministeriales que relegaron estas gestiones. Se desarticuló así durante varios años la estructura legal que sustentaba el accionar de la Comisión Permanente existente. Sin embargo, durante este lapso la misma fue requerida como tal reiteradamente por el Ministerio de Salud, para tareas de asesoramiento e integración de comisiones de trabajo.
Séptima Edición
El 22 de julio de 1996, mediante la Resolución Nº 297 del Ministerio de Salud de la Nación, se encomendó a la Administración Nacional de Medicamentos, Alimentos y Tecnología Médica (ANMAT) la integración y reactivación del funcionamiento de la Comisión Permanente de la Farmacopea Argentina, la que tendría su sede en dicho organismo. Dicha Comisión estaría integrada por el Dr. Pablo Bazerque, Presidente; Dr. Carlos Chiale, Director Ejecutivo; Dr. Horacio Pappa; Secretario Ejecutivo y los vocales, Dra. María Teresa Pizzorno; Dra. María Martínez Bertorello; Dr. Andrés Stoppani; Dr. Ramón A. Torres; Dr. Modesto Rubio.
Luego de varios años de trabajo, la destacada Comisión es disuelta y se designa una Comisión transitoria cuyo período de trabajo es muy corto. Por intermedio del Dr. Manuel Limeres y bajo el mandato del Dr. Ginés González García, Ministro de Salud de la Nación, a través de la Disposición Nº 1535/2002, se logra reactivar este proyecto y se designan a los miembros de la Comisión Permanente, realizadora de este primer volumen, integrada por el Dr. Manuel Limeres, Presidente; Dr. Carlos Chiale, Director Ejecutivo; Dra. Karina Manco, Secretaria Técnica, Dra. Hela Beltramini, Coordinadora Técnica y los vocales Dr. Pablo Mario Bazerque, Dr. Arnaldo Luis Bandoni, Dra. María Teresa Pizzorno, Dra. María Guillermina Volonté, Dr. Teodoro S. Kaufman, Dr. Mario A. Copello, Dr. Rubén Manzo, Dr. Eloy Mandrile, Dr. Modesto Rubio, Dr. Edgardo Poskus, Dr. Sem M. Albonico, Dr. Juan M. Dellacha, Dr. Norberto A. Terragno.
Vocales de la Comisión Permanente
de la Farmacopea Argentina
TEXTOS LEGALES
LEGISLACION NACIONAL VIGENTE, SOBRE MEDICAMENTOS
LEY N° 16.463
El Senado y Cámara de Diputados de la Nación Argentina, reunidos en Congreso, etc., sancionan con fuerza de ley:
Art. 1° — Quedan sometidos a la presente ley y a los reglamentos que en su consecuencia se dicten, la importación, exportación, producción, elaboración, fraccionamiento, comercialización o depósito en jurisdicción nacional o con destino al comercio interprovincial de las drogas, productos químicos, reactivos, formas farmacéuticas, medicamentos, elementos de diagnóstico y todo otro producto de uso y aplicación en la medicina humana y las personas de existencia visible o ideal que intervengan en dichas actividades.
Art. 2° — Las actividades mencionadas en el artículo 1° sólo podrán realizarse, previa autorización y bajo el contralor del Ministerio de Asistencia Social y Salud Pública, en establecimientos habilitados por el mismo y bajo la dirección técnica del profesional universitario correspondiente, inscripto en dicho Ministerio. Todo ello en las condiciones y dentro de las normas que establezca la reglamentación, atendiendo a las características particulares de cada actividad y a razonables garantías técnicas en salvaguarda de la salud pública y de la economía del consumidor.
Art. 3° — Los productos comprendidos en la presente ley deberán reunir las condiciones establecidas en la Farmacopea Argentina y, en caso de no figurar en ella; las que surgen de los patrones internacionales y de los textos de reconocido valor científico.
El titular de la autorización y el director técnico del establecimiento serán personal y solidariamente responsables de la pureza y legitimidad de los productos.
Art. 4° — No podrá autorizarse la instalación de nuevos laboratorios y se cancelarán los permisos de los existentes, cuando no elaboren sus propios productos y sus actividades se limiten a envasar especialidades preparadas por terceros.
Art. 5° — Los medicamentos que se expendan al público en su envase deberán reunir las condiciones técnicas de identificación u otras que establezca la reglamentación. Esta determinará, asimismo, teniendo en cuenta la naturaleza o peligrosidad del uso indebido de los medicamentos, la condición de su expendio, que podrá ser: libre, bajo receta, bajo receta archivada y bajo receta y decreto.
Art. 6° — El Ministerio de Asistencia Social y Salud Pública podrá exigir la utilización, en los productos a que se refiere el artículo 5°, de envases de contenido máximo y mínimo, de acuerdo con la naturaleza de los mismos y normas de tratamiento, así como procedimientos para su fraccionamiento, distribución y expendio, que permitan una economía en la medicación, resguardando los intereses de la salud pública.
Art. 7° — Las autorizaciones para elaborar y vender los productos mencionados en el artículo 5° se acordarán si, además de las condiciones establecidas en dicha norma, reúnen ventajas científicas, terapéuticas, técnicas o económicas. Dichas autorizaciones y sus reinscripciones tendrán vigencia por el término de cinco años, a contar de la fecha de certificado autorizante.
El Ministerio de Asistencia Social y Salud Pública procederá a inscribir o reinscribir como medicamentos industriales, aquellos productos que, a su juicio, no corresponda autorizar como especialidades medicinales. En tal caso, el precio de venta de los productos inscriptos como medicamentos industriales no podrá exceder del que determine dicho Ministerio.
El interesado deberá requerir la reinscripción dentro de los treinta días anteriores a su vencimiento.
Art. 8° — Las autorizaciones de elaboración y venta serán canceladas: a) a pedido del titular; b) por cualquier modificación, alteración o incumplimiento de las condiciones de la autorización; c) por vencimiento del lapso establecido en el artículo 7°; y d) cuando el producto no mantenga finalidades terapéuticas útiles, acordes con los adelantos científicos.
Art. 9° — El Ministerio de Asistencia Social y Salud Pública clasificará los productos comprendidos en el artículo 5° según la naturaleza, composición, actividad, acción farmacológica y procedimientos farmacotécnicos de preparación, estableciendo condiciones para su autorización, acordes con los adelantos científicos reconocidos, los intereses de la salud pública y la defensa económica del consumidor.
Art. 10° — El Ministerio de Asistencia Social y Salud Pública redactará, publicará y revisará periódicamente el Formulario Terapéutico Nacional, el que contendrá la recopilación de fórmulas magistrales de uso frecuente y de acción farmacológica y utilidad terapéutica reconocidas.
Art. 11° — Dependiente del Ministerio de Asistencia Social y Salud Pública, actuará la Comisión Permanente de la Farmacopea Argentina, que la revisará periódicamente, de acuerdo con el progreso de la ciencia y asesorará a los organismos públicos en las materias de su competencia.
Art. 12° — El Poder Ejecutivo establecerá las normas reglamentarias para la importación, exportación y fabricación; fraccionamiento, circulación y expendio de las sustancias toxicomanígenas en concordancia con los convenios internacionales, dictando todas las medida aconsejables para la defensa de la salud pública, el contralor de las toxicomanías y del tráfico ilegal y la satisfacción de las necesidades terapéuticas, regulando los permisos de cultivo para la extracción nacional de drogas, estupefacientes, acordando los cupos de fabricación y de importación cuando esta sea necesaria.
Art. 13° — El Ministerio de Asistencia Social y Salud Pública está facultado para proceder al retiro de muestras de los productos mencionados en el artículo 1° a los efectos de verificar si los mismos se ajustan a lo autorizado y declarado y si reúnen las condiciones prescriptas en la presente ley y sus normas reglamentarias.
Art. 14° — Créase el Instituto de Farmacología y de Normalización de Drogas y Medicamentos destinado a:
a) efectuar el análisis y contralor farmacológico de las drogas, medicamentos, productos dietetoterápicos, cosmetológicos, aguas minerales y otros productos, cuya administración pueda afectar la salud humana, percibiendo los derechos arancelarios que fije la reglamentación;
b) estudiar y proponer las normas técnicas generales que deben reunir los productos enunciados en el inciso a);
c) determinar para las drogas no incluidas en la Farmacopea Argentina, las normas y condiciones que deben reunir y proponer a la Comisión Permanente de la Farmacopea Argentina, modificaciones a las normas en vigencia oficial,
d) establecer las normas y condiciones a que deberá ajustarse la preparación y la conservación de los patrones nacionales de drogas y medicamentos;
e) realizar y promover la investigación integral en el campo de la farmacología en general y, de manera especial, referida a la indagación de las riquezas naturales nacionales;
f) realizar los trabajos técnicos que le soliciten personas o instituciones públicas o privadas, mediante los recaudos y la percepción de los derechos arancelarios que fije la reglamentación.
Los derechos arancelarios referidos en los incisos a) y f) ingresarán al Fondo Nacional de la Salud, con destino al mencionado Instituto.
Art. 15° — Facúltase al Poder Ejecutivo para invertir hasta la suma de cien millones de pesos moneda nacional (m$n 100.000.000,-). que se tomarán de rentas generales con imputación a esta ley, para organizar y poner en funcionamiento el Instituto de Farmacología y de Normalización de Drogas y Medicamentos, como organismo del Ministerio de Asistencia Social y Salud Pública, cuyas funciones se especifican en el artículo anterior.
Art. 16° — Los inspectores o funcionarios autorizados por el Ministerio de Asistencia Social y Salud Pública tendrán la facultad de penetrar en los locales, habilitados o no, donde se ejerzan actividades comprendidas en la presente ley.
Art. 17° — Los jueces, con habilitación de día y hora, acordarán de inmediato a los funcionarios designados por la autoridad de aplicación, la orden de allanamiento y el auxilio de la fuerza pública para practicar las inspecciones a que se refiere el artículo anterior.
También con habilitación de día y hora y con el auxilio de la fuerza pública, procederán a adoptar las medidas preventivas autorizadas por el artículo 18°, emplazando al presunto infractor a comparecer a su despacho dentro del término de tres días hábiles, a un comparendo verbal, al que también deberá concurrir el funcionario que solicitó la medida. El presunto infractor podrá concurrir asistido por su letrado. En dicho comparendo se oirán las defensas y se recibirán las pruebas ofrecidas.
La inasistencia del infractor, sin previa justificación, convertirá en firme la medida decretada. Dentro de las 48 horas de celebrado el comparendo verbal, el juez resolverá mantener o revocar la medida preventiva. Su resolución es apelable con efecto devolutivo.
Art. 18° — Si se incurriera en actos u omisiones que, a juicio del Ministerio de Asistencia Social y Salud Pública, constituyeran un peligro para la salud de las personas, podrá solicitar a la autoridad judicial la clausura, total o parcial, de los locales en que los mismos ocurrieron, la suspensión de la elaboración y expendio de los productos cuestionados y la intervención técnica, total o parcial, de los procesos de elaboración y producción incriminados.
Dichas medidas no podrán tener una duración mayor de 90 días hábiles.
Art. 19° — Queda prohibido:
a) la elaboración, la tenencia, fraccionamiento, circulación, distribución y entrega al público de productos impuros o ilegítimos;
b) la realización de cualquiera de las actividades mencionadas en el artículo 1° en violación de las normas que reglamentan su ejercicio conforme a la presente ley;
c) inducir en los anuncios de los productos de expendio libre a la automedicación;
d) toda forma de anuncio al público, de los productos cuyo expendio sólo haya sido autorizado "bajo receta";
e) vulnerar, en los anuncios, los intereses de la salud pública o la moral profesional;
f) violar, en los anuncios, cualquier otro requisito exigido por la reglamentación.
Art. 20° — Las infracciones a las normas de la presente ley y su reglamentación serán sancionadas:
a) con apercibimiento;
b) con multas de m$n 2.000 a m$n 5.000.000-,
c) con la clausura, total o parcial, temporal o definitiva, según la gravedad de la causa o reiteración de la misma, del local o establecimiento en que se hubiera cometido la infracción;
d) suspensión o inhabilitación en el ejercicio de la actividad o profesión hasta un lapso de tres años en caso de extrema gravedad o múltiple reiteración de la o de las infracciones, la inhabilitación podrá ser definitiva;
e) el comiso de los efectos o productos en infracción, o de los compuestos en que intervengan elementos o sustancias cuestionados;
f) la cancelación de la autorización para vender los productos.
El producido de las multas ingresará al Fondo Nacional de la Salud.
Art. 21° — Si se considera que existe una infracción de las previstas en el artículo 19°, se dará vista al interesado, por el término de tres días hábiles, para que oponga sus defensas y ofrezca toda su prueba, acompañando la documental. Sustanciada la prueba en el plazo de diez días hábiles se dictará resolución en el término de tres días hábiles, la que será apelable en el término de tres días hábiles.
En la apelación se expresarán los correspondientes agravios y con ellos se elevará el expediente cuando proceda, a la magistratura judicial correspondiente.
Los plazos a los que se refiere el presente artículo son perentorios y prorrogables solamente por razón de la distancia.
Las resoluciones del Ministerio de Asistencia Social y Salud Pública, por las que se impongan apercibimiento y multas de m$n 2.000, harán cosa juzgada.
Art. 22° — El que adulterare alguno de los productos comprendidos en la presente ley, en cualquiera de sus etapas, se hará pasible de las penalidades establecidas en el Capítulo IV, Título VII, Delitos Contra la Seguridad Pública, artículo 200° y sus correlativos del Código Penal.
Art. 23° — En el caso de que las multas impuestas, una vez consentidas, no fueran satisfechas, el Ministerio de Asistencia Social y Salud Pública promoverá por vía de apremio la pertinente acción judicial ante los jueces en lo Penal Económico, en jurisdicción nacional y en otras jurisdicciones ante los jueces federales de sección.
Art. 24° — Las acciones emergentes de esta ley prescribirán en el término de cinco años. Dicha prescripción quedará interrumpida por la secuela del proceso, o por la comisión de cualquier otra infracción a la presente ley o a los reglamentos que en su consecuencia se dicten.
Art. 25° — Deróganse todas las disposiciones que se opongan a la presente ley.
DISPOSICIONES TRANSITORIAS
Art. 26° — Las autorizaciones a que se refiere el artículo 7°, acordadas con anterioridad a la presente ley deberán ser renovadas por el término de cinco años, debiendo los interesados solicitarlo dentro de los plazos y con las condiciones que establezca la reglamentación.
Art. 27° — Comuníquese al Poder Ejecutivo.
Dada en la Sala de Sesiones del Congreso Argentino, en Buenos Aires, a veintitrés de julio de mil novecientos sesenta y cuatro.
—————
Nota: reglamentada por Decreto N° 9763/64, complementada y modificada por Decreto N° 341/92, Disposición N° 1680/94, Decreto N° 2505/75.
ponda, de antagonismos, antidotismos e interacciones medicamentosas y de los efectos adversos que puedan llegar a desencadenar, posología habitual y dosis máximas y mínimas, forma de administración, presentaciones;
e) en el caso de especialidades medicinales o farmacéuticas importadas de los Países incluidos en el Anexo II que forma parte integrante del presente, además de la información requerida en los incisos precedentes, deberá acompañarse un certificado de la autoridad sanitaria del país de origen, emitido de conformidad a la Resolución W.H.A. 41.18.1988 de la Asamblea Mundial de la Salud, o la que la sustituya.
Asimismo la elaboración de dichas especialidades medicinales o farmacéuticas deberán ser realizadas en laboratorios farmacéuticos cuyas plantas resulten aprobadas por Entidades Gubernamentales de Países consignados en el Anexo I del Decreto N° 150/92 o por la Secretaría de Salud del Ministerio de Salud y Acción Social y que cumplan los requisitos de normas de elaboración y control de calidad, exigidos por la autoridad sanitaria nacional. La verificación de las plantas elaboradoras será efectuada por la Secretaría de Salud del Ministerio de Salud y Acción Social dentro de los SESENTA (60) días de presentada la solicitud de inscripción respectiva. Los gastos que insuman las inspecciones de las plantas serán sufragados en su totalidad por la citada Secretaría con el fondo correspondiente a los aranceles del Registro de Especialidades Medicinales. Los medicamentos a importarse desde Países incluidos en el Anexo II al presente deberán estar autorizados y comercializándose en los países de origen, en forma previa a su solicitud de registro o importación ante la autoridad sanitaria nacional. La integración de los países en la nómina de dicho Anexo, no habilitará a terceros países a solicitar su inclusión dentro del mismo, en virtud de la existencia de cláusulas de Nación más favorecida, instituida por convenios internacionales suscriptos por nuestro país.
A partir de la presentación de la solicitud de inscripción, de la especialidad medicinal, el Ministerio de Salud y Acción Social tendrá un plazo de CIENTO VEINTE (120) días corridos para expedirse, con excepción de los casos encuadrados en los regímenes de los artículos 4° y 5° del presente decreto.
En el caso de las solicitudes de Registro de importación de especialidades medicinales elaboradas en los Países incluidos en el Anexo II al presente, dicho plazo será considerado a partir de la verificación de la planta elaboradora. El régimen del presente artículo será comprensivo para:
I) las solicitudes de registro de especialidades medicinales a elaborarse en nuestro país y aquellas a importarse de Países incluidos en el Anexo II que resulten similares a otras ya inscriptas en el Registro; y
II) las solicitudes de registro de especialidades, medicinales a elaborarse en nuestro país, autorizadas para su consumo público en al menos uno de los Países que integran el Anexo I del Decreto N° 150/92 aun cuando se tratara de una novedad dentro del Registro de la Autoridad Sanitaria.
El plazo de vigencia de la autorización, de acuerdo al artículo 7° de la Ley N° 16.463, podrá ser prorrogado a su término, cuando se otorgara la reinscripción del producto, mediando solicitud del interesado a tal efecto.
Art. 4° — Las especialidades medicinales autorizadas para su consumo público en el mercado interno en al menos uno de los países que se indican en el Anexo I del presente decreto, podrán inscribirse para su importación en el Registro de la autoridad sanitaria nacional. Dicha inscripción tendrá carácter automático, debiendo el interesado presentar la certificación oficial vigente de dicha autorización, la documentación indicada en los incisos c) y d) del artículo precedente y los datos referidos a la biodisponibilidad.
Los registros efectuados bajo el régimen de este artículo, se otorgarán sólo para la importación y comercialización en el país, de dichas especialidades medicinales.
El registro de las especialidades medicinales similares o bioequivalentes a las que se importen por el presente artículo y que quieran elaborarse localmente y comercializarse en el país, deberá efectuarse conforme al régimen establecido en el artículo 3° del presente decreto.
Art. 5° — Tratándose de solicitudes de inscripción de especialidades que se presenten al Registro para:
a) elaborarse por la industria local y que fueran una novedad en nuestro país, salvo la excepción prevista en el artículo 3° para aquellas especialidades autorizadas en algún/os de los Países del Decreto N° 150/92;
b) importarse de un país del Anexo II al presente y cuando la especialidad, si bien autorizada y consumida en el país de origen, no tuviera similares inscriptas en el Registro de la autoridad sanitaria nacional;
c) importarse siendo productos manufacturados en países no incluidos en el Anexo I del Decreto N° 150/92 ni en el Anexo II del presente y no estuviesen autorizados para ser consumidos en alguno de los países del Anexo I del Decreto N° 150/92.
Deberán acompañar para su tramitación la información requerida por el artículo 3° y la documentación que acredite la eficacia e inocuidad del producto para el uso propuesto.
Art. 6° — El Ministerio de Salud y Acción Social, establecerá y publicará:
a) El listado de medicamentos genéricos autorizados, clasificados farmacológicamente, con indicación de sus formas farmacéuticas, contenido o composición dentro de los cuarenta y cinco (45) días de la publicación del presente decreto.
b) El listado de especialidades medicinales registradas agrupadas según el listado de genéricos autorizados dentro de los sesenta (60) días de la publicación del presente.
En el caso de medicamentos que sean una asociación o combinación de diversos componentes o drogas, el Ministerio de Salud y Acción Social determinará las correspondencias con la o las denominaciones por nombre genérico.
CAPITULO III. PRODUCCION, ELABORACION Y FRACCIONAMIENTO DE DROGAS Y MEDICAMENTOS
Art. 7° — Los establecimientos dedicados a la producción o fraccionamiento de medicamentos y de drogas destinadas a ser utilizadas en la preparación de medicamentos deberán:
a) funcionar bajo la dirección técnica de profesionales universitarios farmacéuticos o químicos u otros profesionales con títulos habilitantes, según la naturaleza de los productos.
b) disponer de locales e instalaciones adecuados a la naturaleza de los productos a fabricar o fraccionar;
c) disponer de equipos y elementos de prueba normalizados para el ensayo, contralor y conservación de los productos;
e) asegurar condiciones higiénico sanitarias de acuerdo con las necesidades y requisitos de los procesos de elaboración o fraccionamiento;
f) respecto a las drogas que determine la reglamentación del presente, llevar los libros de fabricación, control y egreso y protocolos por partida, conservando la documentación, y suministrar al Ministerio de Salud y Acción Social información sobre existencias y egresos;
g) entregar únicamente drogas o medicamentos a personas físicas o ideales habilitadas para su utilización, tenencia, o expendio al público, tomando en todos los casos los recaudos necesarios que justifiquen su destino asegurado.
Art. 8° — El o los titulares de los establecimientos y el director técnico serán igual y solidariamente responsables del cumplimiento de los requisitos establecidos en el artículo precedente.
Art. 9° — El director técnico de los establecimientos indicados en el presente capítulo deberá:
a) practicar los ensayos y comprobaciones para determinar la pureza de los productos y continentes que se utilicen en los procesos de elaboración o fraccionamiento, siendo responsables de su calidad y adecuación, debiendo proveer a la eliminación de los que no reúnan las cualidades exigibles;
b) ensayar los productos elaborados, siendo responsable de que los mismos se ajusten a las especificaciones de los productos autorizados;
c) proveer a la adecuada conservación de las drogas y de los productos elaborados o fraccionados.
CAPITULO IV. PRESCRIPCION Y EXPENDIO DE MEDICAMENTOS
Art. 10° — Declárase obligatorio el uso de los nombres genéricos:
a) en todos los textos normativos, inclusive registros y autorizaciones relativos a la elaboración, fraccionamiento, comercialización e importación de medicamentos;
b) en rótulos, prospectos o cualquier documento utilizado por la industria farmacéutica para información médica o promoción de las especialidades medicinales;
c) en las adquisiciones que sean realizadas por o para la Administración Pública Nacional.
Los profesionales autorizados a prescribir medicamentos, podrán optar libremente por hacerlo por los nombres genéricos o la marca comercial del producto. [Vide infra Art. 62° del Decreto N° 177/93].
Art. 11° — Los centros de expendio de medicamentos deberán ofrecer al público las especialidades medicinales que correspondan a cada nombre genérico prescripto, según el listado indicado en el inciso b) del artículo 6°, el que deberá estar a disposición del público indicando los precios de venta, en lugar visible.
Art. 12° — En los rótulos de los medicamentos registrados ante el Ministerio de Salud y Acción Social se deberá, dentro del plazo de ciento ochenta (180) días corridos de la publicación del presente, incorporar, cuando se comercialicen con nombre de fábrica o comerciales, los nombres genéricos en igual tamaño y realce. [Vide infra Art. 4° del Decreto 1890/92].
Art. 13° — Autorízase la venta de medicamentos a granel y en envase de tipo hospitalario a las farmacias que cuenten con laboratorio acreditado ante la autoridad sanitaria, y el fraccionamiento por parte de éstas para su expendio comercial.
CAPITULO V. COMERCIO EXTERIOR
Art. 14° — Autorízase a laboratorios, droguerías, farmacias, obras sociales con farmacias propias y a organismos públicos de salud que los soliciten, a importar aquellas especialidades medicinales o farmacéuticas inscriptas en el registro de la autoridad sanitaria nacional.
El importador deberá contar con laboratorios de control de calidad propios debidamente equipados y con un Director Técnico universitario, farmacéutico con título habilitante, quien asegurará las condiciones higiénico sanitarias, de calidad y acondicionamiento, eliminando los productos que no reúnan las cualidades exigibles por la autoridad sanitaria.
El importador y el Director Técnico serán igual y solidariamente responsables.
La importación de especialidades medicinales sólo podrá efectuarse a través de la delegación de la Capital Federal de la Administración Nacional de Aduanas. La Secretaría de Salud del Ministerio de Salud y Acción Social podrá autorizar, a tal efecto, a otras delegaciones del referido Organismo.
Art. 15° — Los importadores podrán reenvasar productos a granel para su expendio y venta siempre que la unidad mínima de reempaque respete la hermeticidad del continente de origen. El fraccionamiento deberá realizarse en laboratorios con arreglo a las normas vigentes.
Art. 16° — La importación de medicamentos clasificados como psicotrópicos o estupefacientes en la modalidad de acondicionados para su venta al público deberá cumplir con la Disposición N° 38 del 8 de noviembre de 1990 de la exSubsecretaría de Administración de Servicios y Programas de Salud y la Resolución N° 3329/91 del Ministerio de Salud y Acción Social.
Art. 17° — Libérase la exportación de especialidades medicinales y otros de la industria farmacéutica. Derógase el Decreto N° 32.128/44.
DISPOSICIONES GENERALES
Art. 18° — Las infracciones al presente decreto y a las normas que se dicten en su consecuencia, serán sancionadas conforme a lo previsto en la Ley N° 16.463.
Art. 19° — Deróganse el Decreto N° 908/91 y los artículos 3°, 9°, 10°, 11°, 12°, 13°, 14°, 15°, 16°, 17°, 18°, 19°, 20°, 21°, 22°, 23°, 24°, 25°, 26°, 27°, 28°, 29°, 30°, 31°, 32°, 33°, 34°, 36°, y 40° del Decreto N° 9763/64.
Art. 20° — La Secretaria de Salud del Ministerio de Salud y Acción Social será la autoridad de aplicación del presente Decreto. En materia de registro, importación, exportación y comercialización, ejercerá dicha facultad conjuntamente con la Secretaria de Industria y Comercio del Ministerio de Economía y Obras y Servicios Públicos, sin perjuicio de las atribuciones propias de la Secretaría de Salud en materia del control y fiscalización sanitaria comprendidas en dichas actividades.
Art. 21° — El cumplimiento de los requisitos exigidos por el presente decreto será condición suficiente para realizar las actividades mencionadas en el artículo 1 ° de la Ley N° 16.463.
Art. 22° — El presente decreto entrará en vigencia a los treinta días corridos de su publicación en el Boletín Oficial. Durante este período las autoridades de aplicación deberán proceder a la reglamentación de sus aspectos más relevantes para el resguardo de salud de la población y el normal funcionamiento del mercado.
Art. 23° — Comuníquese, publíquese, dése a la Dirección Nacional del Registro Oficial y archívese.
ANEXO I
Estados Unidos
Japón
Suecia
Confederación Helvética
Israel
Canadá
Austria
Alemania
Francia
Reino Unido
Países Bajos
Bélgica
Dinamarca
España
Italia
ANEXO II
Commonwelth de Australia
Estados Unidos de México
República Federativa de Brasil
República de Cuba
República de Chile
República de Finlandia
República de Hungría
Irlanda
República Popular China
Gran Ducado de Luxemburgo
Reino de Noruega
Nueva Zelandia.
DECRETO 177/93
Medicamentos - Registro, elaboración, fraccionamiento, prescripción, expendio, comercialización, exportación e importación - Modificación del dec. 150/92.
Fecha: 09 de febrero 1993.
Publicación: B.O. 17/02/93
Citas legales: D. 150/92: LII-A, 363; D.1890/92: Bol. 30/92,28; ley 16.463: XXIV-B, 968
Art. 1° - Sustitúyese el art. 3° del dec. 150/92, modificado por su similar 1890/92 por el siguiente:
"Art. 3° - Las solicitudes de inscripción al Registro de Especialidades Medicinales o farmacéuticas autorizadas, deberán incluir la siguiente información con carácter de declaración jurada:
a) Del producto: Nombre propuesto para el mismo; fórmula (definida y verificable); forma o formas farmacéuticas en que se presentará; clasificación farmacológica, haciendo referencia al número de código —si existiere— de la clasificación internacional de medicamentos de la Organización Mundial de la Salud (OMS); condición de expendio;
b) Información técnica: Método de control; período de vida útil; método de elaboración en conformidad con las prácticas adecuadas de fabricación vigentes; datos sobre la biodisponibilidad del producto;
c) Proyectos de rótulos y etiquetas que deberán contener las siguientes inscripciones: Nombre del laboratorio, dirección del mismo, nombre del director técnico, nombre del producto y nombre genérico en igual tamaño y realce, fórmula por unidad de forma farmacéutica o porcentual, contenido por unidad de venta; fecha de vencimiento, forma de conservación y condición de venta, número de partida y serie de fabricación; y leyenda "Medicamento autorizado por el Ministerio de Salud y Acción Social, certificado N°:";
d) Proyectos de prospectos que reproducirán: Las inscripciones no variables de los rótulos y etiquetas; la acción o acciones farmacológicas y terapéuticas que se atribuyen al producto con indicaciones clínicas precisas y con advertencias, precauciones y, cuando corresponda, de antagonismos, antidotismos e interacciones medicamentosas y de los efectos adversos que puedan llegar a desencadenar, posología habitual y dosis máximas y mínimas, forma de administración, presentaciones;
e) En el caso de especialidades medicinales o farmacéuticas importadas de los países incluidos en el anexo II que forma parte integrante del presente, además de la información requerida en los incisos precedentes, deberá acompañarse un certificado de la autoridad sanitaria del país de origen, emitido de conformidad a la res. W.H.A.41.18.1988 de la Asamblea Mundial de la Salud, o la que la sustituya.
Asimismo la elaboración de dichas especialidades medicinales o farmacéuticas deberán ser realizadas en laboratorios farmacéuticos cuyas plantas resulten aprobadas por entidades gubernamentales de países consignados en el anexo I del dec. 150/92 o por la Secretaría de Salud del Ministerio de Salud y Acción Social y que cumplan los requisitos de normas de elaboración y control de calidad, exigidos por la autoridad sanitaria nacional. La verificación de las plantas elaboradas será efectuada por la Secretaría de Salud del Ministerio de Salud y Acción Social dentro de los Sesenta (60) días de presentada la solicitud de inscripción respectiva. Los gastos que insuman las inspecciones de las plantas serán sufragados en su totalidad por la citada Secretaría con el fondo correspondiente a los aranceles del Registro de Especialidades Medicinales. Los medicamentos a importarse desde países incluidos en el anexo II al presente deberán estar autorizados y comercializándose en los países de origen, en forma previa a su solicitud de registro o importación ante la autoridad sanitaria nacional. La integración de los países en la nómina de dicho anexo, no habilitará a terceros países a solicitar su inclusión dentro del mismo, en virtud de la existencia de cláusulas de Nación más favorecida, instituida por convenios internacionales suscriptos por nuestro país.
A partir de la presentación de la solicitud de, inscripción de la especialidad medicinal, el Ministerio de Salud y Acción Social tendrá un plazo de ciento veinte (120) días corridos para expedirse, con excepción de los casos encuadrados en los regímenes de los arts. 4° y 5° del presente decreto.
En el caso de solicitudes de registro de importación de especialidades medicinales elaboradas en los países incluidos en el anexo II al presente, dicho plazo será considerado a partir de la verificación de la planta elaboradora.
El régimen del presente artículo será comprensivo para:
I — Las solicitudes de registro de especialidades medicinales a elaborarse en nuestro país y aquellas a importarse de países incluidos en el anexo II que resulten similares a otras ya inscriptas en el Registro; y
II — Las solicitudes de registro de especialidades medicinales a elaborarse en nuestro país, autorizadas para su consumo público en al menos uno de los países que integran el anexo I del dec. 150/92 aun cuando se tratara de una novedad dentro del registro de la autoridad sanitaria.
El plazo de vigencia de la autorización de acuerdo al art. 7° de la ley 16.463, podrá ser prorrogado a su término, cuando se otorgara la reinscripción del producto, mediando solicitud del interesado a tal efecto."
Art. 2° — Sustitúyese el art. 5° del dec. 150/92 el que quedará redactado de la siguiente forma: "Art. 5° Tratándose de solicitudes de inscripción de especialidades medicinales que se presenten al Registro, para:
a) Elaborarse por la industrial local y que fueran una novedad en nuestro país, salvo la excepción prevista en el art. 3° para aquellas especialidades autorizadas en algún/os de los países del dec. 150/92;
b) Importarse de un país del anexo II al presente y cuando la especialidad, si bien autorizada y consumida en el país de origen, no tuviera similares inscriptos en el Registro de la autoridad sanitaria nacional;
c) Importarse siendo productos manufacturados en países no incluidos en el anexo I del dec. 150/92 ni en el anexo II del presente y no estuviesen autorizados para ser consumidos en alguno de los países del anexo I del dec. 150/92;
Deberán acompañar para su tramitación la información requerida por el art. 3° y la documentación que acredite la eficacia e inocuidad del producto para el uso propuesto."
Art. 3° — Sustitúyese el texto del art. 10 del dec. 150/92, por el siguiente: "Art. 10 Declárase obligatorio el uso de los nombres genéricos:
a) En todos los textos normativos, inclusive registros y autorizaciones relativos a la elaboración, fraccionamiento, comercialización o importación de medicamentos:
b) En rótulos, prospectos o cualquier documento utilizado por la industria farmacéutica para información médica o promoción de las especialidades medicinales;
c) En las adquisiciones que sean realizadas por o para la Administración pública nacional.
Los profesionales autorizados a prescribir medicamentos, podrán optar libremente por hacerlo por el nombre genérico o la marca comercial del producto.
Art. 4° — Sustitúyese el art. 14 del dec. 150/92 que quedará redactado de la siguiente forma:
"Art. 14 — Autorízase a laboratorios, droguerías, farmacias, obras sociales con farmacias propias y a organismos públicos de salud que los soliciten, a importar aquellas especialidades medicinales o farmacéuticas inscriptas en el registro de la autoridad sanitaria nacional.
El importador deberá contar con laboratorios de control de calidad propios debidamente equipados y con un director técnico universitario farmacéutico con título habilitante, quien asegurará las condiciones higiénico-sanitarias, de calidad y acondicionamiento, eliminando los productos que no reúnan las cualidades exigibles por la autoridad sanitaria.
El importador y el director técnico serán igual y solidariamente responsables.
La importación de especialidades medicinales sólo podrá efectuarse a través de la delegación de la Capital Federal de la Administración Nacional de Aduanas. La Secretaría de Salud del Ministerio de Salud y Acción Social podrá autorizar, a tal efecto, a otras delegaciones del referido Organismo."
Art. 5° — Facúltase a la Secretaría de Salud del Ministerio de Salud y Acción Social y la Secretaría de Industria y Comercio del Ministerio de Economía y Obras y Servicios Públicos para introducir modificaciones a la nómina de países prevista en el anexo I del dec. 150/92 y en el anexo II del presente decreto.
Art. 6° - Establécese que lo dispuesto en los incs. a), b) y c) del art. 10 del dec. 150/92, texto ordenado por el presente decreto, regirá a partir del 15 de marzo de 1993.
Art. 7° — Comuníquese, etc. — Menem. — Aráoz. — Cavallo.
Anexo II.
COMMONWEALTH DE AUSTRALIA
ESTADOS UNIDOS DE MEXICO
REPUBLICA FEDERATIVA DE BRASIL
REPUBLICA DE CUBA
REPUBLICA DE CHILE
REPUBLICA DE FINLANDIA
REPUBLICA DE HUNGRIA
IRLANDA
REPUBLICA POPULAR CHINA
GRAN DUCADO DE LUXEMBURGO
REINO DE NORUEGA
NUEVA ZELANDIA
DECRETO 1490/92
Salud Pública - Declaración de Interés nacional a las acciones dirigidas a la prevención, resguardo y atención de la salud de la población - Administración Nacional de Medicamentos, Alimentos y Tecnología Médica. - Creación.
Fecha: 20 de Agosto de 1992.
Publicación: B.O. 27/8/92.
Citas Legales: Constitución Nacional: 1852 - 1890,68 y XVII - A, 1; D. 166/91: LI - C, 3084; D. 993/91: LI - C, 2592; D. 277/91: LI - A, 351; D. 23.354/56 (ley de contabilidad): XVII - A, 155; D. 1269/92: v.p. 3061.
VISTO el Decreto N- 1269/92 y el expediente N° 2020-16.628/92-1 del registro de la SECRETARIA DE SALUD del MINISTERIO DE SALUD Y ACCION SOCIAL, y
CONSIDERANDO:
Que el Gobierno Nacional se encuentra abocado a la revisión y adecuación de las funciones básicas que debe prestar el Estado Nacional y que en idéntico sentido se enmarcan las disposiciones del Decreto N° 1269/92.
Que, a través de la sanción de dicho Decreto, el PODER EJECUTIVO NACIONAL ha establecido explícitamente los objetivos y prioridades en materia de Políticas Nacionales de Salud.
Que el citado decreto establece como un objetivo prioritario de la SECRETARIA DE SALUD del MINISTERIO DE SALUD Y ACCION SOCIAL el ejercicio de una función rectora y protagónica, desempeñando en forma eficiente las funciones que le competen (dec. N° 1269/92, política sustantiva 4).
Que, a través del Decreto de referencia, se determina que corresponde adecuar la estructura de la SECRETARIA DE SALUD a fin de posibilitar a dicho Organismo el desarrollo de las líneas estratégicas de transformación propuestas, favoreciéndose así la conformación de un ente técnico con capacidad para liderar la salud en el desarrollo con equidad, implementar la planificación estratégica en normatización, en fiscalización y conducción superior, y garantizar una efectiva acción sanitaria en todo el ámbito nacional, poniéndose énfasis en el desarrollo de las acciones de promoción y protección (Decreto N° 1269/92, punto 4.1.1).
Que, asimismo, dicha norma dispone que deberán implementarse mecanismos adecuados de autorización, registro, normatización, control epidemiológico y de vigilancia y fiscalización de drogas, medicamentos y alimentos, con el fin de proteger la salud de la población, (Decreto N° 1269/92, punto 4.1.6.).
Que dicho Decreto subraya la conveniencia de fomentar el desarrollo y administración del conocimiento científico técnico y la investigación (Decreto N° 1269/92, punto 4.1.7.).
Que, como soporte instrumental de los objetivos propuestos, el referido Decreto establece la necesidad de diseñar modelos alternativos de organización y administración de los Institutos Nacionales de Investigación, Docencia y Producción dependientes de la SECRETARIA DE SALUD, con la finalidad de mejorar el proceso técnico-administrativo de gestión, la eficiencia en la utilización de los recursos y el nivel de calidad institucional (Decreto N° 1269/92, punto 1.1.5.).
Que es de interés del Gobierno Nacional promover y garantizar las acciones del Sector Público dirigidas a la prevención, resguardo y atención de la salud de la población.
Qué en razón de lo expuesto y en función de fortalecer el rol protagónico que cabe cumplir al Sector Público Nacional, es necesario arbitrar las disposiciones conducentes para permitir a la SECRETARIA DE SALUD ejercer en las condiciones más adecuadas las funciones de contralor y vigilancia sobre importantes materias que se encuentran sujetas a la órbita de su competencia.
Que adquieren singular relevancia para los objetivos propuestos las acciones referidas al control y fiscalización de la calidad y sanidad de los productos, substancias, elementos, procesos, tecnologías y materiales que se consumen o utilizan en la medicina, alimentación y cosmética humanas.
Que dichas acciones configuran un campo de acción muy específico, caracterizado por un elevado nivel de complejidad y diversidad, tanto técnico como científico.
Que, asimismo, dichas materias y competencias se encuentran sujetas a un conjunto importante de normas, reglamentos y disposiciones.
Que estas circunstancias determinan como una condición indispensable para llevar a cabo su conducción y operación, contar con instrumentos y mecanismos institucionales adecuados para responder a las exigencias que se plantean en el ejercicio de las funciones que debe desempeñar la SECRETARIA DE SALUD.
Que tal como surge de los requerimientos expuestos, resulta conveniente crear dentro del ámbito de la SECRETARIA DE SALUD un organismo que reúna las competencias en materia de control y fiscalización sobre los productos, substancias, elementos, tecnologías y materiales que se consumen o utilizan en la medicina, alimentación y cosmética humanas, y del contralor de las Actividades y procesos que median o están comprendidos en estas materias.
Que dadas las funciones a desempeñar por el referido organismo y las características y modalidades de las actividades que habrá de desarrollar, dicho organismo debe tener la capacidad institucional adecuada para permitirle actuar con eficiencia y eficacia frente a tales requerimientos, por lo cual es necesario y conveniente atribuirle el carácter de organismo descentralizado.
Que dicho nivel de autonomía, y sin perjuicio de las facultades que sobre su gestión mantendrá la SECRETARIA DE SALUD, favorecerá la celeridad en la toma de decisiones, la adecuación en tiempo y forma de sus respuestas ante las demandas a satisfacer y un funcionamiento más ágil y práctico, factores determinantes para la eficiencia de las acciones.
Que la reubicación y concentración en un organismo descentralizado de las actuales dependencias de la SECRETARIA DE SALUD, DIRECCION DE DROGAS, MEDICAMENTOS Y ALIMENTOS, los Institutos Nacionales de MEDICAMENTOS y de ALIMENTOS y otras áreas, favorecer la gestión que desempeñan los niveles de conducción, técnicos, operativos y de administración, a partir de contar con un manejo gerencial y de administración más autónomo, facilitándose por esta vía una organización y ejecución más dinámicas de sus actividades y la agilización de los trámites administrativos.
Que, asimismo, se prevé que a través del funcionamiento de este organismo podrán facilitarse articulaciones institucionales y sociales capaces de potenciar y aprovechar la participación de distintos actores sociales —públicos, privados y no gubernamentales—, en función de ampliar las bases de interacción y cooperación que todo proceso sanitario requiere para ser efectivo.
Que dado el tipo de actividades que desempeñará este organismo, se plantean adecuadas condiciones para generar sus propios ingresos, sin perjuicio de los recursos que le correspondan por parte del Tesoro Nacional.
Que corresponderá a la SECRETARIA DE SALUD la determinación de las políticas sanitarias y criterios científicos a que deberá sujetarse dicho organismo, estimándose la conveniencia y oportunidad, en base a los motivos expuestos, de disponer su creación y establecer su carácter descentralizado.
Que la Dirección General de Asuntos Jurídicos del Ministerio de Salud y Acción Social ha tomado la intervención de su competencia.
Que el PODER EJECUTIVO NACIONAL se halla facultado para el dictado del presente por el artículo 86, incisos 1) y 2) de la CONSTITUCION NACIONAL.
Por ello,
EL PRESIDENTE DE LA NACION ARGENTINA
DECRETA:
CAPITULO I - Declaración de Interés.
Art. 1° — Decláranse de interés nacional las acciones dirigidas a la prevención, resguardo y atención de la salud de la población que se desarrollen a través del control y fiscalización de la calidad y sanidad de los productos, substancias, elementos y materiales que se consumen o utilizan en la medicina, alimentación y cosmética humanas, y del contralor de las actividades, procesos y tecnologías que mediaren o estuvieren comprendidos en dichas materias.
CAPITULO II: Administración Nacional de Medicamentos, Alimentos y Tecnología Médica.
Art. 2° — Créase en el ámbito de la SECRETARIA DE SALUD del MINISTERIO DE SALUD Y ACCION SOCIAL, la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT).
La ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT) actuará como Organismo Descentralizado de la Administración Pública Nacional, dependiendo técnica y científicamente de las normas y directivas que le imparta la SECRETARIA DE SALUD, con un régimen de autarquía económica y financiera, con jurisdicción en todo el territorio de la Nación.
Art. 3° — Establécese que la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT) tendrá competencia en todo lo referido a:
a) El control y fiscalización sobre la sanidad y calidad de las drogas, productos químicos, reactivos, formas farmacéuticas, medicamentos, elementos de diagnóstico, materiales y tecnologías biomédicos y todo otro producto de uso y aplicación en la medicina humana;
b) El control y fiscalización sobre la sanidad y calidad de los alimentos acondicionados, incluyendo los insumos específicos, aditivos, colorantes, edulcorantes e ingredientes utilizados en la alimentación humana, como también de los productos de uso doméstico y de los materiales en contacto con los alimentos;
c) El control y fiscalización sobre la sanidad y calidad de los productos de higiene, tocador y cosmética humana y de las drogas y materias primas que los componen;
d) La vigilancia sobre la eficacia y la detección de los efectos adversos que resulten del consumo y utilización de los productos, elementos y materiales comprendidos en los incisos a), b) y c) del presente artículo, como también la referida a la presencia en los mismos de todo tipo de substancias o residuos, orgánicos e inorgánicos, que puedan afectar la salud de la población;
e) El contralor de las actividades, procesos y tecnologías que se realicen en función del aprovisionamiento, producción, elaboración, fraccionamiento, importación y/o exportación, depósito y comercialización de los productos, substancias, elementos y materiales consumidos o utilizados en la medicina, alimentación y cosmética humanas;
f) La realización de acciones de prevención y protección de la salud de la población, que se encuadren en las materias sometidas a su competencia;
g) Toda otra acción que contribuya al logro de los objetivos establecidos en el artículo 1° del presente decreto.
Art. 4° — Dispónese que la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT) será el órgano de aplicación de las normas legales que rigen las materias sujetas a su competencia, las que en el futuro se sancionen y las que en uso de sus atribuciones dicten el MINISTERIO DE SALUD Y ACCION SOCIAL y la SECRETARIA DE SALUD, en referencia al ámbito de acción de la Administración.
Art. 5° — Dispónese que pasen a formar parte de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT) la DIRECCION DE DROGAS, MEDICAMENTOS Y ALIMENTOS dependiente de la SECRETARIA DE SALUD del MINISTERIO DE SALUD Y ACCION SOCIAL, y las áreas que dependen de dicha Dirección —conforme a su estructura orgánica aprobada por el Decreto N° 1667/91)—, el INSTITUTO NACIONAL DE MEDICAMENTOS, el INSTITUTO NACIONAL DE ALIMENTOS, y los Departamentos de REGISTRO Y ASUNTOS REGLAMENTARIOS Y LEGALES y de PSICOTROPICOS Y ESTUPEFACIENTES.
Art. 6° — Establécese que el INSTITUTO NACIONAL MEDICAMENTOS (INAME) de la SECRETARIA DE SALUD del MINISTERIO DE SALUD Y ACCION SOCIAL, funcionará con tal carácter dentro de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT), manteniendo todas las atribuciones, competencias y funciones establecidas al presente por distintas normas y disposiciones y continuará actuando conforme a las mismas, a lo dispuesto en el presente decreto y a las normas que en el futuro se establezcan con relación a su ámbito de competencia.
Art. 7° — Dispónese que el INSTITUTO NACIONAL DE ALIMENTOS (INAL) de la SECRETARIA DE SALUD del MINISTERIO DE SALUD Y ACCION SOCIAL, funcionará con tal carácter dentro de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLGIA MEDICA (ANMAT), manteniendo todas las atribuciones, competencias y funciones establecidas al presente por distintas normas y disposiciones, -y continuará actuando conforme a las mismas, a lo dispuesto en el presente Decreto y a las normas que en el futuro se establezcan con relación a su ámbito de competencia.
Art. 8° — Establécese que la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT) tendrá las siguientes atribuciones y obligaciones:
a) Elaborar y proponer a la SECRETARIA DE SALUD las normas técnicas que podrán aplicarse en función de la adecuación, sanidad y calidad relativas al aprovisonamiento, producción, elaboración, fraccionamiento, importación y/o exportación, comercialización y depósito de los productos, substancias, elementos, materiales y tecnologías y procesos referidos en el artículo 3° del presente.
b) Diseñar y proponer a la SECRETARIA DE SALUD la implementación de Sistemas y/o Programas que favorezcan el desarrollo de sus acciones, observando la normativa nacional y los acuerdos internacionales celebrados o a celebrarse. Dichas propuestas deberán contener las normas dispositivas que serán de aplicación, las previsiones para la coordinación de acciones con los organismos públicos y privados que participen y los mecanismos e instrumentos que posibiliten la organización, ejecución y fiscalización de las actividades.
e) Elaborar y proponer a la SECRETARIA DE SALUD los Regímenes de tipo científico, técnico y operativo que resultaren pertinentes para el cumplimiento de sus funciones.
d) Elaborar y elevar a la SECRETARIA DE SALUD el presupuesto anual y el cálculo de recursos para su funcionamiento, así como el Programa anual de Actividades y Trabajos.
e) Analizar y proponer a la SECRETARIA DE SALUD la celebración de acuerdos y convenios con organismos públicos nacionales, provinciales y municipales, entidades privadas y organizaciones no gubernamentales de nuestro país, como también con organismos internacionales, organismos gubernamentales, no gubernamentales y entidades privadas extranjeras.
f) Convocar por intermedio de la SECRETARIA DE SALUD a los diferentes sectores públicos y privados, para establecer modalidades de interacción y cooperación, como también constituir Comités o Comisiones o Grupos de Trabajo para actividades específicas.
g) Desarrollar la planificación, programación, organización, ejecución, evaluación y comunicación de sus planes, programas y acciones.
h) Implementar acciones de investigación, asistencia técnica, docencia, capacitación, promoción, comunicación, difusión y toda otra actividad orientada a prevenir y resguardar la salud de la población.
i) Aplicar y velar por el cumplimiento de las disposiciones legales, científicas, técnicas y administrativas comprendidas dentro del ámbito de sus competencias.
j) Proponer a la SECRETARIA DE SALUD, en función de la normativa aplicable, la creación de Registros y otros dispositivos y procedimientos que se considere necesarios, reglamentado e instrumentando su funcionamiento.
k) Autorizar; certificar, inscribir y registrar en cumplimiento de las disposiciones pertinentes, los productos, substancias, elementos y materiales comprendidos en el articulo 3° del presente.
l) Fiscalizar adecuada y razonablemente el cumplimiento de las normas de sanidad y calidad establecidas para los productos, substancias, elementos, materiales, tecnologías y proceso referidos en el artículo 3° de la presente.
ll) Proceder al registro y/o autorización y/o habilitación —conforme a las disposiciones aplicables— de las personas físicas o jurídicas que intervengan en las acciones de aprovisonamiento, producción, elaboración, fraccionamiento, importación y/o exportación, depósito y comercialización de los productos, substancias, elementos y materiales referidos en el artículo 3° del presente, fiscalizando o supervisando la ejecución de dichas actividades.
m) Determinar y percibir los aranceles y tasas retributivas correspondientes a los trámites y registros que se efectúen congo también por los servicios que se presten.
n) Disponer, en base a sus competencias, la realización de todo tipo de controles, verificaciones e inspecciones que se considere adecuados, recabando cuando ello sea necesario, el auxilio de la Fuerza Pública y/o la cooperación de todo otro organismo público.
ñ) Adoptar, ante la detección de cualquier factor de riesgo relacionado con la calidad y sanidad de los productos, substancias, elementos o materiales comprendidos en el artículo 3° del presente decreto, las medidas más oportunas y adecuadas para proteger la salud de la población, conforme a la normativa vigente.
o) Establecer en todos los casos que correspondiere, los apercibimientos sanciones y penalidades previstos por la normativa aplicable.
p) Desarrollar, en el marco de su competencia, toda otra acción que contribuya al logro de los objetivos planteados por el artículo 1° del presente decreto.
CAPITULO III: Dirección, Administración y Representación
Art. 9° — La dirección, administración y representación de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT) estará a cargo de un funcionario con la jerarquía y rango de Director Nacional.
Junto al Director Nacional actuará un funcionario en calidad de Subdirector, quien asistirá al titular y lo reemplazará en caso de ausencia o enfermedad.
Los cargos de Director Nacional y Subdirector serán cubiertos mediante el régimen de concurso, aprobado por Decreto N° 993/91.
Art. 10. — El Director Nacional de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT) tendrá, a los efectos de desarrollar las acciones previstas por el artículo 8° del presente Decreto, las siguientes atribuciones y obligaciones:
a) Representar legalmente a la Administración.
b) Cumplir y hacer cumplir las normas vigentes en las materias de competencia de la Administración.
c) Asesorar a la SECRETARIA DE SALUD en las materias que se encuentran sujetas a la competencia de la Administración.
d) Dirigir las acciones que implemente la Administración, pudiendo requerir al Secretario de Salud, en los casos en que lo considere necesario, el refrendo de sus actos.
e) Establecer, con el acuerdo del Secretario de Salud, las delegaciones de funciones que correspondan, atendiendo a las competencias y responsabilidades atribuidas a las áreas y funcionarios que integran la Estructura Orgánica de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT).
f) Elaborar, y proponer a la SECRETARIA DE SALUD el presupuesto anual de erogaciones y cálculo de recursos y sus modificaciones, así como el Programa anual de Actividades y Trabajos.
g) Celebrar, a través de la SECRETARIA DE SALUD, convenios de cooperación técnica y científica con organismos y entidades públicas y privadas de nuestro país y del exterior.
h) Disponer la implementación de los Sistemas, Programas y Proyectos aprobados por la SECRETARIA DE SALUD.
i) Dictar las resoluciones que posibiliten desarrollar las acciones del Organismo.
j) Dirigir, coordinar y supervisarlas acciones, promoviendo la articulación y la participación de otros organismos públicos y privados, nacionales o del exterior.
k) Programar e implementar actividades de docencia, investigación, capacitación y asistencia técnica en relación con las materias sujetas a la competencia del Organismo, así como otorgar becas para estudios, investigaciones y especializaciones, según régimen aprobado por el Poder Ejecutivo Nacional.
l) Convocar, con el acuerdo del Secretario de Salud, a organismos públicos y entidades privadas, para la formación de Comités o Comisiones Asesoras o Grupos de Trabajo ad-hoc, u otras modalidades de trabajo y cooperación que se considere adecuadas.
ll) Conducir la administración y dictar los reglamentos, normas internas y disposiciones administrativas necesarios para el funcionamiento del Organismo, estableciendo las delegaciones de funciones en las áreas y funcionarios correspondientes.
m) Celebrar contratos y convenios de distinto tipo y finalidad, con adecuación a las normas vigentes.
n) Mantener actualizado y sistematizado el texto ordenado y compilado de las normas legales cuya aplicación corresponda al Organismo.
ñ) Proponer a las autoridades de la SECRETARIA DE SALUD los aranceles y tasas retribuidas correspondientes a los trámites y registros que se efectúen, como también por los servicios que se presten.
o) Designar, trasladar, promover y remover al personal, conforme a las normas vigentes en la materia, y proponer a la SECRETARIA DE SALUD las modificaciones a la estructura orgánica del Organismo.
p) Requerir al Secretario de Salud, en los casos extremos que lo justificaren, la declaración del estado de emergencia. Establecida dicha emergencia, podrá contratar locaciones de obras, personal y equipamientos y efectuar todo otro gasto necesario para hacer frente a las necesidades urgentes y a las que pudieren asociarse o derivarse de dicho estado.
q) Disponer la realización de todo tipo de controles, verificaciones e inspecciones que se considere adecuados, en función de las competencias atribuidas al Organismo, recabando cuando ello sea necesario el auxilio de la Fuerza Pública, así como la cooperación de todo otro organismo público.
r) Establecer los apercibimientos, sanciones y penalidades que correspondieran en virtud de las normas aplicables.
s) Disponer la destrucción, cesión o venta de los bienes que fuesen decomisados por infracciones a la normativa de rigor o por carecer de condiciones de aptitud para ser consumidos por la población o bien, en el caso de que fueran de origen importado, ordenar su reexportación a cargo del importador.
t) Delegar por causa de enfermedad o ausencia prolongada, el ejercicio de sus funciones en el Subdirector.
CAPITULO IV: Recursos
Art. 11. — Dispónese que para el desarrollo de sus acciones la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT) dispondrá de los siguientes recursos, los que serán depositados a su orden en las cuentas que se abran a tal efecto:
a) los aportes provenientes del Presupuesto Nacional de la Administración Pública y los aportes extraordinarios que realice el Tesoro. Nacional;
b) los provenientes de las tasas y aranceles que aplique conforme a las disposiciones adoptadas;
c) los fondos provenientes de convenios y/o acuerdos que celebre con organismos e instituciones nacionales y/o internacionales, públicas y privadas;
d) los provenientes de donaciones y legados;
e) los resultantes de las multas y sanciones que se apliquen y de la venta de bienes decomisados;
f) los recargos establecidos por la mora en el pago de las tasas, multas y aranceles que perciba;
g) los intereses y rentas que devenguen las - inversiones de los recursos obtenidos; y
h) todo otro tipo de recursos que se determine a través ele las leyes y disposiciones que se establezcan con tal finalidad.
CAPITULO V: Disposiciones Generales.
Art. 12. — Dispónese que el personal profesional de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT) estará comprendido en el régimen de la Carrera del Personal Profesional de los Institutos de Investigación y Producción dependientes de la SECRETARIA DE SALUD del MINISTERIO DE SALUD Y ACCION SOCIAL, que fuera dispuesto por el Decreto N° 277/91.
Art. 13. — Establécese que el personal de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT) estará alcanzado por un régimen especial de incompatibilidades, por el cual se establece que la misma alcanza a quienes se encuentren en la circunstancia de:
a) mantener relación de dependencia, permanente o eventual;
b) prestar directa o indirectamente servicios profesionales o de otro tipo; y
c) ser propietario, accionista, socio o director de empresas o sociedades; siempre que dicha actividad o carácter se presente con empresas, sociedades o establecimientos que actúen en el aprovisionamiento, producción, elaboración, fraccionamiento, importación y/o exportación, y depósito y comercialización de los productos, substancias, elementos y materiales consumidos o utilizados en la medicina, alimentación
Art. 14 — Determínase que el Director Nacional, en los casos en que actúe en su reemplazo, el Subdirector estarán facultados para autorizar y aprobar los gastos conformes con el artículo 60 de la Ley de Contabilidad y con el alcance establecido para los Ministros por el artículo 57 de dicha Ley.
El Director Nacional dictará las resoluciones que determinen los funcionarios facultados para autorizar contrataciones cualquiera sea su monto y para aprobar las que no excedan el monto establecido por el artículo 58 de la Ley de Contabilidad, dando razón de ello al Tribunal de Cuentas de la Nación.
En cuanto a los pagos directos la Tesorería de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT) podrá efectuarlos hasta la suma fijada como límite de aprobación para los Directores de organismos descentralizados.
CAPITULO VI: Disposiciones Transitorias
Art. 15. — La SECRETARIA DE SALUD dispondrá las medidas conducentes para proponer al PODER EJECUTIVO NACIONAL, dentro de los CIENTO OCHENTA (180) días del presente, el Organigrama, Objetivos, Responsabilidades Primarias y Acciones, Planta Permanente y de Gabinete, Presupuesto y la realización de las transferencias administrativas - contables a fin de poner en funcionamiento a la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT)
Art. 16. — Hasta tanto se efectivice la puesta en funcionamiento de la Estructura Orgánica de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (ANMAT), los organismos y áreas referidos en el artículo 5° del presente continuarán desarrollando sus acciones con sus actuantes estructuras, responsabilidades y funciones.
Art. 17 — Facúltase al Secretario de Salud a efectuar, por única vez, la designación de los profesionales que cubrirán los cargas a que se hace referencia en el artículo 9° del presente, los que serán considerados cargos con Funciones Ejecutivas correspondiente a los Índices de ponderación I y II, en los términos del Sistema Nacional aprobado por el Decreto N° 993/91 y sus normas complementarias.
Dentro del término improrrogable de CIENTO OCHENTA (180) días contados a partir de la entrada en vigencia del presente, deberá procederse a la cobertura de dichos cargos con estricta sujeción a los procedimientos de selección previstos en el Sistema Nacional mencionado en el párrafo anterior.
Art. 18. — Comuníquese, etc. — Menem. — Aráoz.
RESOLUCION DEL MINISTERIO DE SALUD Y ACCION SOCIAL 297/96
VISTO el Expediente N° 1-47-3291-95-8 del registro de esta Administración Nacional de Medicamentos, Alimentos y Tecnología Médica, y
CONSIDERANDO:
Que la Farmacopea Nacional Argentina es el libro oficial donde se publican los tipos de Drogas y medicamentos necesarios o útiles para el ejercicio de la medicina y la farmacia especificando lo concerniente al origen, preparación, identificación, pureza, valoración, dosis y demás condiciones que aseguran la uniformidad y calidad de las propiedades de los mismos.
Que la versión actualmente vigente de tal obra es su Sexta Edición, la que fuera editada en el año 1978 sin merecer hasta la fecha actualización alguna.
Que el transcurso del tiempo operado y la prolífera actividad evidenciada en las áreas de investigación y fabricación de la industria farmacéutica han desnaturalizado el objeto para el cual la Farmacopea Nacional Argentina fuera creada, tornando necesario encarar la incorporación a la obra de las novedades farmacológicas hasta hoy existentes, así como revisar y actualizar las monografías allí incluidas a la luz de los nuevos métodos y tecnologías disponibles para el control de calidad de drogas y medicamentos.
Que tales fines resulta prioritario activar y agilizar el funcionamiento de la Comisión Permanente de la Farmacopea Argentina que fuera conformada por el Decreto N° 21.886/56 con dependencia directa de este Ministerio.
Que la Dirección General de Asuntos Jurídicos ha tomado la intervención de su competencia.
Que se actúa en uso de las facultades otorgadas por el Art. 23, inc. 1 y 15 de la Ley de Ministerios (t.o. Decreto N° 438/92).
Por ello;
El MINISTRO DE SALUD Y ACCION SOCIAL
RESUELVE:
Art. 1° — Encomiéndase a la Administración Nacional de Medicamentos, Alimentos y Tecnología Médica (A.N.M.A.T.) la integración y reactivación del funcionamiento de la Comisión Permanente de la Farmacopea Argentina, la cual tendrá su sede en dicho organismo, atento a las facultades otorgadas al mismo por el Decreto N° 1490/92.
Art. 2° — Las actividades de la Comisión Permanente de la Farmacopea Argentina serán coordinadas por el Director Nacional de la A.N.M.A.T., el que queda facultado para disponer todas las medidas necesarias a los fines del cumplimiento del artículo 1° de la presente.
Art. 3° — La A.N.M.A.T. proveerá los recursos necesarios para el normal desenvolvimiento de la Comisión Permanente de la Farmacopea Argentina y de las Subcomisiones Redactoras.
Art. 4° — Regístrese, comuníquese, publíquese en el Boletín Informativo. Dése a la Dirección Nacional del Registro Oficial para su publicación. Cumplido, archívese.
PERMANENTE.
RESOLUCION N° 1-47-3291-95-8.
DISPOSICION ANMAT 1535/02
VISTO el Decreto N° 197/02, la Resolución del ex Ministerio de Salud y Acción Social N° 297/96, Disposición A.N.M.A.T. N° 4793/01, la Disposición A.N.M.A.T. N° 146/02; y
CONSIDERANDO:
Que con el dictado del Decreto N° 197/02 se reemplazó la Comisión Interventora designada por Decreto N° 847/00 por un Interventor, con el fin de efectuar un reordenamiento estratégico que permita aumentar la efectividad y celeridad en la acción de Gobierno en áreas que tienen competencia en el contralor y fiscalización de productos y substancias en continuo cambio a consecuencia del desarrollo tecnológico.
Que por Resolución N° 297/96 el entonces Ministerio de Salud y Acción Social encomendó a esta A.N.M.A.T. la integración y reactivación de la Comisión de la Farmacopea Argentina.
Que en consecuencia se dictó la Disposición A.N.M.A.T. N° 4793/01 por la cual se determinaron las condiciones para el funcionamiento de la Comisión Permanente de la Farmacopea Argentina, designando sus integrantes.
Que por Disposición A.N.M.A.T. N° 146/02 se integraron las Subcomisiones de la Comisión Permanente de la Farmacopea Argentina, y se designaron los coordinadores de cada una de ellas.
Que en atención a la necesidad de continuar y agilizar la tarea emprendida por la Comisión Permanente de la Farmacopea Argentina, resulta imprescindible establecer un cronograma de tareas para la incorporación gradual a su texto de los distintos capítulos de temáticas indispensables.
Que a tales fines deviene conveniente la reestructuración de su integración y reorganización de su funcionamiento.
Que la Dirección de Asuntos Jurídicos ha tomado la intervención de su competencia.
Que se actúa en virtud de las facultades conferidas por el Decreto N° 1490/02 y el Decreto N° 197/02.
Por ello;
EL INTERVENTOR DE LA ADMINISTRACION NACIONAL DE MEDICAMENTOS ALIMENTOS Y TECNOLOGIA MEDICA
DISPONE:
Art. 1° — Intégrese la Comisión Permanente de la Farmacopea Argentina con los siguientes miembros: un Presidente, un Director Ejecutivo, un Secretario Ejecutivo, Coordinación Técnica, un Secretario Técnico y 13 Vocales, todos ellos con carácter "ad honorem". Los vocales serán profesionales de reconocida capacidad y experiencia técnico-científica.
Art. 2° — Desígnase a los siguientes profesionales como miembros de la Comisión Permanente de la Farmacopea Argentina:
PRESIDENTE: Dr. Manuel R. Limeres
DIRECTOR EJECUTIVO: Dr. Carlos Chiale
COORDINADOR TECNICO: Dra. Hela Beltramini
SECRETARIO TECNICO: Dra. Karina A. Manco
VOCALES:
Dr. Pablo Mario Bazerque
Dr. Arnaldo Luis Bandoni
Dra. María Teresa Pizzorno
Dra. María Guillermina Volonté
Dr. Teodoro S. Kaufman
Dr. Mario A. Copello
Dr. Rubén Manzo
Dr. Eloy Mandrile
Dr. Modesto Rubio
Dr. Edgardo Poskus
Dr. Sem M. Albonico
Dr. Juan M. Dellacha
Dr. Norberto A. Terragno
Art. 3° — Los miembros de la Comisión Permanente de la Farmacopea Argentina serán designados por un período de cinco (5) años, pudiéndose renovar o confirmar sus integrantes por un nuevo período. Las designaciones se harán por períodos completos, pero por renuncia o muerte de uno de sus miembros antes del vencimiento del período correspondiente, se designará un nuevo miembro por el tiempo que faltare para completar éste.
Art. 4° — La Comisión Permanente de la Farmacopea Argentina propondrá al Interventor de la A.N.M.A.T. la formación de Subcomisiones y sus integrantes dentro del plazo de 30 días contados a partir de la 1° convocatoria. Asimismo podrá solicitar al Interventor de la A.N.M.A.T. la asignación de los empleados administrativos que resulten necesarios para el cumplimiento de sus funciones.
Art. 5° — El Presidente de la Comisión Permanente de la Farmacopea Argentina podrá conformar con carácter ad-honorem un Comité Consultor Externo, que estará integrado por representantes de instituciones educacionales, profesionales, industriales y científicas cuya participación se considere relevante por su trayectoria científico-técnica en las temáticas relacionadas con la farmacopea. Las instituciones convocadas deberán designar su representante.
Art. 6° — Serán atribuciones de la Comisión Permanente de la Farmacopea Argentina:
a) Redactar y someter a la autorización de esta Intervención su propio Reglamento Interno, debiendo determinar la periodicidad y el "quórum" necesario para sesionar y el régimen de mayoría para aprobar sus dictámenes.
b) Efectuar, teniendo en cuenta el dictamen de las respectivas subcomisiones, la propuesta del contenido técnico de la Farmacopea y de las publicaciones autorizadas que de ella dependan.
Art. 7° — Derógase la Disposición A.N.M.A.T. N° 4793/01 y la Disposición A.N.M.A.T. N° 146/02.
Art. 8° — Comuníquese a quienes corresponda. Publíquese en el Boletín Informativo. Dése a la Dirección Nacional del Registro Oficial para su publicación. Oportunamente, archívese.
DISPOSICION N° 1892/02
VISTO, la Disposición A.N.M.A.T. N° 1535 del 19 de abril de 2002, el expediente N° 1-47-9562-98-8 y
CONSIDERANDO:
Que por Disposición A.N.M.A.T. N° 1535/02 se integró la Comisión Permanente de la Farmacopea Argentina, como así también se establecieron las pautas para su funcionamiento.
Que en el artículo 1° de la aludida Disposición se deslizaron errores, consignándose como integrante de la Comisión Permanente de la Farmacopea Argentina a un Secretario Ejecutivo, figura que no se encuentra prevista dentro de la nómina oportunamente propuesta, como así también en la mención del Coordinador Técnico.
Que tratándose de errores materiales, los mismos se consideran subsanables, sustituyendo el artículo 1° de la Disposición A.N.M.A.T. N° 1535/02, en los términos del artículo 101 del Decreto N° 1759/72 (t.o. 1991).
Que la Dirección de Asuntos Jurídicos ha tomado la intervención de su competencia.
Que se actúa en virtud de las facultades conferidas por el Decreto N° 1490/92 y el Decreto N° 197/02.
Por ello;
EL INTERVENTOR DE LA ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA
DISPONE:
Art. 1° — Sustitúyese el artículo 1° de la Disposición A.N.M.A.T. N° 1535/02 por el siguiente texto: "artículo 1° - Intégrese la Comisión Permanente de la Farmacopea Argentina con los siguientes miembros: un Presidente, un Director Ejecutivo, un Coordinador Técnico, un Secretario Técnico y 13 Vocales, todos ellos con carácter "ad honorem". Los vocales serán profesionales de reconocida capacidad y experiencia técnico-científica".
Art. 2° — Comuníquese a quienes corresponda. Publíquese en el Boletín Informativo.
Dése a la Dirección Nacional del Registro Oficial para su publicación. Oportunamente, archívese. — Dr. MANUEL R. LIMERES, Interventor, A.N.M.A.T.
DISPOSICION ANMAT 3165/02
VISTO la Disposición A.N.M.A.T. N° 1535/02, el Acta N° 1 de la Comisión Permanente de la Farmacopea Argentina del 30 de Mayo de 2002, el expediente N° 1-47-9562-98-8 del Registro de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (A.N.M.A.T.), y
CONSIDERANDO:
Que por el art. 6° inciso a) de la Disposición A.N.M.A.T. N° 1535/02 se atribuyó a la Comisión Permanente de la Farmacopea Argentina la facultad de redactar y someter a la autorización de esta Intervención su propio Reglamento Interno.
Que la Comisión de la Farmacopea Argentina de acuerdo al Acta de Reunión del día 30 de Mayo de 2002, sometió a consideración de sus miembros el proyecto de Reglamento Interno, elevando el texto definitivo para su aprobación.
Que la Dirección de Asuntos Jurídicos ha tomado la intervención de su competencia.
Que el suscripto se encuentra facultado en virtud de las atribuciones otorgadas por los Decretos N° 1490/92 y N° 197/02
Por ello;
EL INTERVENTOR DE LA ADMINISTRACION NACIONAL DE MEDICAMENTOS ALIMENTOS Y TECNOLOGIA MEDICA
DISPONE:
Art. 1° — Apruébese el Reglamento Interno de la Comisión Permanente de la Farmacopea Argentina que establece sus funciones, conformación, organización y régimen de funcionamiento, el que se agrega como Anexo a la presente Disposición y forma parte integrante de la misma.
Art. 2° — Regístrese, notifíquese a quienes corresponda. Cumplido, archívese.
Expediente N° 1-47-9562-98-8
DISPOSICION N° 3165
ANEXO
REGLAMENTO INTERNO DE LA COMISION PERMANENTE DE LA FARMACOPEA ARGENTINA
I. - Objetivos:
Es objetivo prioritario de la ADMINISTRACION NACIONAL DE MEDICAMENTOS, ALIMENTOS Y TECNOLOGIA MEDICA (A.N.M.A.T.) el mantener permanentemente actualizada la FARMACOPEA ARGENTINA.
A tal fin, la Comisión Permanente de la Farmacopea Argentina deberá revisar y elaborar cada una de las ediciones que se publiquen, incluyendo sus respectivos volúmenes, conforme los plazos establecidos al respecto.
Adicionalmente, deberá aprobar y poner en conocimiento público el Informe Anual con la Memoria de las actividades desarrolladas por la Comisión Permanente durante el período que se informa.
II. - Conformación e Integración:
La Comisión Permanente de la Farmacopea Argentina estará conformada de acuerdo a lo dispuesto por la Disposición N° 1535/02 o la norma que lo reemplace.
Las Subcomisiones Técnicas que prestarán apoyo técnico y científico a la Comisión Permanente, estarán conformadas por profesionales del área de la Salud, especialistas en los temas específicos de cada una, con un número de integrantes que podrá variar entre 8 y 10. Uno de sus miembros debería pertenecer al Instituto Nacional de Medicamentos.
Cada una de las Subcomisiones estará a cargo de un Coordinador, cuyos conocimientos científicotécnicos, como así su trayectoria, lo habiliten para llevar a cabo el desarrollo del proyecto de la Farmacopea Argentina de que se trate.
Asimismo, la Comisión Permanente deberá proponer las Instituciones que se convocarán para la integración del Comité Consultor Externo, que estará conformado por expertos de distinguidas instituciones educativas, profesionales, industriales y científicas, elegidos por su trayectoria y conocimiento científico-técnicos.
III. - Funciones:
El Presidente de la Comisión Permanente de la Farmacopea Argentina tendrá las siguientes funciones:
a) Definir las políticas, estrategias y metodología que deberá implementar la Comisión Permanente en la materia de su competencia, en concordancia con las políticas de Salud fijadas por el Gobierno Nacional.
b) Cubrir las vacantes que eventualmente se produjeran en la Comisión Permanente y designar y/o reemplazar a sus integrantes previo aval de la misma.
c) Designar, y reemplazar cuando fuese necesario o conveniente, el Coordinador de cada una de las Subcomisiones Técnicas y a los miembros que integrarán cada una de ellas, con el aval de la Comisión Permanente.
d) Presidir las reuniones de la Comisión Permanente de la Farmacopea Argentina y emitir su voto a fin de aprobar o rechazar los dictámenes emanados de la misma. En caso de empate emitirá un segundo voto.
e) Aprobar el texto de cada una de las ediciones de la Farmacopea Argentina y de sus volúmenes, antes de su publicación.
El Director Ejecutivo de la Comisión Permanente de la Farmacopea Argentina tendrá las siguientes funciones:
a) Presidir las reuniones de la Comisión Permanente en ausencia del Presidente, con sus mismas atribuciones, pudiendo en estas oportunidades, tener un doble voto en caso de empate.
b) Conducir y supervisar la coordinación general, nacional e internacional, para la elaboración y puesta en vigencia de la Farmacopea Argentina.
c) Dirigir la gestión técnico-administrativa de las actividades relacionadas con la elaboración y publicación de la Farmacopea Argentina.
d) Supervisar las actividades de la Coordinación y Secretaría Técnica, como así también de todo el personal que conforma la Comisión Permanente.
e) Mantener reuniones con el Presidente de la Comisión Permanente para evaluar las actividades futuras de dicha Comisión.
f) Supervisar la tarea desarrollada por las Subcomisiones Técnicas y mantener reuniones mensuales con sus respectivos Coordinadores.
g) Elaborar el Informe Anual con la Memoria de las actividades realizadas por la Comisión Permanente, el cual será presentado para su tratamiento y aprobación por parte de esta última.
La Coordinación Técnica de la Comisión Permanente de la Farmacopea Argentina, quien recibirá instrucciones y reportará al Director Ejecutivo, tendrá las siguientes funciones:
a) Velar por el normal funcionamiento de las actividades relativas a la implementación de la Farmacopea de acuerdo a lo establecido en el presente Reglamento.
b) Supervisar la remisión para su publicación al Boletín Oficial de la Nación de toda ampliación, modificación o derogación de las normas referentes a la Farmacopea Argentina.
c) Organizar y coordinar con el Presidente y el Director Ejecutivo la oportunidad de las reuniones de la Comisión Permanente, convocando a sus miembros.
d) Proponer la redacción del orden del día de cada reunión y remitirlo para su previa consideración, por vía electrónica o en soporte papel cuando fuera necesario, a todos los miembros convocados, con suficiente antelación para posibilitar la solicitud de datos ampliatorios y/o realizar observaciones.
e) Tener voz pero no voto en las reuniones de la Comisión Permanente.
f) Labrar el acta correspondiente al temario tratado en cada reunión y ponerlo a consideración del Director Ejecutivo. Remitir copia del acta a cada uno de los miembros de la Comisión Permanente que participaron de la reunión, para su consideración y posterior aprobación.
g) Coordinar el material recibido de la Secretaría Técnica para su revisión por la Comisión Permanente.
h) Convocar, previa aprobación de la Comisión Permanente, a los expertos necesarios del Comité Consultor Externo para el estudio de temas específicos.
La SecretaríaTécnica recibirá instrucciones y reportará al Director Ejecutivo y tendrá las siguientes funciones:
a) Recopilar, redactar, corregir y/o editar las monografías y capítulos en general para su posterior entrega a las Subcomisiones Técnicas y Coordinadores.
b) Remitir a las distintas Subcomisiones y sus respectivos Coordinadores las pertinentes monografías para su evaluación.
c) Recolectar y evaluar las correcciones, adecuaciones, aclaraciones y/o comentarios realizados por las Subcomisiones Técnicas y/o sus integrantes, y/o los Coordinadores, para su incorporación en las respectivas monografías.
d) Presentar las monografías técnicamente revisadas al Director Ejecutivo para su tratamiento por la Comisión Permanente.
e) Realizar los informes técnicos para la organización general, nacional e internacional, en el marcó de la elaboración redacción, revisión, armonización y edición de la Farmacopea Argentina.
f) Atender las necesidades de la Comisión Permanente relativas a la obtención de información técnica y científica.
g) Tener voz pero no voto en las reuniones de la Comisión Permanente.
Los Vocales de la Comisión Permanente tendrán las siguientes funciones:
a) Asistir a las reuniones de la Comisión Permanente, no debiendo registrar más de un 20% de inasistencia anual injustificables.
b) Revisar y corregir los borradores de las monografías y capítulos en general.
c) Elaborar informes en tiempo y forma referidos a los temas sometidos a su análisis remitiéndolos al Director Ejecutivo.
d) Expresar mediante voto su conformidad o disconformidad para la aprobación y posterior edición de las monografías y capítulos en general, para aquellos temas que hubieren evaluado y/o supervisado. En caso de disconformidad, deberán fundamentar su decisión por escrito.
e) Proponer la inclusión de nuevos artículos en la Farmacopea Argentina.
Cada Subcomisión Técnica - será responsable de emitir el informe correspondiente a los artículos de la Farmacopea en los que hubiere participado, pudiendo sus miembros ser consultados por los mismos en el futuro.
Los integrantes de cada Subcomisión, que actuarán en forma individual y no en representación de instituciones públicas o privadas tendrán como funciones:
a) Revisar los artículos encomendados por el Coordinador y responder a sus requerimientos.
b) Participar en la elaboración del informe de la Subcomisión y/o elaborar en tiempo y forma, su informe particular sobre el tema, el que será puesto a disposición del Coordinador para su incorporación al informe de la Subcomisión.
El Coordinador de cada Subcomisión será citado como mínimo una vez al mes por el Coordinador Técnico de la Comisión Permanente a una reunión conjunta con el Director Ejecutivo y la Secretaria Técnica, para evaluar el desempeño de la Subcomisión a su cargo, como así también para agilizar y optimizar la actividad de la misma.
El Coordinador tendrá como función:
a) Organizar y coordinar las reuniones con los integrantes de la Subcomisión que fuesen necesarias para el adecuado tratamiento de los temas encomendados.
b) Asegurar el cumplimiento de las tareas encomendadas en los plazos previstos, generando los informes de la Subcomisión y/o agregando los elaborados por cada uno de los integrantes, para su remisión a la Secretaría Técnica de la Comisión Permanente.
c) Informar en las reuniones mensuales sobre el avance en las actividades de la Subcomisión a su cargo y efectuar observaciones y sugerencias con el fin de optimizar el desarrollo de la actualización de la Farmacopea Argentina.
El Comité Consultor Externo tendrá como funciones colaborar con la Comisión Permanente, a su requerimiento, evacuando consultas y formulando opiniones y/o recomendaciones que contribuyan a los objetivos de la Farmacopea Argentina.
IV. - Funcionamiento:
La Comisión Permanente se reunirá mensualmente en sesión ordinaria.
Se convocarán sesiones extraordinarias cuantas veces lo considere necesario el Presidente y/o el Director Ejecutivo, ya sea por iniciativa propia o por solicitud de la mayoría de los Vocales.
La Comisión Permanente podrá pedir a través de la Coordinación Técnica, la colaboración y asistencia a sus reuniones, de miembros de las Subcomisiones Técnicas y/o miembros del Comité Consultor Externo.
En las reuniones de la Comisión Permanente, el quórum requerido será de la mitad más uno de sus miembros y las decisiones se tomarán por simple mayoría de los presentes.
Los temas a ser tratados en las reuniones de la Comisión Permanente requerirán la inclusión de un temario previo, el que deberá ser puesto en conocimiento de sus miembros y de los participantes invitados, con antelación suficiente para posibilitar su análisis y recolección de información.
Las actuaciones correspondientes a cada una de las reuniones de la Comisión Permanente se registrarán en actas, las que deberán ser firmadas por la totalidad de los miembros y asistentes que hubiesen participado de la reunión.
Ley 25.649
ESPECIALIDADES MEDICINALES
Promoción de la utilización de medicamentos por su nombre genérico
Sancionada: Agosto 28 de 2002.
Promulgada Parcialmente: Septiembre 18 de 2002.
El Senado y Cámara de Diputados de la Nación Argentina reunidos en Congreso, etc. sancionan con fuerza de Ley:
Art. 1° — La presente ley tiene por objeto la defensa del consumidor de medicamentos y drogas farmacéuticas y su utilización como medio de diagnóstico en tecnología biomédica y todo otro producto de uso y aplicación en la medicina humana.
Art. 2° — Toda receta o prescripción médica deberá efectuarse en forma obligatoria expresando el nombre genérico del medicamento o denominación común internacional que se indique, seguida de forma farmacéutica y dosis/unidad, con detalle del grado de concentración.
La receta podrá indicar además del nombre genérico el nombre o marca comercial, pero en dicho supuesto el profesional farmacéutico, a pedido del consumidor, tendrá la obligación de sustituir la misma por una especialidad medicinal de menor precio que contenga los mismos principios activos, concentración, forma farmacéutica y similar cantidad de unidades.
El farmacéutico, debidamente autorizado por la autoridad competente, es el único responsable y capacitado para la debida dispensa de especialidades farmacéuticas, como así también para su sustitución. En este último caso deberá suscribir la autorización de sustitución en la prescripción.
La libertad de prescripción y de dispensa está garantizada por la elección del principio activo y no sobre especialidades de referencia o de marca.
Art. 3° — Toda receta o prescripción médica que no cumpla con lo establecido en el primer párrafo del artículo 2° de la presente ley se tendrá por no prescrita, careciendo de valor alguno para autorizar el expendio del medicamento de que se trate.
Art. 4° — A los fines de la presente ley se entiende por:
a) Medicamento: toda preparación o producto farmacéutico empleado para la prevención, diagnóstico o tratamiento de una enfermedad o estado patológico, o para modificar sistemas fisiológicos en beneficio de la persona a quien se le administra;
b) Principio activo o monodroga: toda sustancia química o mezcla de sustancias relacionadas, de origen natural, biogenético, sintético o semisintético que, poseyendo un efecto farmacológico específico, se emplea en medicina humana;
c) Nombre genérico: denominación de un principio activo, monodroga, o de una asociación de principios activos a dosis fijas, adoptada por la autoridad sanitaria, o en su defecto la denominación común internacional de un principio activo o combinación de los mismos recomendada por la Organización Mundial de la Salud;
d) Especialidad medicinal: todo medicamento de composición cualitativa y cuantitativamente definida, declarada y verificable, de forma farmacéutica estable y de acción terapéutica comprobable debidamente autorizada por la autoridad sanitaria;
e) Especialidad medicinal genérica: especialidad medicinal identificada por el nombre genérico que corresponda a su composición;
f) Especialidad medicinal de referencia: es aquel medicamento debidamente habilitado como tal por la autoridad sanitaria nacional, cuya eficacia y seguridad terapéutica ha sido científicamente comprobada por su uso clínico y comercializado en el país por un laboratorio innovador. Cuando un producto reúna estas características no se comercialice en el país, podrá utilizarse como especialidad medicinal de referencia a fin de comparar la especialidad medicinal genérica, aquella avalada por la Organización Mundial de la Salud por haberse comprobado su acción terapéutica mediante su liderazgo en el mercado farmacéutico internacional.
Art. 5° — Será obligatorio el uso del nombre genérico: a) En todo envase primario, secundario, rótulo, prospecto o cualquier documento utilizado por la industria farmacéutica para información médica o promoción de las especialidades medicinales; b) En todos los textos normativos, inclusive registros y autorizaciones relativas a la elaboración, fraccionamiento, comercialización, exportación e importación de medicamentos; c) En toda publicidad o propaganda dirigida al público en general.
Art. 6° — En los rótulos y prospectos de los medicamentos registrados ante la autoridad sanitaria, se deberán incorporar los nombres genéricos en igual tamaño y realce que el nombre comercial. Cuando se trate de medicamentos constituidos por dos o más nombres genéricos, el tamaño de la tipografía para cada uno de ellos podrá ser reducido en forma proporcional.
Art. 7° — En el expendio de medicamentos, los establecimientos autorizados deberán informar al público todas las especialidades medicinales que contengan el mismo principio activo o combinación de ellos que la prescrita en la receta médica que se les exhiba y los distintos precios de esos productos. En caso de incumplimiento serán de aplicación las sanciones previstas por la ley 24.240, de defensa del consumidor.
Art. 8° — El Poder Ejecutivo Nacional, a través del Ministerio de Salud, será el organismo encargado de controlar el cumplimiento de la presente ley, sin perjuicio de lo dispuesto en el artículo anterior. En este marco deberá especialmente diseñar campañas de difusión masiva respecto de los beneficios que reviste el uso de las denominaciones genéricas en las prescripciones médicas.
Art. 9° — La autoridad sanitaria nacional deberá elaborar, dentro de los 60 días de promulgada la presente ley, un vademécum, el que deberá ser actualizado en forma periódica, en el que se ordenarán las especialidades medicinales genéricas o formas comerciales autorizadas en base a su contenido de principio activo, monodroga o nombre genérico y un listado de combinaciones de monodrogas identificadas por su nombre genérico que hayan sido recomendadas por la Organización Mundial de la Salud o autorizadas por la Autoridad Sanitaria Nacional, los cuales deberán estar a disposición de los profesionales del arte de curar y del público en general en todas las farmacias de la República.
Art. 10. — El Poder Ejecutivo Nacional promoverá en forma conjunta, con las organizaciones médicas, farmacéuticas y odontológicas y todas aquellas reconocidas en el arte de curar, los mecanismos que aseguren amplia comunicación, información y educación sobre los medicamentos genéricos. Asimismo, deberán realizar las acciones que sean pertinentes a los efectos de que en todas las universidades del país y en las áreas vinculadas a la formación de conocimiento en ciencias de la salud sea incorporado dentro de las respectivas currícula el estudio de la investigación y transferencia de conocimientos sobre la temática abordada en la presente ley.
Art. 11. — El Poder Ejecutivo Nacional propenderá, en materia de medicamentos, a una política de progresiva sustitución de importaciones.
Art. 12. — Invítase a las provincias a adherir a la presente ley. Asimismo el Poder Ejecutivo Nacional queda facultado a suscribir convenios con las provincias y con el Gobierno de la Ciudad de Buenos Aires a fin de delegar facultades de fiscalización.
Art. 13. — Comuníquese al Poder Ejecutivo Nacional.
DADA EN LA SALA DE SESIONES DEL CONGRESO ARGENTINO, EN BUENOS AIRES, A LOS 28 AGO 2002
— REGISTRADO BAJO EL Nº 25.649 —
EDUARDO O. CAMAÑO. — MARCELO E. LOPEZ ARIAS. — Eduardo D. Rollano. — Juan C. Oyarzún.
NOTA: Los textos en negrita fueron observados.
RECOPILACION DE NORMAS
Dirección de Asuntos Jurídicos:
Dra. Nora Adela Donato
Dra. Enriqueta Pearson
Dra. Laura Docarmo
COMPOSICION DE LAS SUBCOMISIONES TECNICAS DE LA FARMACOPEA ARGENTINA
Aguas y Soluciones Parenterales
Coordinador: Farm. Silvetti, Alfredo.
Farm. Colombari, Daniel; Dr. Dal Bo, Héctor; Lic. Duda, Guillermo; Farm. Goin, José Alberto; Farm. Montes de Oca, Federico; Lic. Petracca Antonia; Farm. Ploder, Peter; Farm. Puebla, Ignacio; Farm. Stampone, Patricia; Farm. Szyszkowsky, Juiz Rubén; Lic. Vedoya, Gabriela Silvia.
Bioequivalencia y Disolución
Coordinador: Farm. Pesce, Graciela.
Dra. Bignone, Inés; Dr. Bolaños, Ricardo; Dr. Bramuglia, Guillermo; Dr. De Leone, Héctor; Farm. Giarcovich, Silvia; Dr. Pesce, Guido; Farm. Rey, Andrea; Dr. Seoane, Martín; Farm. Steeman, Gabriela; Farm. Zubata, Patricia.
Biotecnología
Coordinador: Dra. Dabsys, Susana.
Lic. García Franco, Susana; Dra. Giampaolo, Beatriz; Dr. Giuliani, Héctor; Farm. Goyogana, Francisco; Lic. Mammarella, Carlos; Lic. Ostroswski, Héctor; Bioq. Pardo, Verónica; Dr. Seigelchifer, Mauricio.
Colorantes, Excipientes y Aditivos
Coordinador: Lic. Ciura, Juan M. Emilio.
Dra. Brunet, Noemí; Dra. Bustos; Mónica; Dr. Corseti, Héctor; Dra. Dabbene, Viviana; Dr. Dobrecky, José; Dr. Ferrari, Jorge; Dr. Jacobi, Carlos; Dra. Rivas, Viviana; Dr. Rubio García, Rodolfo; Lic. Taschetti, Mabel; Dra. Valiese, María Cristina.
Controles Toxicológicos
Coordinador: Dr. Roses, Otmaro E.
Dr. Araldi, Héctor; Bioq. Bindstein, Edith; Dra. Bulgach, Delia; Dra. Fulginiti, Ana Susana; Dra. López, Clara; Dr. Pico, José Carlos; Dra. Salseduc, Marta.
Ensayos Farmacotécnicos y Envases
Coordinador: Lic. Praturlon, María L.
Ing. Ariosti, Alejandro; Lic. Bava, Adriana; Dra. Calandri, Daniela; Dr. Ciccioli, Enrique; Dra. Lavaselli, Susana; Bioq. Luna Julio; Dr. Nacucchio, Marcelo; Dr. Porta, Raúl; Lic. Sánchez, Eduardo; Lic. Vega, Julio César; Lic. Zanetti, Daniel.
Estabilidad
Coordinador: Lic. Spinetto, Marta.
Dra. Blanco, Mirta; Dra. Briñon, Margarita; Lic. Dall, Luis; Lic. Gorisknik, Adriana; Dra. Nudelman, Norma; Farm. Pilatti, Carina.
Farmacia Hospitalaria
Coordinador: Farm. y Bioq. Fernández, María Cristina.
Bioq. Bernal Castro, Federico; Lic. Fernández, María Laura; Dra. Filinger, Ester; Farm. García, Angélica; Farm. Hermida, Miguel; Dr. Lagomarsino, Eduardo; Lic. Melero, Marcia; Farm. Menéndez, Ana María; Dr. Montemerlo, Hugo; Dra. Pita Martin de Portela, María Luz; Farm. Raviolo, Rodolfo; Dra. Slobodianik de Gurevich, Haydeé; Dra. Soifer, Graciela.
Farmacia Oficinal
Coordinador: Farm. Ruggeri, José.
Farm. Andiñach, Guido; Farm. Callegari, Fernando; Farm. Fitanovich, Nora; Farm. Fridman, Gerardo; Farm. González, Ana María; Farm. Julián, Silvia; Farm. Maino, Héctor; Farm. Mollardo, María Teresa; Farm. Paura, Andrea; Farm. Policelli, Gabriela; Farm. Quiroga, Eduardo; Farm. Rencoret, María Mercedes; Farm. Salas, Vivian; Farm. Torres, Hugo; Farm. Valverde, Javier.
Gases Medicinales
Coordinador: Dr. Marceca, Ernesto.
Farm. Arcos, Marcelo; Farm. Bernaus, Carlos; Dr. Fischer, Alfredo; Farm. Tourville, Antonio; Dra. Zavala, Estela.
Materiales de Uso Quirúrgico y Dispositivos Biomédicos
Coordinador: Dra. Sager de Agostini, Helga G.
Farm. Carbone, Nora; Ing. De Forteza, Eduardo; Dra. González, María Celeste; Farm. Graña, Nora; Farm. Iervasi, Liliana; Farm. y Bioq. Olivera de O’Connell, Lucía; Farm. Peralta, Laura; Ing. Saba, Fernando; Dra. Tarletta, Patricia.
Medicamentos Fitoterápicos
Coordinador: Dra. Ferraro, Graciela.
Dra. Agnese, Alicia; Dr. Amat, Aníbal; Dr. Cabrera, José Luis; Dra. Debenedetti, Silvia; Dra. Flores, María Luján; Dra. Gattuso, Martha; Dra. Gattuso, Susana; Dr. Gurni, Alberto; Farm. Lenni, María; Dra. Nadinic, Elena; Dra. Rizzo, Inés; Dr. Rondina, Rubén; Dra. Spegazzini, Etile; Dr. Taira, Carlos; Dr. Wagner, Marcelo.
Microbiología
Coordinador: Lic. Frade, Horacio.
Dra. Albesa de Eraso, Inés; Farm. Arakaki, Regina; Farm. Balanian, Gladys; Dra. Belixán, Norma; Farm. Calvete, Javier; Lic. Lagomarsino, Mónica; Dra. Montrasi, Gabriela; Farm. Raffo Palma, Martha; Farm. Salazar, Germán; Dr. Sordelli, Daniel; Farm. Valdivia Aguilar, Pamela.
Productos y Métodos Biológicos, y Análisis Estadístico
Coordinador: Bioq. Albertengo, María Elisa.
Farm. Francinelli, Luisa; Dra. Gorzalczany, Susana; Bioq. Mondelo, Nélida; Dra. Niselman, Ada; Farm. Nisenbaum, Isaac.
Area de Sangre y hemoderivados.
Coordinador: Dra. Rossi Marina.
Bioq. Barrovecchia de Dehó, Ana; Dra. Caminos, Andrea; Bioq. y Farm. Drucarof, María Alejandra; Lic. Oliva, Liliana; Dra. Sobrero, Cecilia; Dr. Zarzur, Jorge.
Area de Sueros y vacunas.
Coordinador: Dr. Margni, Ricardo.
Dr. Dokmetjian, José; Dra. Manghi, Marcela; Dra. Pérez, Analía.
Química Analítica de Medicamentos 1
Coordinador: Lic. Larrinaga, Alicia.
Lic. Abelaira, Sara; Lic. Diez, María Ester; Dra. Domínguez, Silvia; Farm. Guazzotti, Sandra; Farm: Lynch, Josefina; Lic. Ponce, Claudia; Lic. Pozzo, María del Carmen; Dr. Rivas, Raúl; Farm. Varela López, Ramón; Farm. Vessuri, María.
Química Analítica de Medicamentos 2
Coordinador: Dra. Carducci, Clyde.
Dra. Castellano, Patricia; Lic. Centrone, Claudio; Farm. Faroppa, María; Farm. Fernández Otero, Germán; Dra. Hoyos de Rossi, María; Dra. Longhi, Marcela; Dra. Lucangioli, Silvia; Dra. Palacios de Ortiz, Sara; Bioq. Robles, Juan; Bioq. y Farm. Viñas, María.
Química Analítica de Medicamentos 3
Coordinador: Lic. Ercolano, Irma.
Dra. Alassia de Torres, Liliana; Dr. Blanc, José; Farm. y Bioq. Ceresole, Rita; Farm. Fariña, Mirta; Farm. Gabor, Juliana; Farm. Grimoldi, Alberto; Farm. Menéndez, Viviana; Dra. Segall, Adriana; Dra. Serrao, Rosa, Lic. Zinni, Elvira.
Química Analítica de Medicamentos 4
Coordinador: Dr. Pappa, Horacio.
Dra. Barros, Carmen; Lic. Chiarelli, Silvia; Lic. Luque, Graciela; Dr. Marinaro, Bautista; Farm. Pinet, Ana María; Dra. Piñeyro, Luisa; Dr. Quatrocchi, Oscar; Farm. Rodríguez, Eduardo; Dr. Sproviero, Jorge.
Radiofármacos
Coordinador: Dr. Caro, Ricardo.
Bioq. Aprea, Patricia; Dra. Bergoc, Rosa; Dr. Durán, Adrián; Dra. Fraga de Suárez, Amanda; Farm. Nicolini, Jorge; Dra. Rutty, Gisela; Farm. Zubillaga, Marcela.
Secretaría Técnica
Farm. Karina Andrea Manco. Secretaria Técnica.
Revisores Técnicos: Compagnucci, María Paula; De Angelis, María Celeste; Policastro, Andrea.
CONSIDERACIONES GENERALES
FARMACOPEA ARGENTINA SEPTIMA EDICION
CONSIDERACIONES GENERALES
La Farmacopea es el texto oficial que codifica los principios activos, excipientes y productos farmacéuticos y contiene las especificaciones que estos deben cumplir para demostrar su calidad y resguardar la salud de la población.
Generalidades
La Farmacopea Argentina en su Séptima Edición, a diferencia de las anteriores, está compuesta por cuatro volúmenes, cada uno de los cuales se publicará anualmente, siendo oficial el primero a partir del año 2003. El título de la obra puede abreviarse como FA 7 y reemplaza a las ediciones anteriores. Cuando se emplea la sigla FA, sin ningún otro agregado, la misma se refiere a la FA 7 durante el tiempo que esta Farmacopea permanezca en vigencia. Estas consideraciones generales se aplicarán a las monografías, capítulos generales u otros textos incluidos en esta Farmacopea.
La expresión "Oficial" significa "de la Farmacopea Argentina" y se refiere a cualquier título, sustancia, preparación o ensayo incluido en las monografías y capítulos.
Las iniciales FA, acompañando al nombre oficial en el rótulo de un producto, indica que el mismo cumple con las especificaciones de la Farmacopea Argentina, aunque esto no constituye una certificación por parte de la misma.
El uso del título de una monografía supone que la sustancia, preparación o producto así designado se ajusta a las especificaciones de la monografía correspondiente. Tales referencias en los textos de la Farmacopea se indican mediante el título de la monografía en letra cursiva.
Tanto las monografías como los Capítulos generales pueden contener excepciones a estas Consideraciones Generales, las mismas serán señaladas explícitamente, al igual que el procedimiento a seguir en cada caso. Para destacar la existencia de excepciones, se agregará la expresión "a menos que se especifique de otro modo". Asimismo, en caso de ausencia de una excepción explícita, las expresiones deberán interpretarse como se indica en este documento.
Los ensayos y valoraciones descriptos son los métodos oficiales sobre los cuales se fundamentan las especificaciones de la Farmacopea.
Para evitar repetir instrucciones comunes a un ensayo determinado, en las monografías, se establecen los requisitos en forma abreviada, indicando el nombre del capítulo correspondiente con un número de orden asignado entre paréntesis, que luego es apropiadamente desarrollado en la sección Métodos Generales de Análisis.
Todas las declaraciones contenidas en las monografías, con las excepciones dadas más adelante, constituyen normas para las sustancias oficiales. Una sustancia es de calidad Farmacopea Argentina cuando cumple con todos los requisitos establecidos en la monografía respectiva.
Los requisitos establecidos en las monografías no son suficientes para asegurar la ausencia de todas las impurezas posibles. Los ensayos elegidos se han ideado para detectar o determinar las impurezas más significativas y para fijar el contenido límite de aquéllas. Queda a criterio del analista efectuar ensayos Adicionales a los indicados en las respectivas monografías para detectar otras impurezas no consideradas.
Definiciones
Medicamento: toda preparación o producto farmacéutico empleado para la prevención, diagnóstico y/o tratamiento de una enfermedad o estado patológico, o para modificar sistemas fisiológicos en beneficio de la persona a quien se le administra.
Principio activo droga farmacéutica: toda sustancia química o mezcla de sustancias relacionadas, de origen natural o sintético, que poseyendo un efecto farmacológico específico, se emplea en medicina humana.
Especialidad medicinal o farmacéutica: todo medicamento, designado por un nombre convencional, sea o no una marca de fábrica o comercial, o por el nombre genérico que corresponda a su composición y contenido, preparado y envasado uniformemente para su distribución y expendio, de composición cuantitativa definida declarada y verificable, de forma farmacéutica estable y acción terapéutica comprobable.
Nombre genérico: denominación de un principio activo o droga farmacéutica o, cuando corresponda, de una asociación o combinación de principios activos a dosis fijas, adoptada por la autoridad sanitaria nacional o, en su defecto, la denominación común internacional de un principio activo recomendada por la Organización Mundial de la Salud.
Interpretación de los requisitos
Las normas farmacopeicas definen las características de un producto y establecen los ensayos que permiten demostrar que el mismo satisface los requisitos mínimos de calidad, exigidos por la Autoridad Sanitaria.
Estas normas se aplican en cualquier momento de la vida útil del producto, desde la elaboración hasta su fecha de vencimiento.
No debe entenderse que el cumplimiento de las especificaciones establecidas en la monografía a muestras de un lote de producción asegure el cumplimiento de las normas farmacopeicas de todos los componentes del lote.
Los datos obtenidos a partir de estudios de validación del proceso de fabricación y de controles efectuados durante el proceso pueden dar mayores garantías del cumplimiento de los requisitos de una monografía en particular, que la información obtenida a partir del examen de un número determinado de unidades de ese lote.
Las tolerancias y límites expresados en las definiciones de las monografías son para compensar las variaciones inevitables durante la preparación del producto y el deterioro normal que se produce durante la vida útil del mismo.
Cuando se expresan límites en forma numérica, los límites superior e inferior de un intervalo incluyen esos dos valores y todos los valores intermedios. Los límites expresados en las definiciones de las monografías y en las especificaciones de los ensayos, independientemente de que éstos estén expresados en porcentajes o valores absolutos, son valores significativos hasta el último dígito.
En los procedimientos volumétricos, se establece el peso de la sustancia analizada que equivale a cada mililitro del valorante estandarizado. En estos casos, se entiende que el número de cifras significativas en la concentración del valorante corresponde al número de cifras significativas en el peso de la sustancia analizada. Se deberán hacer las correcciones con respecto al blanco para todas las valoraciones volumétricas según corresponda (ver 780. Volumetría).
Cuando el resultado deba calcularse con referencia a la sustancia seca, se hará uso de las condiciones de secado que se indiquen en el ensayo Pérdida por secado en la monografía. Cuando el resultado se calcule con referencia a la sustancia anhidra, el contenido de agua será determinado por el método descripto en la monografía bajo el subtítulo Agua.
Agua
La expresión agua, empleada sin otra calificación significa Agua purificada y Agua libre de dióxido de carbono, es Agua purificada que ha sido calentada a ebullición durante al menos 5 minutos y enfriada en forma tal de evitar la absorción de dióxido de carbono atmosférico.
Agua purificada estéril - Es el Agua purificada esterilizada. Se emplea en la preparación de formas farmacéuticas líquidas no parenterales en las que se requiera una forma estéril de Agua purificada.
Agita para inyectables - La fuente de agua es agua potable, previamente purificada y sometida a destilación u ósmosis inversa. Debe cumplir con todos los requisitos de Agua purificada y, además, los requisitos para el ensayo de endotoxinas bacterianas (ver 330. Ensayo de endotoxinas bacterianas).
Agua estéril para inyectables - Es Agua para inyectables esterilizada. Se emplea principalmente como solvente de productos parenterales.
Agua bacteriostática para inyectables - Es Agua estéril para inyectables a la cual se le ha agregado uno o varios conservantes apropiados. Se utiliza como solvente de preparados parenterales. Puede envasarse en envases monodosis o multidosis de un tamaño no mayor a 30 ml.
Agua estéril para irrigación - Es agua para inyectables esterilizada en envases monodosis de más de 1 litro destinados a una rápida descarga del contenido. No necesita cumplir con el ensayo <650>. Particular en inyectables.
Agua estéril para inhalación. Es agua para inyectables envasada en envases monodosis no mayores a 20 ml y esterilizada. Se emplea en nebulizadores y en la preparación de soluciones para nebulizar.
Solución fisiológica
Cuando en las monografías o capítulos generales se indique Solución fisiológica emplear una solución de cloruro de sodio al 0,9% en agua purificada.
Solución fisiológica estéril - Es una solución de cloruro de sodio al 0,9% en agua para inyectables que cumple con los requisitos de <370>. Ensayo de Esterilidad.
Solución fisiológica libre de piretógenos - Es Solución fisiológica que cumple con los requisitos de <340>. Ensayo de piretógenos.
Solución fisiológica para nebulizar - Es una solución de cloruro de sodio al 0,85 % en agua purificada preparada sin el agregado de conservantes, conservada en envases monodosis de hasta 20 ml, con ausencia de gérmenes revivificables en un mililitro y en cuyo rótulo se indica "Solución fisiológica para nebulizar. No inyectable".
Expresión de concentraciones
Los porcentajes de concentración se expresan de la siguiente manera:
Porcentaje peso en peso (% p/p): expresa el número de gramos de un soluto en 100 g de solución o mezcla.
Porcentaje peso en volumen (% p/v): expresa el número de gramos de un soluto en 100 ml de solución, y se utiliza prescindiendo de que el diluyente en cuestión sea agua u otro líquido.
Porcentaje volumen en volumen (% v/v): expresa el número de ml de un soluto en 100 ml de solución.
La expresión porcentaje empleada sin otro calificativo significa: porcentaje peso en peso para mezclas de sólidos y semisólidos, porcentaje peso en volumen para soluciones o suspensiones de sólidos en líquidos, porcentaje volumen en volumen para soluciones de líquidos en líquidos y porcentaje peso en volumen para soluciones de gases en líquidos.
Sustancias auxiliares
Se denomina Sustancia auxiliar a cualquier sustancia incorporada a las preparaciones oficiales, tales como colorantes, conservantes, saborizantes. La misma deberá ser inocua o agregada en una proporción que garantice la inocuidad, no tener influencia adversa sobre la seguridad y eficacia terapéutica de los principios activos y no interferir en los ensayos y valoraciones.
Sustancia oficial es aquello que no contiene sustancias auxiliares agregadas salvo que se permita específicamente en la monografía correspondiente. En este caso, el rótulo deberá indicar los nombres y las cantidades de las sustancias auxiliares agregadas.
Colorantes: son sustancias auxiliares incorporadas a las preparaciones oficiales exclusivamente para dar color. Deberán satisfacer las especificaciones establecidas (ver 50. Colorantes de uso farmacéutico).
Conservantes: son sustancias auxiliares que se agregan a las preparaciones oficiales para protegerlas de la contaminación microbiana. La expresión "conservante antimicrobiano apropiado" implica que puede agregarse al preparado una sustancia auxiliar, siempre que cumplan con las especificaciones establecidas (ver 80. Conservantes).
Reactivos
La realización correcta de ensayos y valoraciones de esta Farmacopea, así como la obtención de resultados reproducibles y confiables, depende de la calidad de los reactivos empleados.
Todos los reactivos requeridos para los ensayos y valoraciones se definen en Reactivos y Soluciones.
Abreviaturas
La sigla SR-FA corresponde a Sustancia de referencia de la FA.
Las siglas (SC) y (SR) corresponden a Solución Colirométrica y Solución de Reactivo, respectivamente indicadas en Reactivos y Soluciones.
La sigla (SV) corresponde a Solución Volumétrica e indica que tal solución está estandarizada de acuerdo con las instrucciones dadas en la monografía respectiva o bajo el título Soluciones volumétricas en Reactivos y Soluciones.
MONOGRAFIAS
Fórmula Química
Cuando se conoce la composición química de una sustancia oficial, se especifica a título informativo la fórmula molecular y desarrollada, el peso molecular y el número -CAS (Chemical Abstracts Service). Esta información se refiere a la sustancia químicamente pura y no se considera un indicador de la pureza del material oficial.
Cuando se especifica la configuración estereoquímica absoluta, se emplean los sistemas de designación propuestos por la Unión Internacional de Química Pura y Aplicada (IUPAC) R/S y E/Z.
Caracteres Generales
Las afirmaciones comprendidas bajo el subtítulo Caracteres generales referidas a términos como inodoro, prácticamente inodoro, con un débil olor característico o expresiones semejantes, se aplican al examen después de la exposición al aire durante 15 minutos de un envase recientemente abierto del producto (envases que contengan no más de 25 g) o de una porción de aproximadamente 25 g del producto (en caso de envases más grandes) que haya sido trasladada de su envase a un cristalizador, con una capacidad de aproximadamente 100 ml.
Solubilidad
El término parcialmente soluble se emplea en el caso de una mezcla en la que sólo una parte de sus componentes se disuelve. El término miscible se emplea para describir un líquido que es miscible en todas las proporciones con el solvente indicado.
Las indicaciones de solubilidad que figuran bajo el epígrafe Caracteres generales se expresan en términos cuyo significado, referido a una temperatura entre 15 y 30 °C, es el siguiente:
|
Término descriptivo |
Volúmenes aproximados de solvente en mililitros por gramos de sustancia |
|
Muy soluble |
Inferior a 1 |
|
Fácilmente soluble |
De 1 a 10 |
|
Soluble |
De 10 a 30 |
|
Moderadamente soluble |
De 30 a 100 |
|
Poco soluble |
De 100 a 1.000 |
|
Muy poco soluble |
De 1.000 a 10.000 |
|
Prácticamente insoluble |
Más de 10.000 |
Identificación
Los ensayos de la Farmacopea que figuran después del subtítulo Identificación no están destinados a proporcionar una confirmación completa de la estructura química o composición del producto; su objeto es confirmar que el producto se ajusta a la descripción dada en el rótulo del envase. Cuando un producto no satisface los requisitos de un ensayo de identificación descripto, indica que el mismo no cumple con las especificaciones. Otros ensayos o especificaciones en la monografía a menudo contribuyen a establecer o confirmar la identidad del producto ensayado.
Ensayos y valoraciones
Los ensayos y las valoraciones descriptas en esta Farmacopea constituyen los métodos oficiales de análisis. El analista podrá emplear ensayos alternativos, previamente validados, si demuestran otorgar ventajas desde el punto de vista de la exactitud, precisión, sensibilidad, selectividad o simplifican el procedimiento sin modificar los atributos anteriores. Sin embargo, en caso de indecisión o litigio, los ensayos descriptos en esta Farmacopea serán los definitivos.
La concentración de impurezas establecida en ciertos ensayos se expresa entre paréntesis como porcentaje o partes por millón (ppm). En el caso que corresponda, el cumplimiento de este ensayo será necesario para establecer la conformidad de un producto.
Los materiales volumétricos, pesas y balanzas deberán ajustarse a las especificaciones establecidas en los capítulos <620>. Materiales volumétricos y <690>. Pesas y balanzas.
Cuando en un ensayo o valoración se indique que se debe examinar una cierta cantidad de sustancia o un número exacto de unidades de dosificación, la cantidad especificada representa un número mínimo que se elige únicamente para facilitar la manipulación analítica. Esto de ninguna manera limita la cantidad total de material a emplear.
Procedimientos
En todos los ensayos descriptos en esta Farmacopea, se deberá cumplir estrictamente con las Buenas Prácticas de Laboratorio (BPL).
La utilización de las siguientes expresiones, empleadas en ensayos descriptos en la FA se refieren a:
Blanco: cuando se indique que se deben hacer las correcciones necesarias por medio de una determinación con un control, tal determinación se hará empleando las mismas cantidades de los reactivos tratados de igual manera que la solución o mezcla que contiene la sustancia bajo valoración o ensayo, pero omitiendo dicha sustancia.
Baño de agua: cuando se indique el empleo de baño de agua, se empleará un baño de agua a ebullición salvo que se indique una temperatura distinta.
Baño de vapor: cuando se indique el empleo de baño de vapor, podrá emplearse la exposición al vapor vivo fluente u otra forma de calor regulado, a una temperatura equivalente a la del vapor fluente.
Cepas microbianas: cuando se cita una cepa microbiana y se la identifica por el número de catálogo ATCC (American Type Culture Collection) o de otra colección similar, la cepa específica se empleará directamente o, si se subcultiva, se emplearán no más de cinco pasajes a partir de la cepa original.
Comparación de color: cuando se indique una comparación visual de color o de turbidez, deberán emplearse tubos de comparación de fondo plano (tubos de Nessler) cuyas medidas internas se correspondan lo más estrechamente posible. Para la comparación del color, los tubos en posición vertical deberán ser observados longitudinalmente a lo largo del tubo con una fuente de luz difusa sobre un fondo blanco, mientras que para la comparación de turbidez deberán ser observados transversalmente, colocados sobre un fondo oscuro, con ayuda de una fuente luminosa que los ilumine lateralmente.
Cuantitativamente y en etapas: cuando se indique que una solución debe ser diluida cuantitativamente y en etapas, una porción medida con exactitud será disuelta en agua u otro solvente en la proporción indicada en uno o más pasos. La elección del material volumétrico a emplearse deberá tener en cuenta los errores relativamente grandes que generalmente se asocian a materiales volumétricos de volumen pequeño (ver 620. Materiales volumétricos).
Densidad relativa: cuando no se indique lo contrario, la densidad relativa se calculará como la relación entre el peso de un volumen determinado de una sustancia en el aire a 25°C y el peso de un volumen igual de agua a esa misma temperatura.
Desecador. La expresión en un desecador especifica el empleo de un recipiente perfectamente cerrado, de tamaño y forma apropiados, que mantenga una atmósfera de bajo contenido de humedad mediante gel de sílice u otro desecante apropiado.
Filtrar: cuando se indique filtrar, sin otra calificación, se entenderá que el líquido debe ser filtrado a través de papel de filtro apropiado o con un medio equivalente de modo que el filtrado sea claro.
Ignición hasta peso constante: significa que deberá continuarse la ignición a 800 ± 25 °C a menos que se indique de otro modo, hasta que dos pesadas consecutivas no difieran en más de 0,50 mg por gramo de sustancia ensayada, haciendo la segunda pesada después de un período de 15 minutos de ignición adicional.
Indicador: cuando una solución de reactivo se utilice como indicador, se agregarán aproximadamente 0,2 ml ó 3 gotas de la solución, generalmente cerca del punto final, a menos que se indique de otro modo.
Medidas de presión: el término mm de mercurio empleado en referencia a mediciones de presión se refiere al uso de un manómetro apropiado o un barómetro calibrado en términos de la presión ejercida por una columna de mercurio de la altura indicada.
Pesar y medir exactamente: las expresiones pesar exactamente alrededor de o medir exactamente alrededor de indican que se debe tomar una cantidad dentro de 100 ±10% del peso o volumen especificado. Sin embargo, el peso o volumen qué se tome deberá ser determinado con exactitud y el resultado calculado sobre la base de la cantidad que se haya tomado. Se pueden tomar cantidades proporcionalmente mayores o menores que los pesos y volúmenes especificados, tanto para la Sustancia de referencia como para la sustancia en ensayo, siempre que la medida se tome con exactitud y que se ajusten a los pasos siguientes, para proporcionar concentraciones equivalentes a las descriptas. Expresiones tales como 25,0 ml y 25,0 mg se emplean en relación a medidas de volumen o de peso e indican que la cantidad debe ser medida o pesada exactamente dentro de los límites establecidos en los capítulos <620>. Materiales volumétricos o <690>. Pesas y balanzas.
Pipetas: cuando se indique el uso de una pipeta para medir un volumen, aquélla deberá cumplir con los requisitos establecidos en el capítulo <620>. Materiales volumétricos y deberá emplearse de manera que el error no exceda el límite establecido para una pipeta del tamaño especificado. Cuando se especifica el empleo de una pipeta, ésta puede sustituirse por una bureta apropiada que cumpla con los requisitos especificados en <620>. Materiales volumétricos.
Secado hasta peso constante: significa que deberá continuarse el secado a menos que se indique de otro modo, Basta que dos pesadas consecutivas no difieran en más de 0,50 mg por gramo de sustancia ensayada haciendo la segunda pesada después de una hora adicional de secado; según la metodología establecida en la monografía correspondiente.
Soluciones: la expresión 1 en 10 significa que 1 parte en volumen de un líquido debe diluirse con, o 1 parte en peso de un sólido debe disolverse en suficiente solvente para que el volumen de la solución final sea de 10 partes en volumen.
La expresión 10:6:1 significa que los números respectivos de partes, en volumen, de los líquidos señalados deberán mezclarse, a menos que se indique de otro modo.
La expresión partes por millón (ppm) sin otra precisión, se refiere a peso con respecto a un millón de partes en peso.
Solventes: cuando no se menciona explícitamente el solvente, se entiende que la muestra es disuelta en agua.
Temperaturas: todas las temperaturas en esta Farmacopea se expresan en grados centígrados (Celsius) y todas las mediciones se hacen a 25°C, a menos que se especifique de otro modo.
Tiempo límite: al efectuar ensayos y valoraciones se aguardará 5 minutos para que se produzca la reacción, a menos que se especifique de otro modo.
Vacío: el término al vacío especifica la exposición a una presión menor de 20 mm de mercurio, a menos que se indique de otro modo. Cuando se especifique en la monografía correspondiente la desecación al vacío sobre un desecante, se deberá emplear un desecador al vacío, una pistola para desecar al vacío u otro instrumento apropiado para este fin.
METODOS GENERALES DE ANALISIS
Cada capítulo general es designado por un número de orden entre paréntesis adjunto al nombre del mismo, como por ej., (ver 100. Cromatografía). Estos capítulos que incluyen los requerimientos generales para ensayos y valoraciones son numerados de 1 a 999 y los capítulos que forman los textos de información general son numerados a partir de 1000.
UNIDADES DE POTENCIA BIOLOGICA
Para las sustancias que no puedan ser caracterizadas completamente por medios químicos o físicos, podrá ser necesario expresar la actividad en unidades de potencia biológica.
Las unidades de potencia biológica definidas por la Organización Mundial de la Salud (OMS) a través de Estándares Biológicos Internacionales y Preparaciones Biológicas de Referencia Internacionales son denominadas Unidades Internacionales (UI). Las unidades definidas en la FA son Unidades Internacionales y las monografías correspondientes se refieren a éstas.
Para los antibióticos cuya potencia se expresa en unidades, éstas son definidas por las correspondientes Sustancias de referencia SR-FA. Cada unidad es en general establecida basada en la definición de la Unidad Internacional de la OMS. Sin embargo, para la mayoría de los antibióticos no son necesarias las unidades biológicas de potencia y su actividad se expresa en unidades métricas (microgramos o miligramos) en función de sustancias químicamente definidas descriptas en las monografías correspondientes.
ELABORACION DE PRODUCTOS FARMACEUTICOS
La elaboración de productos farmacéuticos deberá realizarse observando los principios de <1020>. Buenas Prácticas de Fabricación y Control y el producto resultante deberá cumplir con los requisitos técnicos establecidos en esta farmacopea.
ENVASES
Los requisitos farmacopeicos para el empleo de envases se especifican en las monografías correspondientes.
El empleo de las siguientes expresiones descriptas en esta Farmacopea se refieren a:
Envase con cierre inviolable: es aquél provisto de un dispositivo especial que revela inequívocamente si ha sido abierto.
Envase inactínico: es aquél que protege el contenido de los efectos de la luz, gracias a las propiedades específicas de los materiales con que está compuesto.
Envase bien cerrado: es el que evita el ingreso de sólidos extraños y la pérdida del contenido bajo las condiciones usuales de manejo, almacenamiento, distribución y transporte.
Envase de cierre perfecto: es aquél que protege el contenido de la contaminación con sustancias extrañas y evita la entrada de humedad, impidiendo la efervescencia, delicuescencia o evaporación bajo las condiciones usuales de manejo, almacenamiento, transporte, manteniendo su condición de cierre perfecto desde su manipulación.
Envase hermético: es aquél que no permite la entrada de sólidos, líquidos o gases en las condiciones usuales de manejo, almacenamiento, distribución y transporte.
Envase seguro para niños: es aquél, que posee un mecanismo tal que dificulta su apertura directa. Dichos envases sólo pueden ser abiertos luego de recibir las instrucciones pertinentes.
Envase monodosis: es aquél que está diseñado para contener una cantidad de sustancia destinada a administrarse en una única dosis, inmediatamente después de abierto.
Envase multidosis: es aquél que permite la extracción de porciones sucesivas del contenido sin cambios en la potencia, calidad o pureza de la porción remanente.
CONDICIONES DE ALMACENAMIENTO
Las sustancias y las preparaciones descriptas en la FA deberán almacenarse a temperatura ambiente, a menos que se especifique de otro modo.
El empleo de las siguientes expresiones descriptas en esta Farmacopea se refieren a:
Almacenar en un congelador: corresponde al almacenamiento del producto a una temperatura establecida entre - 20 y - 10 °C.
Almacenar en un sitio frío: corresponde al almacenamiento del producto a una temperatura que no exceda los 8 °C. Un refrigerador es un sitio frío con una temperatura que se mantiene termostáticamente entre 2 y 8 °C.
Almacenar en un sitio fresco: corresponde al almacenamiento del producto a temperatura entre 8 y 15 °C.
Almacenar a temperatura ambiente: corresponde al almacenamiento a la temperatura predominante en el área de trabajo.
Almacenar a temperatura ambiente controlada: corresponde al almacenamiento de un producto a temperatura termostáticamente controlada entre 20 y 25 °C.
Cálido: cualquier temperatura entre 30 y 40 °C.
Calor excesivo: cualquier temperatura superior a 40 °C.
Evitar la congelación: cuando el congelamiento de un producto ocasionara la pérdida de potencia o cambio en las características fisicoquímicas del mismo, se incluirá en el rótulo del envase la instrucción: "Proteger al producto de la congelación".
ROTULADO
El rótulo de cada producto deberá establecer el contenido del o de los principios activos expresados en las monografías.
Cantidad de principio activo por unidad de dosificación: la potencia de un producto se expresa en el rótulo del envase como microgramos, miligramos, porcentaje del ingrediente, o unidad internacional terapéuticamente activa presente en la preparación.
Las formas farmacéuticas como cápsulas, comprimidos u otras formas de dosificación establecidas en esta Farmacopea deberán rotularse de modo que expresen la cantidad de cada principio activo contenido en cada unidad de dosificación.
En el caso de líquidos de administración oral o sólidos para reconstituir, deberán rotularse en términos, como por ej., cada 5 mililitros del líquido o del preparado resultante.
Rotulado de electrolitos: la concentración y dosificación de electrolitos para terapias de reposición deberá especificarse en miliequivalentes-gramo (mEq).
Rotulado del contenido alcohólico: el contenido de alcohol en una preparación líquida deberá especificarse como % v/v de etanol.
Fecha de vencimiento: la fecha de vencimiento identifica el fin del período de vida útil del producto, durante el cual el mismo deberá cumplir con los requisitos de esta Farmacopea, siempre que se conserve en las condiciones de almacenamiento establecidas.
Todos los productos deberán exhibir la fecha de vencimiento en el rótulo y en su envase primario la cual es asignada a través de estudios de estabilidad realizados para esa formulación en un envase predefinido y autorizado por la Autoridad Sanitaria.
Unidades del sistema internacional (si) y equivalencia con otras unidades de medida
Los nombres y símbolos empleados en la Farmacopea Argentina para las unidades de medición son los del Sistema Internacional de Unidades (SI), establecido por la Conferencia General de Pesas y Medidas. Comprende tres clases de unidades: unidades básicas, unidades derivadas y unidades complementarias.


METODOS GENERALES DE ANALISIS
<20> - Análisis térmico
<30> - Capacidad neutralizante de ácido
<40> - Carbono orgánico total
<50> - Colorantes de uso farmacéutico
<60> - Combustión en erlenmeyer con oxígeno
<70> - Conductividad
<80> - Conservantes
<90> - Control higiénico de productos no obligatoriamente estériles
<100> - Cromatografía
<110> - Determinación de aflatoxinas
<120> - Determinación de agua
<130> - Determinación de alcohol
<140> - Determinación de aluminio
<150> - Determinación de cinc
<160> - Determinación de la densidad relativa
< 170> - Determinación de la rotación óptica
< 180> - Determinación de la temperatura de solidificación
<190> - Determinación de la viscosidad
<200> - Determinación de nitrógeno
<210> - Determinación del contenido extraíble del envase
<220> - Determinación del contenido neto del envase
<230> - Determinación del índice de refracción
<240> - Determinación del intervalo de destilación
<250> - Determinación del pH
<260> - Determinación del punto de fusión
<270> - Determinación del residuo de ignición
<280> - Disolución completa
<290> - Distribución del tamaño de partícula en polvos
<300> - Electroforesis
<310> - Ensayo de disgregación
<320> - Ensayo de disolución
<330> - Ensayo de endotoxinas bacterianas
<340> - Ensayo de piretógenos
<350> - Ensayo de sustancias fácilmente carbonizables
<360> - Ensayo de toxicidad anormal
<370> - Ensayos de esterilidad
<380> - Ensayos de reactividad biológica
<390> - Ensayos farmacotécnicos para aerosoles
<400> - Ensayos farmacotécnicos para supositorios
<410> - Ensayos generales de identificación
<420> - Envases primarios de plástico
<430> - Envases de vidrio
<440> - Espectrofotometría de absorción y emisión atómica
<450> - Espectrofotometría de fluorescencia
<460> - Espectrofotometría infrarroja
<470> - Espectrofotometría ultravioleta y visible
<480> - Grasas y aceites fijos
<490> - Identificación de bases orgánicas nitrogenadas
<500> - Identificación de tetraciclinas
<510> - Impurezas comunes
<520> - Impurezas orgánicas volátiles
<530> - Liberación de principios activos
<540> - Límite de arsénico
<550> - Límite de calcio, potasio y sodio
<560> - Límite de cloruro y sulfato
<570> - Límite de dimetilanilina
<580> - Límite de hierro
<590> - Límite de metales pesados
<600> - Límite de plomo
<610> - Límite de selenio
<620> - Materiales volumétricos
<630> - Métodos de farmacognosia
<640> - Osmolalidad y Osmolaridad
<650> - Partículas en inyectables
<660> - Partículas metálicas en ungüentos oftálmicos
<670> - Pérdida por calcinación
<680> - Pérdida por secado
<690> - Pesas y balanzas
<700> - Polarografía
<710> - Sales de bases orgánicas nitrogenadas
<720> - Termómetros
<730> - Titulación con nitrito
<740> - Uniformidad de unidades de dosificación
<750> - Valoración de esteroides
<760> - Valoración iodométrica de antibióticos beta-lactámicos
<770> - Valoración microbiológica de antibióticos
<780> - Volumetría
20. ANALISIS TERMICO
Este análisis permite obtener información sobre propiedades y transformaciones físicas y/o químicas de una muestra cuando es sometida a variaciones de temperatura en una atmósfera específica, como ser: características de los cristales, estado, transformaciones polimórficas, transiciones vítreas, temperaturas y calores específicos de transición y de fusión, fenómenos de sublimación, interacciones sólido-sólido, etc. La medición instrumental de estos fenómenos tiene la ventaja de poseer alta sensibilidad, precisión y exactitud.
El análisis térmico permite la identificación, control de pureza y estabilidad de las sustancias, ya que las transiciones de estado ocurren a temperaturas características para cada una de ellas. Las técnicas de Análisis Térmico que se emplean con mayor frecuencia son: la Calorimetría Diferencial de Barrido (CDB), el Análisis Térmico Diferencial (ATD), el Análisis Termogravimétrico (ATG) y el Análisis Termomecánico (ATM). Las propiedades medidas por estas técnicas se indican en la Tabla 1.
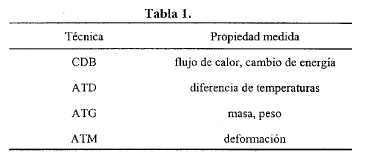
La información dada por las diferentes técnicas se resume en la Tabla 2, excepto para el Análisis Térmico Diferencial, cuyas aplicaciones varían según las características de los aparatos.
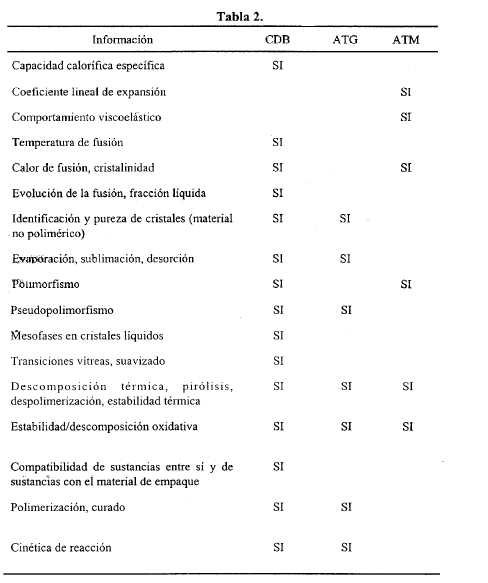
Es necesario incluir en cada registro térmico una descripción completa de las condiciones empleadas, entre las que se encuentran: marca y modelo del aparato, registro de la última calibración, tamaño e identificación de la muestra, material, capacidad y estado del crisol empleado para contener la muestra, composición y caudal del gas empleado, presión del sistema, programa de temperaturas y sensibilidad de las determinaciones.
Calorimetría diferencial de Barrido (CDB)
Este análisis mide la absorción o desprendimiento de calor producida durante el calentamiento o enfriamiento de una muestra (procesos dinámicos), o durante el mantenimiento de la misma a una temperatura fija (proceso isotérmico), detectando cualquier fenómeno (transiciones físicas o reacciones químicas) acompañado por una entalpía. El calentamiento se produce en un Horno provisto de un sensor altamente sensible, que permite medir la diferencia entre los flujos de calor de la muestra y un crisol de referencia.
Análisis de impurezas eutécticas -
La fusión de un compuesto cristalino puro debe producirse dentro de un intervalo de temperatura muy reducido. La presencia de impurezas eutécticas produce una expansión del intervalo de fusión de las mismas. Este fenómeno puede verificarse a través de los registros térmicos de muestras con diferentes porcentajes de impurezas, en los cuales el intervalo de fusión se amplía a medida que aumenta la concentración de éstas, disminuyendo a su vez la temperatura del pico de fusión. Un material con 99% de pureza funde aproximadamente en un 20% a una temperatura 3°C por debajo del punto de fusión del material puro. El fundamento de la determinación de pureza de una sustancia se basa en el mencionado fenómeno, que relaciona la disminución del punto de fusión con la cantidad de impurezas presentes en la misma.
Las características de las impurezas eutécticas es que son solubles en la fase líquida formada durante la fusión, pero no lo son en la fase sólida del componente principal. Son necesarias semejanzas químicas para que se produzca la solubilidad en el material fundido. Las impurezas de síntesis generalmente son similares al producto final y no presentan problemas de solubilidad en el material fundido.
La evaluación de la curva de fusión por Calorimetría Diferencial de Barrido, a través de la ley de Van’t Hoff sobre la depresión del punto de fusión de sistemas eutécticos, en su forma simplificada [ver ecuación (1)], permite obtener los parámetros de fusión (temperatura, intervalo y calor de fusión, y cálculo de la pureza eutéctica) con muestras del orden del miligramo. La simplificación es apropiada, considerando que la expansión del intervalo de fusión es pequeña cuando la concentración de impurezas es baja.
Se obtiene así la siguiente relación entre la fracción molar de la impureza y la disminución del punto de fusión:
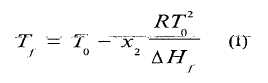
en la cual Tf la temperatura de la muestra en el proceso de fusión, en K, durante el equilibrio entre los cristales sólidos del componente principal y la fase líquida, T0 es la temperatura de fusión, en K, del componente principal puro, x2 es la fracción molar del componente minoritario (impureza) en la fase líquida, durante el proceso de fusión, DH es el calor molar de fusión del componente principal y R es la constante de los gases (R = 8,134 J/K mol)f.
Analizando el proceso de calentamiento de una muestra con impurezas eutécticas, a través de un diagrama de fases, se observa que el total de la impureza funde a la temperatura eutéctica, por arriba de la cual la fase sólida consiste sólo en el componente principal puro. En tanto la temperatura se aproxima al punto de fusión Tf, la fracción molar de la impureza en la fase líquida x2 disminuye constantemente ya que el componente principal puro se disuelve en la solución eutéctica durante este intervalo, verificándose la ecuación (2):
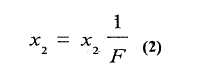
en la cual x2 es la fracción molar de la impureza en la fase líquida en cualquier punto de equilibrio durante el proceso de fusión, x2 * es la fracción molar de la impureza en la fase líquida de la sustancia completamente fundida o en la sustancia original y F es la fracción fundida.
En la ecuación (2) se observa que la concentración de la impureza en la fase líquida, a cualquier temperatura de equilibrio durante la fusión, es inversamente proporcional a la fracción fundida a esa temperatura.
En la temperatura de fusión, Tf, F es igual a 1, y x2 es iguala x2.*.
La combinación de las ecuaciones (1) y (2) da origen a la ecuación (3):
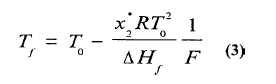
Según esta función, el gráfico de las temperaturas de equilibrio Tf de la muestra durante la fusión, en función de la inversa de la fracción fundida 1/F, es una línea recta cuya pendiente es igual a la disminución del punto de fusión. El punto de fusión teórico de la sustancia pura se obtiene mediante la extrapolación a 1/F igual a cero. Las desviaciones de la linealidad de esta recta son corregidas a través de factores que modifican los valores de DH f obtenidos.
En esta expresión se observa que la disminución del punto de fusión es directamente proporcional a la fracción molar de la impureza.
Estas evaluaciones se aplican con exactitud cuando las impurezas no exceden el 2% en moles.
Las impurezas no eutécticas no son evaluables a través de CDB. Consisten en moléculas que presentan la misma forma, tamaño y carácter que el componente principal y se acomodan en la matriz del cristal del componente principal sin modificación de su estructura, situación. favorecida en cristales menos ordenados, cuyos valores de fusión son más bajos. En tales casos, las estimaciones de pureza arrojan valores más altos que los reales. Su efecto puede ser incluso el de aumentar el punto de fusión. Ejemplos de impurezas no eutécticas son los cristales mixtos y las soluciones sólidas.
A las sustancias que presentan estados polimórficos no se les determina la pureza, a menos que se conviertan completamente en una de las modificaciones estables durante la fusión.
Por otro lado, la CDB y el ATD son intrínsecamente útiles para detectar y controlar el polimorfismo.
El análisis de pureza no debe aplicarse a muestras que funden presentando simultáneamente fenómenos de evaporación y/o descomposición.
Análisis Térmico Diferencial (ATD)
Este análisis mide la diferencia de temperatura entre la muestra en ensayo y una referencia inerte, ambas calentadas bajo las mismas condiciones, mientras que la CDB permite cuantificar las absorciones y desprendimiento de calor. Actualmente, de los análisis de ATD también pueden obtenerse resultados calorimétricos cuantificables.
Análisis termogravimétrico (ATG)
Este análisis registra el peso de la muestra en función de la temperatura o del tiempo de calentamiento, mediante el empleo de una termobalanza. Incluye programas de calentamiento dinámico o de temperatura fija (proceso isotérmico). Suministra más información que la pérdida por secado a una temperatura determinada, ya que detecta las temperaturas a las que se desprenden las sustancias volátiles retenidas, además de cuantificar los respectivos desprendimientos.
Muchas sustancias tienen la capacidad de formar hidratos y/o solvatos. En los primeros, el agua está presente no sólo en su superficie como humedad, sino también en el cristal. Esta propiedad, conocida como pseudopolimorfismo, puede conducir a complejos procesos de fusión.
Generalmente, la pérdida de solvente adsorbido en la superficie puede distinguirse de la pérdida de solvente ocluido en el cristal y de las pérdidas de masa producidas por descomposición de la sustancia.
Las mediciones se llevan a cabo bajo reflujo programado de un gas apropiado. El contenido porcentual de pérdida, G, se calcula por la fórmula siguiente:
G (% de pérdida) = 100 Dm/m0
en la cual Dm es la pérdida de masa y m0 es el peso inicial de la muestra.
Dado que el Análisis Termogravimétrico no identifica específicamente los productos de reacción, pueden analizarse los gases desprendidos con metodologías apropiadas. También se emplea para la caracterización de sustancias la combinación de CDB y ATG.
Aparato - Consta de una microbalanza asociada a una fuente de calor programable. Los aparatos difieren, principalmente, en el intervalo de masas aceptable para las muestras a analizar y la forma de detección de la temperatura de la muestra. Deben realizarse calibraciones periódicas de las determinaciones de masa, mediante el empleo de pesas patrón y de la escala de temperatura, empleando Sustancias de referencia apropiadas.
Análisis Termomecánico (ATM)
Este análisis mide los cambios dimensionales de una muestra bajo la acción de pequeñas cargas (modo dilatométrico), en función de la temperatura o el tiempo. Además de la detección de las transiciones vítreas, es importante el cálculo de los parámetros Coeficiente local de expansión, Conversión y Coeficiente medio de expansión.
30. CAPACIDAD NEUTRALIZANTE DE ACIDO
Este ensayo se emplea para la determinación de la capacidad neutralizante de ácido de aquellos medicamentos destinados a controlar los efectos de la acidez gástrica. [NOTA: todos los ensayos se realizan a 37 ± 3°C].
Calibración del medidor de pH - Calibrar un medidor de pH empleando solución reguladora para calibración de biftalato de potasio 0,05 M y solución reguladora para calibración de tetraoxalato de potasio 0,05 M según se indica en <250>. Determinación del pH.
Agitador magnético - Transferir 100 ml de agua a un vaso de precipitados de 250 ml que contiene una barra de agitación magnética de 40 mm x 10 mm, recubierta con perfluorocarbono sólido y que tiene un anillo en su centro. Ajustar la velocidad de agitación a 300 ± 30 rpm cuando la barra se centra en el vaso, empleando un tacómetro óptico apropiado.
Preparación muestra -
Polvos - Transferir una porción exactamente pesada de la muestra, especificada en la monografía correspondiente, a un vaso de precipitados de 250 ml, agregar 70 ml de agua y mezclar en el Agitador magnético durante 1 minuto.
Sólidos efervescentes - Transferir una cantidad exactamente pesada, equivalente a la dosis mínima indicada en el rótulo, a un vaso de precipitados de 250 ml, agregar 10 ml de agua y agitar rotando suavemente el vaso de precipitados hasta que la efervescencia termine. Agregar otros 10 ml de agua y agitar por rotación. Lavar las paredes del vaso con 50 ml de agua y mezclar en el Agitador magnético durante 1 minuto.
Suspensiones y otras formas líquidas - Homogeneizar el contenido del envase y determinar la densidad. Transferir una cantidad exactamente pesada de la mezcla Homogénea, equivalente a la dosis mínima indicada en el rótulo, a un vaso de precipitados de 250 ml, agregar agua hasta obtener un volumen total de aproximadamente 70 ml y mezclar en el Agitador magnético durante 1 minuto.
Comprimidos - Pesar no menos de veinte comprimidos y determinar el peso promedio. Moler los comprimidos a polvo fino, mezclar hasta obtener una mezcla uniforme y transferir una cantidad exactamente pesada del polvo, equivalente a la dosis mínima indicada en el rótulo, a un vaso de precipitados de 250 ml. Si se desea, se puede humedecer el polvo agregando no más de 5 ml de alcohol (neutralizado a un pH aparente de 3,5) y mezclar hasta humectar completamente. Agregar 70 ml de agua y mezclar en el Agitador magnético durante 1 minuto.
Cápsulas - Pesar exactamente no menos de veinte cápsulas. Retirar completamente el contenido de cada cápsula, con la ayuda de un hisopo de algodón si fuera necesario. Pesar exactamente las cápsulas vacías y determinar el peso promedio del contenido. Mezclar el polvo extraído de las cápsulas hasta obtener una mezcla uniforme y proceder según se indica en Comprimidos, comenzando donde dice "transferir una cantidad exactamente pesada...".
Procedimiento - Transferir 30,0 ml de ácido clorhídrico 1,0 N (SV) a la Preparación muestra correspondiente mientras se agita continuamente con un Agitador magnético. [NOTA: cuando la capacidad neutralizante de ácido de la muestra ensayada es mayor de 25 mEq, emplear 60,0 ml de ácido clorhídrico 1,0 N (SV)]. Agitar durante 15 minutos exactamente medidos luego de la adición del ácido, y en un período que no exceda los 5 minutos adicionales, titular el ácido clorhídrico en exceso con hidróxido de sodio 0,5 N (SV) hasta obtener un pH estable de 3,5 (durante 10 a 15 segundos). Calcular el número de mEq de ácido consumido y expresar el resultado en términos de miliequivalentes de ácido consumido por granos de la sustancia ensayada. Cada mililitro de ácido clorhídrico 1,0 N equivale a 1 mEq de ácido consumido.
40. CARBONO ORGANICO TOTAL
Este ensayo se emplea para determinar la cantidad de carbono que forma parte de los compuestos orgánicos presentes en el agua. Normalmente, el carbono orgánico es oxidado a dióxido de carbono por combustión, por radiación ultravioleta o por la adición de agentes oxidantes. La cantidad de dióxido de carbono generada en el proceso de descomposición es medida empleando un método apropiado, como por ej., por medio de un analizador infrarrojo de gases, por medición de la conductividad eléctrica o de la resistividad. La cantidad de carbono orgánico presente en el agua puede calcularse a partir de la cantidad de dióxido de carbono medida por los métodos mencionados anteriormente.
El carbono presente en el agua puede tener dos orígenes: carbono orgánico y carbono inorgánico. La cantidad de carbono orgánico se mide por dos métodos: uno se basa en medir la cantidad de carbono total en el agua, a la cual finalmente se le resta la cantidad de carbono inorgánico; el otro se basa en extraer el carbono inorgánico del agua a ensayar, quedando finalmente una cantidad remanente de carbono que representa el carbono orgánico.
Aparato - Consta de un inyector para la muestra, un dispositivo de descomposición, un sistema de separación del dióxido de carbono, un detector y un procesador de datos o un registrador. Debe calibrarse según las instrucciones del fabricante y debe ser capaz de medir cantidades de carbono orgánico por debajo de 0,050 mg por litro.
El inyector está destinado a permitir la inyección de una cantidad específica de muestra por medio de una microjeringa u otro dispositivo de muestreo. El dispositivo de descomposición, empleado para la combustión, consta de un tubo de combustión y un horno eléctrico para calentar la muestra. Ambos dispositivos se ajustan para operar a temperaturas específicas. El dispositivo de descomposición para radiación ultravioleta o para la adición de agentes oxidantes puede constar, tanto de un compartimiento para la reacción de oxidación y una lámpara de rayos ultravioleta, o bien de la combinación de una lámpara ultravioleta con un inyector para el reactivo oxidante o de la combinación de un sistema de calentamiento con un inyector para el reactivo oxidante. El dispositivo de descomposición para ambos métodos, cuando se emplea una solución de dodecilbencenosulfonato de sodio como muestra, debe generar no menos de 0,450 mg por litro de carbono orgánico (el valor teórico del carbono orgánico total en esta solución es de 0,806 mg por litro). El sistema de separación de dióxido de carbono elimina el agua formada en el proceso de descomposición o separa dióxido de carbono de los productos de descomposición y demás componentes de la muestra. Para detectar dióxido de carbono se emplea un analizador infrarrojo de gases y un medidor de conductividad o de resistencia eléctrica, los cuales son capaces de convertir la concentración de dióxido de carbono en una señal eléctrica cuantificable. El procesador de datos calcula la concentración de carbono orgánico total en la muestra, basándose en la señal eléctrica originada por el detector.
Reactivos y soluciones estándar - [NOTA: alternativamente a los reactivos y soluciones descriptos a continuación, pueden emplearse aquellos suministrados o recomendados por el fabricante del aparato].
Agua para realizar mediciones - Se emplea para preparar las soluciones estándar, las soluciones del reactivo oxidante o para lavar el equipo. La cantidad de carbono orgánico, cuando se recolecta dentro del envase de muestra, no debe ser mayor de 0,250 mg por litro.
Solución estándar de biftalato de potasio - La concentración de esta solución es determinada según las especificaciones del fabricante del aparato. Secar el biftalato de potasio a 105°C durante 4 horas y dejar enfriar en un desecador con gel de sílice. Pesar exactamente la cantidad especificada de biftalato de potásio seco y disolver en Agua para realizar mediclones.
Solución estándar para medir carbono inorgánico - La concentración de esta solución es determinada según las indicaciones del fabricante del aparato. Secar bicarbonato de sodio en un desecador con ácido sulfúrico durante no menos de 18 horas. Secar, separadamente, carbonato de sodio entre 500 y 600°C durante 30 minutos y dejarlo enfriar en un desecador con gel de sílice. Pesar exactamente las cantidades especificadas de los compuestos de modo que la relación de su contenido de carbono sea (1:1) y disolver en Agua para realizar mediciones.
Reactivo oxidante - Disolver la cantidad especificada de persulfato de potasio u otra sustancia que se pueda emplear con el mismo propósito, en Agua para realizar mediciones, para lograr la concentración sugerida para el aparato.
Gas para eliminar el carbono inorgánico o gas transportador - Si fuera necesario, emplear para dicho propósito nitrógeno, oxígeno u otros gases.
Acido para eliminar el carbono inorgánico - Acido clorhídrico diluido, ácido fosfórico o cualquier otro ácido que se pueda emplear para dicho propósito, en suficiente cantidad de Agua para realizar mediciones, para obtener la concentración especificada por el fabricante del aparato.
Procedimiento - Emplear el método, analítico apropiado según el aparato. Sumergir el recipiente para la muestra, antes de ser empleado en una mezcla de peróxido de hidrógeno al 30% y ácido nítrico diluido (1:1), lavando finalmente con Agua para realizar mediciones. Lavar la microjeringa con una mezcla constituida por una solución de hidróxido de sodio (1 en 20) y etanol anhidro (1:1) o ácido clorhídrico diluido (1 en 4), lavando finalmente con Agua para realizar mediciones.
Calibrar el aparato con la Solución estándar de biftalato de potasio o la recomendada por el fabricante del aparato, emplear el procedimiento sugerido por el fabricante.
Es recomendable que el aparato se instale en la línea de producción del agua a ensayar. De no ser así, llevar a cabo este ensayo en un área libre de solventes orgánicos u otras sustancias que afecten el resultado del ensayo. Realizar las mediciones inmediatamente después de la recolección de la muestra.
MEDICION DEL CARBONO ORGANICO POR SUSTRACCION DEL CARBONO INORGANICO DEL CARBONO TOTAL
De acuerdo con los procedimientos del ensayo establecidos por el fabricante del aparato, inyectar en el dispositivo de inyección un volumen de muestra apropiado en relación con la cantidad de carbono a determinar y descomponer el carbono orgánico e inorgánico presentes en la muestra. Detectar el dióxido de carbono generado y calcular la cantidad de carbono total, emplear para ello un procesador de datos o un registrador. Determinar exclusivamente la cantidad de carbono inorgánico del mismo modo en que se realizó la determinación de carbono total, modificando la configuración del aparato si fuera necesario. La cantidad de carbono orgánico se obtiene restando la cantidad de carbono inorgánico de la cantidad de carbono total.
MEDICION DEL CARBONO ORGANICO DESPUES DE LA EXTRACCION DEL CARBONO INORGANICO
Extraer el carbono inorgánico de la muestra por adición de Acido para eliminar el carbono inorgánico seguido por el burbujeo del Gas transportador (como por ej., nitrógeno) si fuera necesario. De acuerdo con los procedimientos del ensayo establecidos por el fabricante del aparato, inyectar en el dispositivo de inyección un volumen de muestra apropiado en relación con la cantidad de carbono a determinar y descomponer la muestra. Detectar el dióxido de carbono generado por medio del detector y calcular la cantidad de carbono orgánico, empleando un procesador de datos o un registrador.
Para el caso de los aparatos que directamente extraen el carbono inorgánico, inyectar primero en el dispositivo de inyección un volumen de muestra apropiado en relación con la cantidad de carbono a determinar, de acuerdo con los procedimientos del ensayo establecidos por el fabricante del aparato. Extraer de la muestra el carbono inorgánico por adición de Acido para eliminar el carbono inorgánico en el dispositivo de descomposición y burbujear con Gas transportador para eliminar el carbono inorgánico.
Descomponer el carbono orgánico, detectar el dióxido de carbono generado y calcular la cantidad de carbono orgánico, empleando un procesador de datos o un registrador.
50. COLORANTES DE USO FARMACEUTICO
En el presente capítulo se describen los métodos de análisis y los requisitos específicos para los colorantes sintéticos utilizados en la formulación de medicamentos. Además de los colorantes descritos en este capítulo, pueden emplearse aquellos colorantes naturales autorizados por el Código Alimentario Nacional.
Se pueden emplear sustancias agregadas exclusivamente para dar color a las preparaciones oficiales, excepto en aquellas destinadas a la administración parenteral u oftálmica. Cabe aclarar que las sustancias incorporadas a la formulación deben ser apropiadas en todos los otros aspectos (ver Consideraciones generales), como por ej., no tener influencia adversa sobre la eficacia terapéutica de los principios activos y no interferir con los ensayos y valoraciones, entre otros. Es recomendable no agregar colorantes a las preparaciones indicadas para tratamientos prolongados. Los medicamentos de uso oral que contengan tartrazina o eritrosina deben incluir en su prospecto una leyenda con el siguiente texto: "Este medicamento contiene tartrazina como colorante" o "Este medicamento contiene eritrosina como colorante", respectivamente.
METODOS GENERALES DE ANALISIS
Identificación cromatográfica - (ver 100. Cromatografía).
[NOTA: proteger las soluciones de la luz. Proceder rápidamente empleando luz tenue o materiales de vidrio inactínico.]
Sistema A - Emplear una fase móvil constituida por una mezcla de n-butanol, etanol, agua y amoníaco (50:25:25:10). Sembrar las soluciones sobre una placa para cromatografía en capa delgada recubierta con celulosa de 0,1 mm de espesor. Desarrollar los cromatogramas en una cámara sin revestimiento interno y sin saturar.
Sistema B - Emplear una fase móvil constituida por una mezcla de metiletilcetona, acetona, agua y amoníaco (140:60:60:1). Sembrar las soluciones sobre una placa para cromatografía en capa delgada recubierta con gel de sílice 60 de 0,2 mm de espesor. Desarrollar los cromatogramas en una cámara revestida internamente con papel de filtro y saturada durante 2 horas.
Sistema C - Emplear una fase móvil constituida por una mezcla de acetonitrilo, alcohol isoamílico, agua, amoníaco y metiletilcetona (50:50:15:10:5). Sembrar las soluciones sobre una placa para cromatografía en capa delgada recubierta con gel de sílice 60 de 0,2 mm de espesor. Desarrollar los cromatogramas en una cámara sin revestimiento interno y saturada durante 20 minutos. Desarrollar la placa al menos dos veces.
Procedimiento - Preparar una Solución muestra y una Solución estándar que contengan aproximadamente 1 mg por ml en metanol. Aplicar por separado 10 ml de cada una de las soluciones y desarrollar los cromatograrnas.
Identificación espectrofotométrica - (ver 470. Espectrofotometría ultravioleta y visible).
[NOTA: proteger las soluciones de la luz. Realizar rápidamente los procedimientos bajo luz tenue, o empleando materiales de vidrio inactínico.] Todos los ensayos se realizan en solución de acetato de amonio 0,04 M (3,083 g por litro). Efectuar un barrido espectral entre 210 y 750 nm con un espectrofotómetro apropiado y empleando una solución de acetato de amonio 0,04 M como blanco.
Pérdida por secado <680> - Transferir aproximadamente 2,0 g de muestra, exactamente pesados, a un recipiente apropiado. Secar a 135°C hasta peso constante. Calcular la pérdida de peso, en porcentaje, respecto del peso de la muestra.
Determinación de cloruro - Transferir aproximadamente 1,0 g de colorante, exactamente pesado, a un recipiente apropiado. Disolver en 100 ml de agua y acidificar con 5 ml de ácido nítrico 1,5 N. Determinar el contenido de cloruro de la solución por titulación, calcular el punto final potenciométricamente empleando un electrodo de plata-cloruro de plata y un electrodo de referencia de vidrio (ver 780. Volumetría). Cada mililitro de nitrato de plata 0,1 N (SV) equivale a 0,00585 g de cloruro de sodio.
Determinación de sulfato - Transferir aproximadamente 5,0 g del colorante, exactamente pesados, a un erlenmeyer de 250 ml y disolver en 100 ml de agua calentando en un baño de agua. Agregar 35 g de cloruro de sodio libre de sulfato, tapar el erlenmeyer y agitar por rotación a intervalos frecuentes durante 1 hora. Enfriar, transferir con solución saturada de cloruro de sodio a un matraz aforado de 250 ml y llevar a volumen con solución saturada de cloruro de sodio. Agitar el matraz y filtrar la solución a través de un papel de filtro seco. Transferir cuantitativamente 100 ml del filtrado a un vaso de precipitados de 500 ml, diluir a 300 ml con agua y acidificar con ácido clorhídrico agregando 1 ml de exceso. Calentar la solución a ebullición y agregar, gota a gota y con agitación, un exceso de cloruro de bario 0,125 M. Dejar la mezcla en reposo durante 4 horas sobre una placa calefactora o durante toda la noche a temperatura ambiente y luego calentar a 80°C. Dejar sedimentar el precipitado y filtrar. Lavar el precipitado con agua caliente hasta que los lavados den negativa la reacción para Cloruro (ver 410. Ensayos generales de identificación). Colocar el precipitado en un crisol, previamente pesado, y someter a calcinación hasta peso constante. Realizar una determinación con un blanco y hacer las correcciones necesarias. Expresar el resultado como porcentaje en peso de sulfato de sodio.
Materia insoluble en agua - Transferir aproximadamente 4,0 g de muestra, exactamente pesados a un recipiente apropiado. Disolver con agitación en 200 ml de agua caliente (entre 80 y 90°C) y dejar enfriar a temperatura ambiente. Filtrar a través de un filtro de vidrio sinterizado de porosidad fina; previamente pesado, lavar con agua fría hasta que las aguas de lavado sean incoloras. Secar a 135 °C hasta peso constante. Calcular el porcentaje de materia insoluble en agua.
Extracto etéreo - Emplear un aparato de extracción tipo soxhlet. Colocar un pequeño trozo de alambre de cobre suspendido en el refrigerante y aproximadamente 0,5 g del mismo alambre en el balón. Transferir aproximadamente 2,0 g del colorante, exactamente pesados, al aparato de extracción y extraer 150 ml de éter etílico o éter isopropílico durante 5 horas. Concentrar el extracto sobre un baño de vapor hasta aproximadamente 5 ml. Transferir a un cristalizador previamente pesado, evaporar en un baño de agua y luego secar a 105°C hasta peso constante. El aumento de peso expresado como porcentaje con respecto a la muestra tomada corresponde al extracto etéreo.
Contenido de colorante -
Titulación con tricloruro de titanio -
METODO I - Preparar una solución al 1,0 de la muestra en agua y colocar un volumen equivalente a 20 ml de tricloruro de titanio en un erlenmeyer de boca ancha de 500 ml. Agregar 15 g de citrato de sodio y agua hasta obtener un volumen entre 150 y 200 ml. Calentar a ebullición y titular con tricloruro de titanio 0,1 N (SV).
METODO II - Preparar una solución al 0,5% de la muestra en alcohol. Proceder según se indica en Método I pero sustituyendo el agua por alcohol al 50%.
METODO III - Proceder según se indica en Método I pero sustituyendo el citrato de sodio por 15 g de tartrato ácido de sodio.
[NOTA: para muchos colorantes el punto final de la titulación con tricloruro de titanio está indicado por una marcada decoloración. Para otros, sin embargo, el cambio es tan gradual que se requiere un exceso de tricloruro de titanio (no más de 0,3 ml de solución 0,1 N) y se debe emplear una solución patrón conveniente de algún otro colorante, haciendo una titulación por retorno (en general se emplea el azul de metileno). En otros casos es mejor emplear un indicador que se reduzca luego que el colorante haya reaccionado con el tricloruro de titanio. Se obtienen buenos resultados empleando una cantidad conocida de verde brillante como indicador en la titulación de tartatrazina].
Valoración espectrofotométrica - [NOTA: proteger las soluciones de la luz. Proceder rápidamente empleando luz tenue o materiales de vidrio inactínico]. Preparar la Solución muestra y una Solución estándar en acetato de amonio 0,04 M, de modo que la concentración sea la indicada para cada colorante. Determinar la absorbancia de ambas soluciones a la longitud de onda especificada, con un espectrofotómetro apropiado, empleando una solución de acetato de amonio 0,04 M como blanco. El porcentaje de colorante total calculado sobre la muestra no debe ser inferior al porcentaje especificado para cada colorante.
ESPECIFICACIONES DE COLORANTES
AMARANTO (CI 16185)
|
C20H11N2Na3O10S3 |
PM:604,49 |
Definición - El Amaranto es esencialmente la sal trisódica del ácido 1-(4-sulfo-1,1naftilazo)-2-naftol- 3,6-disulfónico y colorantes subsidiarios, junto con cloruro de sodio y/o sulfato de sodio como principales componentes incoloros.
Caracteres generales - Polvo homogéneo o gránulos de color pardo rojizo a pardo rojizo oscuro. Expuesto a la luz ultravioleta no presenta fluorescencia apreciable. Soluble en agua.
Identificación cromatogrática - (ver Identificación cromatográfica en Métodos generales de análisis).
Sistema A: Rf aproximadamente 0,39.
Sislema B: Rf aproximadanente 0,24.
Identificación espectrofotométrica - (ver Identificación espectrofotométrica en Métodos generales de análisis). Una solución de 0,02 mg por ml en el visible presenta un máximo a 522 nm y en el ultravioleta presenta máximos a 218 y 331 nm, un mínimo a 311 nm y otro mínimo entre 359 y 389 nm.
Pérdida por secado, cloruro y sulfato - La suma de Pérdida por secado, Cloruro y Sulfato (calculados como sales sódicas) no es mayor de 15%.
Materia insoluble en agua - No más de 0,2%.
Extracto etéreo - No más de 0,2%.
Plomo <600> - No más de 10 ppm.
Arsénico <540> - No más de 3 ppm.
Colorantes subsidiarios - [NOTA: proteger las soluciones de la luz. Proceder rápidamente empleando luz tenue o materiales de vidrio inactínico.]
Emplear una fase móvil constituida por una mezcla de metiletilcetona, acetona y agua (54:23:23).
Preparar una solución muestra que contenga 20 mg por ml y soluciones diluidas de la muestra de 0,05; 0,1 y 0,2 mg por ml, correspondientes al 0,25; 0,5 y 1% respectivamente, empleando en todos los casos agua como solvente.
Aplicar por separado 3 ml de cada una de las soluciones sobre una placa para cromatografía en capa delgada recubierta con celulosa para cromatografía de aproximadamente 0,1 mm de espesor y desarrollar los cromatogramas en una cámara revestida internamente con papel de filtro y saturada durante 2 horas.
Realizar la estimación visual de las manchas secundarias de la muestra contra las manchas de las soluciones diluidas. Ninguna de las manchas secundarias debe ser mayor a 1% y la suma de todas ellas no debe ser mayor a 3%.
Contenido de colorante total -
Titulación con TiCI3 - Método I. Cada mililitro de TiCl3 0,1 N equivale a 0,01511 g de C20H11N2O10S3Na3. Contiene no menos de 85,0%.
Valoración espectrofotométrica -
Concentración: 0,02 mg por ml. Determinar la absorbancia a la longitud de onda de máxima absorción, aproximadamente a 522 nm. Contiene no menos de 85,0%.
AMARILLO DE QUINOLINA (Cl 47005) C18H9NO8S2Na2 (componente principal)
PM: 477,4 (derivado disulfónico) y 375,3 (derivado monosulfónlco)
Definición - El Amarillo de quinolina es esencialmente una mezcla de sales sódicas de disulfonatos (principalmente), monosulfonatos y trisulfonatos de quinoftalona y quinolilinedandiona, junto con cloruro de sodio y sulfato de sodio como principales componentes incoloros.
Caracteres generales - Polvo homogéneo o gránulos de color amarillo verdoso. Expuesto a la luz ultravioleta presenta fluorescencia amarillo anaranjada viva. Moderadamente soluble en agua.
Identificación cromatográfica- (ver Identificación cromatográfica en Métodos generales de análisis).
Sistema A: Rf aproximadamente 0,44.
Sistema B: Rf aproximadamente 0,37.
Identificación espectrofotométrica - (ver Identificación espectrofotométrica en Métodos generales de análisis). Una solución de 0,015 mg por ml en el visible presenta un máximo a 414 nm y en el ultravioleta presenta máximos a 225, 236 (muy pequeño) y 289 nm y mínimos a 233 (muy pequeño), 269 y 336 nm.
Pérdida por secado, cloruro y sulfato - La suma de Pérdida por secado, Cloruro y Sulfato (calculados como sales sódicas) no es mayor de 30%.
Materia insoluble en agua - No más de 0,2%
Extracto etéreo - No más de 0,2%.
Plomo <600> - No más de 20 ppm.
Arsénico <540> - No más de 2 ppm.
Contenido de colorante total -
Valoración espectrofotométrica -
Concentración :0,015 mg por ml. Determinar la absorbancia a 414 nm. Contiene no menos de 70,0%.
AMARILLO OCASO FCF (Cl 15985)
|
C10H10O7N2S2Na2 |
PM: 452,37 |
Definición - El Amarillo ocaso es esencialmente la sal disódica del ácido 1-p-sulfenilazo-2-naftol-6- sulfónico y colorantes subsidiarios, junto con cloruro de sodio y sulfato de sodio como principales componentes incoloros.
Caracteres generales - Polvo homogéneo o gránulos de color anaranjado rojizo. Expuesto a la luz ultravioleta no presenta fluorescencia apreciable. Soluble en agua.
Identificación cromatográfica - (ver Identificación cromatográfica en Métodos generales de análisis).
Sistema A: Rf aproximadamente 0,61.
Sistema B: Rf aproximadamente 0,37.
Identificación espectrofotométrica - (ver Identificación espectrofotométrica en Métodos generales de análisis). Una solución de 0,02 mg por ml en el visible presenta un máximo a 482 nm y en el ultravioleta presenta máximos a 235 y 314 nm y mínimos a 288 y 347 nm.
Pérdida por secado, cloruro y sulfato - La suma de Pérdida por secado, Cloruro y Sulfato (calculados como sales sódicas) no es mayor de 15%.
Materia insoluble en agua - No más de 0,2%.
Extracto etéreo - No más de 0,2%
Plomo <600> - No más de 20 ppm.
Arsénico <540> - No más de 2 ppm.
Colorantes subsidiarios - [NOTA: proteger las soluciones de la luz. Proceder rápidamente empleando luz tenue o materiales de vidrio inactínico].
Emplear una fase móvil constituida por una mezcla de alcohol isoamílico, acetona, agua y amoníaco (65:50:20:5).
Preparar una solución muestra que contenga 20 mg por ml y soluciones diluidas de la muestra de 0,1; 0,2 y 0,5 rng por ml correspondientes al 0,5; 1 y 2,5% respectivamente, empleando en todos los casos agua como solvente.
Aplicar por separado 3 ml de cada una de las soluciones sobre una placa para cromatografia en capa delgada recubierta con gel de sílice 60 para cromatografía de 0,2 mm de espesor. Desarrollar los cromatogramas en una cámara sin saturación.
Comparar visualmente las manchas secundarias de la muestra con las manchas de las soluciones diluidas, ninguna de las manchas secundarias debe ser mayor a 2% y la suma de todas ellas no debe ser mayor a 5%.
Contenido de colorante total -
Titulación con TíCl3 - Método I. Cada mililitro de TiCI3 0,1 N equivale a 0,01132 g de C10H10N2O7S2Na2. Contiene no menos de 85,0%.
Valoración espectrofotométrica -
Concentración: 0,02 mg por ml. Determinar la absorbancia a la longitud de onda de máxima absorción, aproximadamente a 482 nm. Contiene no menos de 85,0%.
AZUL BRILLANTE FCF (CI 42090)
|
C37H34N2Na2O9S3 |
PM:792,84 |
Definición - El Azul brillante FCF es esencialmente la Sal disódica de a-[4-(N-etil-3-sul fonatobencilamino)- ciclohexa-2,5-dienililideno]-tolueno-2-sulfonato y sus isómeros y colorantes subsidiarios, junto con cloruro y/o sulfato de sodio como principales componentes incoloros.
Caracteres generales - Polvo homogéneo o gránulos de color violeta oscuro. Expuesto a la luz ultravioleta presenta color azul oscuro.
Soluble en agua. -
ldentiticación cromatográfica - (ver Identificación cromatográfica en Métodos generales de análisis).
Sistema A: Rf aproximadamente 0,72.
Sistema B: Rf aproximadamente 0,31.
Identificación espectrofotométrica - (ver Identificación espectrofotométrica en Métodos generales de análisis). Una solución de 0,006 mg por ml en el visible presenta máximos a 409 y 630 nm y un mínimo a 456 nm; y en el ultravioleta presenta un máximo 308 nm y mínimos a 270 y 348 nm.
Pérdida por secado, cloruro y sulfato - La suma de Pérdida por secado, Cloruro y Sulfato (calculados como sales sódicas) no es mayor de 15%.
Materia insoluble en agua - No más de 0,2%.
Extracto etéreo - No más de 0,2%.
Plomo <600> - No más de 20 ppm.
Arsénico <540> - No más de 2 ppm.
Colorantes subsidiarios - [NOTA: proteger las soluciones de la luz. Proceder rápidamente empleando luz tenue o materiales de vidrio inactínico].
Emplear una fase móvil constituida por una mezcla de acetonitrilo, alcohol isoamílico, metiletilcetona,amoníaco y agua (50:50:15:5:5).
Preparar una solución muestra que contenga 20 mg por ml y una solución diluida que corresponda al 6% de la muestra (1,2 mg por ml) que será empleada como estándar, empleando en ambos casos metanol como solvente.
Aplicar en banda 50 ml de la solución muestra sobre una placa para cromatografía en capa delgada recubierta con gel sílice 60 para cromatografía de 0,2 mm de espesor, reservando en la placa el espacio correspondiente a dos siembras para una posterior aplicación del estándar y realización del blanco. Desarrollar los cromatogramas en una cámara sin revestimiento interno y saturada durante 20 minutos. Retirar la placa de la cámara, secarla al reparo de la luz y repetir el desarrollo empleando la misma fase móvil.
Secar la placa al reparo de la luz y aplicar en banda 50 ml de la solución estándar.
En tres erlenmeyer de 50 ml con tapón de vidrio esmerilado colocar el raspado de las manchas secundarias de la muestra (excluyendo la mancha correspondiente al origen de siembra y la mancha inmediata superior a la principal), el raspado del estándar y un blanco constituido por el raspado de un sector limpio del cromatograma. Las tres áreas raspadas deben ser aproximadamente iguales.
A cada erlenmeyer agregar 6 ml de una mezcla de acetona y agua (1:1) y agitar durante 2 ó 3 minutos, luego agregar 18 ml de una solución bicarbonato de sodio 0,05 M y volver a agitar.
Recolectar cada solución con una jeringa de 50 ml, realizar una filtración por medio de un cabezal de filtración con membrana de celulosa regenerada de 13 mm de diámetro y 0,45 mm de porosidad.
Determinar la absorbancia de la solución muestra y la solución estándar a 630 nm, empleando la solución blanco como referencia. Calcular el porcentaje total de colorantes subsidiarios por la fórmula siguiente:
6(AM/AE)
en la cual AM es la absorbancia de la solución muestra y AE la absorbancia de la solución estándar. El porcentaje total de colorantes subsidiarios no debe ser mayor a 6%.
Contenido de colorante total -
Titulación con TiCI3 - Método III. Cada mililitro de TiCl3 0,1 N equivale a 0,03964 g de C37H34N2O9S3Na2. Contiene no menos de 85,0%.
Valoración espectrofotométrica -
Concentración: 0,006 mg por ml. Determinar la absorbancia a la longitud de onda de máxima absorción, aproximadamente a 630 nm. Contiene no menos de 85,0%.
AZUL PATENTE V (Cl 42051)
|
C54H62N4O14S4Sa |
PM: 1159,4 |
Definición - Es esencialmente la sal cálcica del ácido disulfónico del anhídrido hidroxitetrácetildiamino trifenil-carbinol y colorantes subsidiarios, junto con cloruro de sodio y/o sulfato de sodio y/o cloruro de calcio y/o sulfato de calcio.
Caracteres generales - Polvo homogéneo o gránulos color azul violeta, oscuro. Expuesto a la luz ultravioleta no presenta fluorescencia apreciable. Poco soluble en agua.
Identificación cromatográfica - (ver Identificación cromatográfica en Métodos generales de análisis).
Sistema A: Rf aproximadamente 0,67.
Sistema B: Rf aproximadamente 0,39.
Identificación espectrofotométrica - (ver Identificación espectrofotométrica en Métodos generales de análisis). Una solución de 0,005 mg por ml en el visible presenta máximos a 412 y 638 nm y un mínimo a 455 nm; y en el ultravioleta presenta máximos a 232 y 311 nm, un mínimo entre 254 y 269 nm y otro a 351 nm.
Pérdida por secado, cloruro y sulfato - La suma de Pérdida por secado, Cloruro y Sulfato (calculados como sales sódicas) no es mayor de 15%.
Materia insoluble en agua - No más de 0,2%.
Extracto etéreo - No más de 0,2%.
Plomo <600> - No más de 20 ppm
Arsénico <540> - No más de 2 ppm.
Colorantes subsidiarios - [NOTA: proteger las soluciones de la luz. Proceder rápidamente empleando luz tenue o materiales de vidrio inactínico].
Emplear una fase móvil constituida por una mezcla de n-butanol, agua, etanol y amoníaco (600:264:135:6).
Preparar una solución muestra que contenga 20 mg por ml y soluciones diluidas de la muestra de 0,05; 0,1 y 0,2 mg por ml correspondientes al 0,25; 0,5 y 1% respectivamente, empleando en todos los casos agua como solvente.
Aplicar por separado 3 ml de cada una de las soluciones sobre una placa para cromatografía en capa delgada recubierta con celulosa para cromatografía de 0,1 mm de espesor y desarrollar los cromatogramas en una cámara revestida internamente con papel de filtro y saturada durante 2 horas.
Realizar la estimación visual de las manchas secundarias de la muestra contra las manchas de las soluciones diluidas, sin tener en cuenta para tal fin la primera mancha de Rf inferior a la mancha principal. Ninguna de las manchas secundarias debe ser mayor a 0,5% y la suma de todas ellas no debe ser mayor a 2%.
Contenido de colorante total -
Titulación con TiCl3 - Método III. Cada mililitro de TiCI3 0,1 N equivale a 0,02898 g de C54H62N4O14S4Ca. Contiene no menos de 85,0%.
Valoración espectrofotométrica -
Concentración: 0,005 mg por ml. Determinar la absorbancia a la longitud de onda de máxima absorción, aproximadamente a 638 nm. Contiene no menos de 85,0%.
ERITROSINA (Cl 45430)
|
C20H6I4O5Na2 |
PM:879,87 |
Definición - La Eritrosina es esencialmente la sal dlsódica del ácido 2-(2,4,5,7-tetraiodo-3-oxo-6- oxoxanten-9-il) benzoico y colorantes subsidiarios, junto con cloruro de sodio y/o sulfato de sodio como principales componentes incoloros.
Caracteres generales - Polvo homogéneo o gránulos de color rojo sangre. Expuesto a la luz ultravioleta no presenta fluorescencia apreciable. Soluble en agua y en alcohol.
Identificación cromatográfica - (ver Identificación cromatográfica en Métodos generales de análisis).
Sistema A: Rf aproximadamente 0,79.
Sistema B: Rf aproximadamente 0,54.
Identificación espectrofotométrica - (ver, Identificación espectrofotométrica en Métodos generales de análisis). Una solución de 0,009 mg por ml en el visible presenta un máximo a 527 nm y en el ultravioleta presenta máximos a 262 y 308 nm, un mínimo entre 338 y 383 nm y mínimos a 238 y 289 nm.
Pérdida por secado, cloruro y sulfato - La suma de Pérdida por secado, Cloruro y Sulfato (calculados como sales sódicas) no es mayor de 15%.
Materia insoluble en agua - No más de 0,2%.
Extracto etéreo - No más de 0,2%.
Plomo <600> - No más de 20 ppm.
Arsénico <540> - No,más de 2 ppm.
lodo - Transferir una cantidad de muestra, exactamente pesada, que contenga el equivalente a 50 mg de iodo, a un vaso de precipitados de 500 ml. Disolver en 2 ml de solución de hidróxido de sodio al 30%, diluir a 100 ml, agregar perlas de vidrio y 15 ml de solución de permanganato de potasio al 7%. Cubrir con un vidrio de reloj y calentar a ebullición durante 5 minutos. Cuando cese la ebullición, agregar cuidadosamente 10 ml de ácido nítrico y hervir durante 5 minutos más. Lavar el vidrio de reloj y las paredes del vaso (puede haber exceso de permanganato de potasio). Agregar rápidamente 5 ml de nitrito de sodio al 10% con agitación. Agregar nitrito de sodio, gota a gota, hasta que la suspensión se aclare, dejando que cada gota reaccione antes de agregar la siguiente. Si cuando la solución se decolora se observan partículas de dióxido de manganeso, no intentar destruirlas sino agregar inmediatamente solución de permanganato de potasio al 1% en porciones de 1 ml hasta que la solución solución se torne rosada. [NOTA: si se requieren más de 2 ml o si aparece una coloración marrón, agregar primero 10 ml de solución diluida de permanganato de potasio y calentar a ebullición. Repetir la adición de nitrito de sodio, gota a gota, y agregar nuevamente solución diluida de permanganato de potasio hasta que la solución se torne rosada]. Filtrar rápidamente con succión a través de una placa de vidrio sinterizado. Lavar la placa con agua. Agregar solución de nitrito de sodio, gota a gota y con agitación, hasta decoloración total. Agregar 5 ml de solución de ácido sulfámico al 10% y lavar las paredes del frasco. Enfriar a temperatura ambiente. Agregar 2 ó 3 g de ioduro de potasio y titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), empleando almidón (SR) como indicador. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de tiosulfato de sodio 0,1 N equivale a 0,002115 g de iodo. Contiene entre 56,8 y 58,5%.
loduro de sodio - Transferir 5 g de muestra a un vaso de precipitados de 400 ml y agregar 150 ml de agua. Calentar a temperatura próxima a la ebullición y agregar 5 ml de ácido fosfórico concentrado. Digerir hasta que el precipitado coagule bien, enfriar a temperatura ambiente, transferir a un matraz aforado de 250 ml y llevar a volumen. Mezclar vigorosamente y filtrar. Descartar los primeros ml del filtrado. Transferir una alícuota de 100 ml del filtrado a un vaso de precipitados de 500 ml, agregar 2,5 ml de solución de hidróxido de sodio al 30% y 15 ml de solución de permanganato de potasio al 7%. Proceder según se indica en Iodo comenzando donde dice "calentar a ebullición durante 5 minutos... ". Cada mililitro de tiosulfato de sodio 0,1 N equivale a 0,002498 g de ioduro de sodio. Contiene no más de 0,4%.
Contenido de colorante total -
Valoración espectrofotométrica -
Concentración: 0,009 mg por ml. Determinar la absorbancia a la longitud de onda de máxima absorción, aproximadamente a 527 nm. Contiene no menos de 85,0%.
INDIGO CARMIN (CI 73015)
|
C16H8N2Na2O8S2 |
PM: 466,36 |
Definición - Es esencialmente una mezcla de la sal disódica del ácido 3,3’-dioxo-2,2’bisindolilideno- 5,5’-disulfónico y la sal disódica del ácido 3,3’-dioxo-2,2’-bisindolilideno-5,7’-disulfónico y colorantes subsidiarios, junto con cloruro de sodio y/o sulfato de sodio como principales componentes incoloros.
Caracteres generales - Polvo homogéneo o gránulos de color azul marino fuerte. Expuesto a la luz ultravioleta no presenta fluorescencia apreciable. Poco soluble en agua.
Identificación cromatográfica - (ver Identificación cromatográica en Métodos generales de análisis).
Sistema A: Rf aproximadamente 0,38.
Sistema B: Rf aproximadamente 0,32.
Identificación espectrofotométrica - (ver Identificación espectrofotométrica en Métodos generales de análisis). Una solución de 0,02 mg por ml en el visible presenta un máximo a 611 nm y un mínimo entre 401 y 478 nm; y en el ultravioleta presenta máximos a 252 y 287 nm y mínimos a 231 y 266 nm.
Pérdida por secado, cloruro y sulfato - La suma de Pérdida por secado, Cloruro y Sulfato (calculados como sales sódicas) no es mayor de 15%.
Materia insoluble en agua - No más de 0,4%.
Extracto etéreo - No más de 0,2%.
Plomo <600> - No más de 10 ppm.
Arsénico <540> - No más de 3 ppm.
Contenido de colorante total -
Titulación con TiCl3 - Método III. Cada mililitro de TiCl3 0,1 N equivale a 0,02332 g de C16H8N2O8S2Na2. Contiene no menos de 85,00%.
Valoración espectrofotométrica -
Concentración: 0,02 mg por ml. Determinar la absorbancia a la longitud de onda de máxima absorción, aproximadamente a 611 nm. Contiene no menos de 85,0%.
NEGRO BRILLANTE BN (Cl 28440)
|
C28H17N5O14S4Na4 |
PM:867,7 |
Definición - Es esencialmente la sal tetrasódica del ácido 4-acetamido-5-hidroxi-6-7-sulfonato-4-(4- sulfonatofenilazo)-1-naftilazo]-naftaleno-1,7- disulfónico y colorantes subsidiarios, junto con cloruro de sodio y sulfato de sodio como principales componentes incoloros.
Caracteres generales - Polvo homogéneo o gránulos de color negro grisáceo. Expuesto a la luz ultravioleta no presenta fluorescencia. Poco soluble en agua.
Identificación cromatogrática - (ver Identificación cromatográfica en Métodos generales de análisis).
Sistema A: Rf aproximadamente 0,24.
Sistema B: Rf aproximadamente 0,28.
Identificación espectrofotométrica - (ver Identificación espectrofotométrica en Métodos generales de análisis). Una solución de 0,02 mg por ml en el visible presenta máximos a 414 y 573 nm y un mínimo a 460 nm; y en el ultravioleta presenta un mínimo a 373 nm.
Pérdida por secado, cloruro y sulfato - La suma de Pérdida por secado, Cloruro y Sulfato (calculados como sales sódicas) no es mayor de 20%.
Materia insoluble en agua - No más de 0,2%.
Extracto etéreo - No más de 0,2%.
Plomo <600> - No más de 20 ppm.
Arsénico <540> - No más de 2 ppm.
Contenido de colorante total -
Titulación con. TiCl3 - Método III. Cada mililitro de TiCI3 0,1 N equivale a 0,01086 g de
C28H17N5O14S4Na4. Contiene no menos de 80,0%.
Valoración. espectrofotométrica -
Concentración: 0,02 mg por ml. Determinar la absorbancia a la longitud de onda de máxima absorción, aproximadamente a 573 nm. Contiene no menos de 80,0%.
PUNZO 4R ( Cl 16225)
|
C20H11N2O10S3Na3 |
PM:604,5 |
Definición - El punzó 4R es esencialmente la sal trisódica del ácido 2-hidroxi-1-(4-sulfonato-1- naftilazo)-naftaleno-6,8-disulfónico y colorantes subsidiarios, junto con cloruro de sodio y sulfato de sodio como principales componentes incoloros.
Caracteres generales - Polvo homogéneo o gránulos de color rojo escarlata vivo. Expuesto a la luz ultravioleta presenta fluorescencia escarlata. Moderadamente soluble en agua.
Identificación cromatográfica - (ver Identificación cromatográfica en Métodos generales de análisis).
Sistema A: Rf aproximadamente 0,50.
Sistema B: Rf aproximadamente 0,30.
Identificación espectrofotométrica - (ver Identificación espectrofotométrica en Métodos generales de análisis). Una solución de 0,02 mg por ml en el visible presenta un máximo a 507 nm y en el ultravioleta presenta máximos a 217, 246 y 333 nm y mínimos a 238, 302 y 374 nm.
Pérdida por secado, cloruro y sulfato - La suma de Pérdida por secado, Cloruro y Sulfato (calculados como sales sódicas) no es mayor de 20%.
Materia insoluble en agua - No más de 0,2%.
Extracto etéreo - No más de 0,2%.
Plomo <600> - No más de 20 ppm.
Arsénico <540> - No más de 2 ppm.
Contenido de colorante total -
Titulación con TiCl3 - Método I. Cada mililitro de TiCl3 0,1 N equivale a 0,02511 g de C20H11N2O10S3Na3. Contiene no menos de 80%.
Valoración espectrofotométrica -
Concentración: 0,02 mg por ml. Determinar la absorbancia a la longitud de onda de máxima -absorción aproximadamente a 507 nm. Contiene no menos de 80,0%.
ROJO ALLURA AC (Cl 16035)
|
C18H14N2O8S2Na2 |
PM:496,42 |
Definición - El Rojo Allura AC es esencialmente la sal disódica del ácido 2-hidroxi-1-(2-metoxi-5-metil- 4-sulfonato-fenilazo)naftaleno-6-sulfónico y colorantes subsidiarios, junto con cloruro de sodio y sulfato de sodio como principales componentes incoloros.
Caracteres generales - Polvo homogéneo o gránulos de color rojo oscuro. Soluble en agua, insoluble en alcohol.
ldentiticación cromatogrática - (ver Identificación cromatográfica en Métodos generales de análisis).
Sistema A: Rf aproximadamente 0,62.
Sistema B: Rf aproximadamente 0,36.
Identificación espectrofotométrica - (ver Identificación espectrofotométrica en Métodos generales de análisis). Una solución de 0,02 mg por ml en el visible presenta un máximo a 499 nm y en el ultravioleta presenta máximos a 214, 225 y 315 nm y mínimos a 231, 262 y 351 nm.
Pérdida por secado, cloruro y sulfato - La suma de Pérdida por secado, Cloruro y Sulfato (calculados como sales sódicas) no es mayor de 15%.
Materia insoluble en agua - No más de 0,2%.
Extracto etéreo - No más de 0,2%.
Plomo <600> - No más de 10 ppm.
Arsénico <540> - No más de 3 ppm.
Colorantes subsidiarios - [NOTA: proteger las soluciones de la luz. Proceder rápidamente empleando luz tenue o materiales de vidrio inactínico.]
Emplear una fase móvil constituida por una mezcla de alcohol isoamílico, 1,4-dioxano, acetonitrilo, acetato de etilo, agua y amoníaco (10:10:10:10:10:2).
Preparar una solución muestra que contenga 20 mg por ml y soluciones diluidas de la muestra de 0,05; 0,1 y 0,2 mg por ml, correspondientes al 0,25; 0,5 y 1% respectivamente, empleando en todos los casos agua como solvente.
Aplicar por separado 3 ml de cada una de las soluciones sobre una placa para cromatografía en capa delgada recubierta con gel de sílice 60 para cromatografia de 0,2 mm de espesor y desarrollar los cromatogramas en una cámara sin saturación.
Realizar la estimación visual de las manchas secundarias de la muestra contra las manchas de las soluciones diluidas. Ninguna de las manchas secundarias debe ser mayor a 1% y la suma de todas ellas no debe ser mayor a 3%.
Contenido de colorante total -
Titulación con TiCI3 - Método I. Cada mililitro de TiCI3 0,1 N equivale a 0,02511 g de C18H14N2O8S2Na2. Contiene no menos de 85,0%.
Valoración espectrofotométrica -
Concentración: 0,02 mg por ml. Determinar la absorbancia a la longitud de onda de máxima absorción, aproximadamente a 499 nm. Contiene no menos de 85,0%.
TARTRAZINA (CI 19140)
C16H9N4Na3O9S2 PM:534,4
Definición - La Tartrazina es esencialmente la sal trisódica del ácido 5-hidroxi-1-(4-sulfonatofenil)-(4- sulfofenilazo)-pirazol-3-carboxílico y colorantes subsidiarios, junto con cloruro de sodio y/o sulfato de sodio como principales componentes incoloros.
Caracteres generales - Polvo homogéneo o gránulos de color anaranjado. Expuesto a la luz ultravioleta presenta fluorescencia anaranjada intensa. Soluble en agua, moderadamente soluble en alcohol.
Identificación cromatogrática - (ver Identificación cromatográfica en Métodos generales de análisis).
Sistema A: Rf aproximadamente 0,29.
Sistema B: Rf aproximadamente 0,24.
Identificación espectrofotométrica - (ver Identificación espectrofotométrica en Métodos generales de análisis). Una solución de 0,02 mg por ml en el visible presenta un máximo a 426 nm y en el ultravioleta presenta un máximo a 258 nm y mínimos a 224 y 313 nm.
Pérdida por secado, cloruro y sulfato - La suma de Pérdida por secado, Cloruro y Sulfato (calculados como sales sódicas) no es mayor de 15%.
Materia insoluble en agua - No más de 0,2%.
Extracto etéreo - No más de 0,2%.
Plomo <600> - No más de 20 ppm.
Arsénico <540> - No más de 2 ppm.
Contenido de colorante total -
Tilulación con TiCl3 - Método III. Cada mililitro de TiCI3 0,1 N equivale a 0,01336 g de C16H9N4Na2O9S2. Contiene no menos de 85,0%.
Valoración espectrofotométrica -
Concentración: 0,02 mg por ml. Determinar la absorbancia a la longitud de onda de máxima absorción, aproximadamente a 426 nm. Contiene no menos de 85,0%.
VERDE S (Cl 44090)
|
C 27 H 25 N 2 O 7 S 2 Na |
PM:576,63 |
Definición - El Verde S es esencialmente la sal sódica del ácido 5-[4-dimetilamino-a-[4-dimetiliminiociDohexa- 2,5-dienililideno)bencil]-6-hidroxi-7-sulfonaftaleno-2-sulfónico y colorantes subsidiarios, junto con cloruro de sodio y de sulfato de sodio como principales componentes incoloros.
Caracteres generales - Polvo homogéneo o gránulos de color marrón oscuro. Expuesto a la luz ultravioleta presenta color pardo violáceo oscuro. Soluble en agua; poco soluble en etanol.
ldentifcación cromatográfica - (ver Identificación cromatográfica en Métodos generales de análisis).
Sistema A: Rf aproximadamente 0,61.
Sistema C: Rf aproximadamente 0,07 (aplicar 50 ml en forma de banda).
Identificación espectrofotométrica - (ver Identificación espectrofotométrica en Métodos generales de análisis). Una solución de 0,007 mg por ml en el visible presenta un máximo a 635 mn y mínimos a 357 y 498 nm; y en el ultravioleta presenta máximos a 239 y 304 nm y un mínimo a 272 nm.
Pérdida por secado, cloruro y sulfato - La suma de Pérdida por secado, Cloruro y Sulfato (calculados como sales sódicas) no es mayor de 20%.
Materia insoluble en agua - No más de 0,2%.
Extracto etéreo - No más de 0,2%.
Plomo <600> - No más de 20 ppm.
Arsénico <540> - No más de 2 ppm.
Valoración del colorante total -
Titulación con -TiCI3 - Método III. Cada mililitro de TiCl3 0,1 N equivale a 0,02883 g de C27H25N2O7S2Na. Contiene no menos de 80,0%.
Valoración espectrofotométrica -
Concentración: 0,007 mg por ml. Determinar la absorbancia a la longitud de onda de máxima absorción, aproximadamente a 635 nm. Contiene no menos de 80,0%.
VERDE SOLIDO FCF (Cl 42053)
|
C37H34N2Na2O10S3 |
PM:808,86 |
Definición - El Verde sólido FCF es esencialmente la sal disódica del ácido N-etil-N-[4-[[4-[etil-[(3-sulfofenil)metil]amino]fenil](4hidroxi-2-sulfofenil)metileno]-2,5-ciclohexadien-l-iliden]-3 sulfobenzometanamina, isómeros y colorantes subsidiarios, junto con cloruro de sodio y sulfato de sodio como principales componentes incoloros.
Caracteres generales - Polvo homogéneo o gránulos de color verde azulado. Expuesto a la luz ultravioleta presenta fluorescencia color verde. Soluble en agua; moderadamente soluble en etanol.
Identificación cromatográfca - (ver Identificación cromatográfica en Métodos generales de análisis).
Sistema A: Rf aproximadamente 0,61.
Sistema C: Rf aproximadamente 0,02 (aplicar 50 ml en forma de banda).
Identificación espectrofotométrica - (ver Identificación espectrofotométrica en Métodos generales de análisis). Una solución de 0,006 mg por ml en el visible presenta máximos a 420 y 625 nm y un mínimo a 485 nm; y en el ultravioleta presenta un máximo a 302 nm, un mínimo entre 247 y 269 nm y otro a 356 nm.
Pérdida por secado, cloruro y sulfato - La suma de Pérdida por secado, Cloruro y Sulfato (calculados como sales sódicas) no es mayor de 15%.
Materia insoluble en agua - No más de 0,2%.
Extracto etéreo - No más, de 0,4%.
Plomo <600> - No más de 20 ppm.
Arsénico <540> - No más de 2 ppm.
Colorantes subsidiarios - [NOTA: proteger las soluciones de la luz. Proceder rápidamente empleando luz tenue o materiales de vidrio inactínico].
Emplear una fase móvil constituida por una mezcla de acetonitrilo, alcohol isoamílico, metiletilcetona, agua y amoníaco (50:50:15:10:5).
Preparar una solución muestra que contenga 20 mg por ml y una solución diluida que corresponda al 6% de la muestra (1,2 mg por ml) que será empleada como estándar, empleando en ambos casos metanol como solvente.
Aplicar en banda 50 ml de la solución muestra sobre una placa para cromatografía en capa delgada recubierta con gel de sílice 60 para cromatografía de 0,2 mm de espesor, reservando en la placa el espacio correspondiente a dos siembras para una posterior aplicación del estándar y realización del blanco. Desarrollar los cromatogramas en una cámara sin revestimiento interno y saturada durante 20 minutos. Retirar la placa de la cámara, secarla al reparo de la luz y repetir el desarrollo empleando la misma fase móvil.
Dejar secar la placa al reparo de la luz y aplicar en banda 50 ml de la solución estándar.
En tres erlenmeyer de 50 ml con tapón de vidrio esmerilado, colocar el raspado de las manchas secundarias de la muestra (excluyendo la mancha correspondiente al origen de siembra y la mancha inmediata superior a la principal), el raspado del estándar y un blanco constituido por el raspado de un sector limpio del cromatograma. Las tres áreas raspadas deben ser aproximadamente iguales.
A cada erlenmeyer agregar 6 ml de una mezcla de acetona y agua (1:1) y agitar durante 2 ó 3 minutos.
Luego agregar 18 ml de una solución de bicarbonato de sodio 0,05 M y volver agitar.
Recolectar cada solución con una jeringa de 50 ml, filtrar por medio de un cabezal de filtración con membrana de celulosa regenerada de 13 mm de diámetro y 0,45 mm de porosidad.
Determinar la absorbancia de la solución muestra y de la solución estándar a 630 nm, empleando la solución blanco como referencia. Calcular el porcentaje total de colorantes subsidiarios por la fórmula siguiente:
6(AM/AE)
en la cual AM es la absorbancia de la solución muestra y AE la absorbancia de la solución estándar. El porcentaje total de colorantes subsidiarios no debe ser mayor a 6%.
Contenido de colorante total -
Tilulación con TiCI3 - Método III. Cada mililitro de TiCl3 0,1 N equivale a 0,0404 g de C37H34N2Na2O10S3. Contiene no menos de 85%.
Valoración espectrofotométrica -
Concentración: 0,006 mg por ml. Determinar la absorbancia a la longitud de onda de máxima absorción, aproximadamente a 625 nm. Contiene no menos de 85,0%.
60. COMBUSTION EN ERLENMEYER CON OXIGENO
Este ensayo se realiza como etapa preliminar para la determinación de bromo, cloro, iodo, selenio y azufre en productos farmacopeicos. La combustión del material a ensayar, generalmente orgánico, produce compuestos inorgánicos solubles en agua, en los que se analizan los elementos especificados en la monografía o el capítulo general correspondiente.
Aparato (ver Figura) - Consta de un erlenmeyer de 500 ml (a menos que se especifique uno de mayor volumen) de paredes gruesas, cuyo borde se eleva formando un reservorio alrededor del tapón. El tapón de vidrio esmerilado lleva soldado un soporte para la muestra que consiste en un alambre de platino y una pieza formada por una malla de platino soldada que mide aproximadamente 1,5 cm x 2 cm.
Procedimiento -
Precaución - Se debe trabajar con anteojos protectores y extremando las medidas de seguridad. El analista debe asegurarse que el erlenmeyer esté perfectamente limpio.
Pesar la sustancia, si es un sólido, en un cuadrado de papel de filtro libre de haluros, de aproximadamente 4 cm de lado; plegar el papel envolviendo la muestra. Las sustancias líquidas se pesan en cápsulas previamente pesadas para volúmenes menores de 200 ml se emplean cápsulas de acetato de celulosa y para volúmenes mayores de 200 ml son útiles las cápsulas de gelatina. [NOTA: las cápsulas de gelatina pueden contener cantidades significativas de haluros o azufre. Si se emplean tales cápsulas, se debe realizar una titulación empleando un blanco y hacer las correcciones necesarias]. Asegurar la muestra en la malla de platino junto con una tira de papel de filtro que, a modo de mecha, está destinada a provocar la combustión cuando se la enciende. Agregar en el erlenmeyer el líquido absorbente, especificado en la monografía o el capítulo general correspondiente; humedecer con agua la junta esmerilada del erlenmeyer y desplazar el aire del mismo con una corriente de oxígeno, tapar provisoriamente el erlenmeyer con un tapón apropiado hasta que se encienda la mecha. Agitar por rotación el líquido para favorecer la absorción del oxígeno. [NOTA: la saturación del líquido con oxígeno es esencial para el éxito del procedimiento de combustión]. Encender la tira de papel y sumergir de inmediato el soporte de la muestra en el erlenmeyer. Mantener firmemente ajustado el tapón durante todo el proceso de combustión e invertir el erlenmeyer para que la solución de absorción forme un cierre hermético alrededor del mismo. Evitar que caiga en el líquido cualquier sustancia que no se haya quemado completamente. Una vez finalizada la combustión, agitar el erlenmeyer vigorosamente y dejar reposar durante no menos de 10 minutos con agitación intermitente. Luego proceder según se especifique en la monografía o el capítulo general correspondiente.

Figura. Aparato para combustión en erlenmeyer con oxígeno.
70. CONDUCTIVIDAD
La conductividad k, de una solución es por definición la inversa de la resistividad r. La resistividad se define como el cociente entre el campo eléctrico y la densidad del mismo. La resistencia R, de un conductor de sección transversal A, y longitud L, está dada por la siguiente expresión:

La unidad de conductividad en el Sistema Internacional es el siemens por metro (S m-1). En la práctica la conductividad eléctrica de una solución se expresa en siemens por centímetro (S cm-1) o en microsiemens por centímetro (mS cm-1). La unidad de resistividad en el Sistema Internacional es el ohm por metro (W.m) y para el caso de la resistividad de soluciones es el ohm por centímetro (W.cm). A menos que se especifique de otro modo, la temperatura para la expresión de la conductividad o la resistividad es de 20°C.
Aparato - Emplear un conductímetro o resistómetro, el cual mide la resistencia de una columna de líquido entre los electrodos de un dispositivo de medida sumergido (celda conductimétrica).
El aparato se provee con corriente alterna para evitar los efectos de polarización del electrodo y está equipado con un dispositivo de compensación de temperatura o un termómetro de precisión.
La celda conductimétrica contiene dos electrodos de platino paralelos, recubiertos con negro de platino, cada uno con un área A, y separados uno de otro por una distancia L. Ambos están generalmente protegidos por un tubo de vidrio que permite un buen intercambio entre la solución y los electrodos.
La constante C, de la celda conductimétrica se expresa en cm-1 de acuerdo con la siguiente ecuación:

en la cual a es un coeficiente adimensional característico del diseño de la celda.
Preparación de soluciones estándar - Preparar tres soluciones estándar, que contengan 0,7455; 0,0746 y 0,0149 g, respectivamente de cloruro de potasio por cada 1 Kg de solución, empleando agua, con una conductividad no mayor de 2 mS cm-1.
La conductividad y la resistividad de las tres soluciones de cloruro de potasio a 20°C se indican en la Tabla.

Si la determinación no se puede realizar a 20°C, emplear la siguiente ecuación para corregir la conductividad de las soluciones de cloruro de potasio indicadas en la Tabla. [NOTA: esta ecuación es válida sólo a temperaturas en el intervalo de 20 ± 5°C]:

en la cual T es la temperatura de medición, CT es la conductividad de la solución a la temperatura T y C20 es la conductividad de la solución a 20°C.
Procedimiento -
Determinación de la constante de la celda - Elegir una celda conductimétrica apropiada para medir la conductividad de la solución muestra. Cuanto mayor sea la conductividad esperada, mayor debe ser la constante de la celda elegida (baja r), para que el valor de R medido sea lo más grande posible para el aparato empleado. Las celdas conductimétricas comúnmente empleadas, tienen una constante del orden de 0,1; 1 y 10 cm-1. Emplear una solución estándar de cloruro de potasio apropiada. Lavar varias veces la celda con agua, y al menos dos veces con la solución estándar de cloruro de potasio empleada para determinar la constante de la celda conductimétrica. Medir la resistencia de la celda conductimétrica con la solución estándar de cloruro de potasio a 20,0 ± 0,1°C o a la temperatura especificada en la monografía correspondiente. La constante de la celda conductirnétrica C, en cm-1, está dada por la expresión:

en la cual RKCI es la resistencia medida, en megaohms, y KKCI es la conductividad de la solución estándar de cloruro de potasio empleada, expresada en mS cm-1.
La medida de la constante de la celda conductimétrica C, deberá estar comprendida dentro del 5% del valor indicado.
Determinación de la conductiviidad de la solución a ensayar - Luego de calibrar el aparato con una de las soluciones estándar, lavar la celda conductimétrica varias veces con agua y al menos dos veces con la solución muestra a 20,0 ± 0,1°C o a la temperatura especificada en la monografia correspondiente. Proceder con las sucesivas mediciones según como se especifique en la monografia correspondiente.
80. CONSERVANTES
Los conservantes son sustancias auxiliares que se agregan a las preparaciones oficiales para protegerlas de la contaminación microbiana.
Cualquier agente antimicrobiano puede exhibir propiedades conservantes, sin embargo, se debe tener en cuenta que todos los agentes antimicrobianos útiles son sustancias tóxicas. Para evitar efectos adversos, la concentración de los conservantes en el producto terminado debe ser la concentración mínima que presenta el efecto antimicrobiano buscado y considerablemente más baja que la concentración tóxica en seres humanos.
En ningún caso se debe emplear un conservante para prevenir contaminaciones debidas a malas prácticas de elaboración.
Se establecen a continuación los ensayos de Eficacia y Contenido.
EFICACIA
Los siguientes ensayos se emplean para demostrar la eficacia de los conservantes agregados a productos sean o no estériles, envasados en envases multidosis. En el caso de productos no estériles, se han agregado para inhibir el crecimiento de microorganismos que hubieran sido introducidos accidentalmente durante o después del proceso de elaboración, mientras que en los productos estériles, ya sean parenterales, óticos, nasales u oftálmicos, deben también inhibir el crecimiento de microorganismos que pudieran introducirse durante las extracciones repetidas de las dosis individuales.
Estos ensayos se aplican solamente al producto en el envase original antes de su empleo.
Microorganismos de ensayo - Emplear cultivos de los siguientes microorganismos [NOTA: pueden emplearse cultivos provenientes de otras colecciones que posean las mismas características]:
Candida albicans (ATCC N° 10231)
Aspergillus niger (ATCC N° 16404)
Escherichia coli (ATCC N° 8739)
Pseudomonas aeuroginosa (ATCC N° 9027)
Staphylococcus aureus (ATCC N° 6538)
Además de los microorganismos mencionados, se pueden incluir otros, especialmente si dichos microorganismos pueden introducirse durante el empleo del producto.
Medios - Para el cultivo inicial de los microorganismos se debe seleccionar un medio que favorezca el crecimiento del respectivo cultivo madre, como por ej., Agar Digerido de Caseína Soja (Ver 90. Control higiénico de productos no obligatoriamente estériles).
Preparación del inóculo - Antes de llevar a cabo el ensayo, inocular superficialmente sendas placas de Petri que contengan un volumen apropiado del medio seleccionado, con cultivos madre recientemente desarrollados de cada uno de los microorganismos especificados.
Incubar los cultivos bacterianos a una temperatura entre 30 y 35°C durante 18 a 24 horas, los cultivos de C. albicans entre 20 y 25°C durante 48 horas y los cultivos de A. niger entre 20 y 25 °C durante 1 semana.
Recolectar los cultivos bacterianos y de C. albicans empleando Solución fisiológica (SR) estéril. Transferir el líquido a un recipiente apropiado y agregar suficiente Solución fisiológica (SR) estéril para reducir la cantidad de microorganismos a 100 millones de microorganismos por ml, aproximadamente. Para recolectar el cultivo de A. niger, emplear Solución fisiológica (SR) estéril que contenga 0,05% de Polisorbato 80 y ajustar el número de esporas a 100 millones por ml aproximadamente, agregando más Solución fisiológica (SR) estéril.
Alternativamente, los microorganismos del cultivo madre pueden desarrollarse en un medio líquido apropiado y las células recolectarse por centrifugación, lavarse y resuspenderse en Solución fisiológica (SR) estéril hasta llegar al número de esporas o microorganismos requerido.
Determinar en cada suspensión el número de unidades formadoras de colonias por ml (ufc/ml), este valor. sirve para determinar el tamaño del inóculo a ser empleado en el ensayo. Si las suspensiones estandarizadas no se emplean en un lapso de tiempo razonable, es necesario controlarlas periódicamente, por el método de recuento en placa, para determinar la viabilidad de los cultivos.
Para el recuento en placa de las preparaciones de ensayo inoculadas, emplear el mismo medio empleado para el cultivo inicial del microorganismo correspondiente. Si hubiera un inactivador específico del agente conservante, agregar una cantidad apropiada del mismo al agar.
Procedimiento - Cuando el envase del producto se presenta con un tapón de goma, que permite acceder al contenido asépticamente por medio de una aguja y una jeringa, llevar a cabo el ensayo en cinco envases originales del producto. Si el envase del producto no permite la extracción aséptica, transferir muestras de 20 ml del producto a cada uno de cinco tubos de ensayo de tamaño apropiado, estériles y cerrados. Inocular cada tubo o envase del producto con cada una de las suspensiones microbianas ya calibradas, en una proporción de 0,10 ml de inóculo por cada 20 ml de producto y mezclar. Se debe agregar una concentración apropiada del microorganismo de ensayo de modo tal que la concentración en la preparación a ensayar, inmediatamente después de la inoculación, sea entre 105 y 106 microorganismos por ml. Determinar el número de microorganismos viables en cada suspensión del inóculo y calcular la concentración inicial de microorganismos por ml del producto en ensayo, por el método de recuento en placa.
Incubar los envases o tubos inoculados a una temperatura entre 20 y 25°C. Examinar los envases o tubos a los 7, 14, 21 y 28 días siguientes a la inoculación. Registrar cualquier cambio de aspecto y determinar, por recuento en placa, el número de microorganismos viables presentes en cada intervalo de tiempo. Calcular el porcentaje de cambio en la concentración de cada microorganismo durante el ensayo, empleando las concentraciones teóricas de los microorganismos presentes al comienzo del ensayo.
Interpretación - El agente conservante resulta eficaz para el producto ensayado cuando: (a) las concentraciones de bacterias viables se reducen a no más de 0,1% de la concentración inicial al día 14, (b) las concentraciones de levaduras y hongos viables permanecen en la concentración inicial o por debajo de la misma durante los primeros 14 días y (c) la concentración de cada microorganismo de ensayo permanece en los niveles indicados o por debajo de los mismos durante los días restantes del período de ensayo.
CONTENIDO
Los métodos proporcionados aquí se emplean para demostrar que el conservante está presente y su concentración no excede en más de 20% la cantidad declarada.
La concentración de un conservante agregado a una preparación parenteral, ótica, nasal u oftálmica, monodosis o multidosis puede disminuir durante la vida útil del producto. Debido a ésto, el elaborador determinará la menor concentración a la cual el conservante es eficaz. En el momento de su elaboración, el producto debe contener la cantidad declarada de conservante (dentro de ± 20%, admitiendo las variaciones debidas al proceso de elaboración). La afirmación del rótulo en cuanto al contenido del conservante no significa que esa cantidad declarada se mantenga, durante la vida útil del producto, hasta más de 20%.
Los agentes más comúnmente empleados incluyen, los cuatro ésteres homólogos del ácido phidroxibenzoico, fenol, alcohol bencílico, clorobutanol y dos derivados mercuriales, nitrato fenilmercúrico y tiomersal. Para la determinación de los derivados mercuriales se emplean métodos polarográficos, mientras que la cromatografía de gases se emplea en la determinación de los otros agentes.
METODO GENERAL POR CROMATOGRAFIA DE GASES
Los procedimientos generales que se establecen a continuación son aplicables a la determinación cuantitativa del alcohol bencílico, clorobutanol, fenol y los ésteres metílico, etílico, propílico y butílico del ácido p-hidroxibenzoico, tratándose éstos: como un grupo, aunque el método puede emplearse para la determinación individual. Preparar la Solución del estándar interno y la Preparación estándar para cada agente según se indica a continuación para cada caso. A menos que se indique de otro modo, preparar la Preparación muestra con porciones exactamente medidas de la Solución del estándar interno y la muestra, de modo que la concentración del conservante y la composición del solvente sean similares a la concentración y a la composición de la Preparación estándar. Los parámetros operativos sugeridos para el cromatógrafo de gases se indican en la Tabla. Emplear un detector de ionización a la llama y helio o nitrógeno como gas transportador.

Alcohol bencílico
Solución del estándar interno - Transferir aproximadamente 380 mg de fenol a un matraz aforado de 200 ml. Disolver en 10 ml de metanol, completar con agua a volumen y mezclar.
Preparación estándar - Transferir aproximadamente 180 mg de alcohol bencílico, exactamente pesados, a un matraz aforado de 100 ml. Disolver en 20,0 ml de metanol, completar a volumen con Solución del estándar interno y mezclar.
Procedimiento - Inyectar por separado en el cromatógrafo volúmenes iguales (aproximadamente 5 ml) de la Preparación estándar y la Preparación muestra, registrar los cromatogramas y medir las respuestas de los picos para el alcohol bencílico y el fenol en el cromatograma de la Preparación estándar, designándolas P1 y P2, respectivamente. Del mismo modo, determinar los valores correspondientes p1 y p2, para la Preparación muestra. Calcular el contenido de alcohol bencílico (C7H8O), en mg por ml, en la muestra, por la fórmula siguiente:

en la cual C es la concentración, en mg por ml, de alcohol bencílico en la Preparación estándar y V es el volumen de muestra, en ml, empleado para preparar 100 ml de la Preparación muestra.
Clorobutanol
[NOTA: mantener el inyector a 180°C y el detector a 220°C].
Solución del estándar interno - Transferir aproximadamente 140 mg de benzaldehído a un matraz aforado de 100 ml, agregar 10 ml de metanol y agitar hasta disolución. Completar con agua a volumen y mezclar.
Preparación estándar - Transferir aproximadamente 125 mg de clorobutanol, exactamente pesados, a un matraz aforado de 25 ml. Agregar 2 ml de metanol, agitar hasta disolución, completar con agua a volumen y mezclar. Transferir 5,0 ml de esta solución y 5,0 ml de Solución del estándar interno a un matraz aforado de 25 ml y mezclar. La solución así obtenida tiene una concentración conocida de aproximadamente 2,5 mg de clorobutanol por ml.
Preparación muestra - Diluir, si fuera necesario, un volumen exactamente medido de la muestra, cuantitativamente con metanol, hasta obtener una solución que contenga no más de 5,0 mg de clorobutanol por ml. Combinar 3,0 ml de esta solución con 3,0 ml de Solución del estándar interno y mezclar.
Altitud del sistema - (ver 100. Cromatografía) - Cromatografiar la Preparación estándar, registrar los cromatogramas y medir las respuestas de los picos según se indica en Procedimiento: la resolución, R, entre los picos del benzaldehído y el clorobutanol no es menor de 2,0; los tiempos de retención relativos son aproximadamente 0,8 para el benzaldehído y 1,0 para el clorobutanol y la desviación estándar relativa para inyecciones repetidas no es mayor de 2,0%.
Procedimiento - Inyectar por separado en el cromatógrafo volúmenes iguales (aproximadamente 1 ml) de la Preparación estándar y la Preparación muestra, registrar los cromatogramas y medir las respuestas de los picos principales. Calcular la cantidad, en mg, de clorobutanol (C4H7Cl3O) en cada ml de la muestra, por la fórmula siguiente:

en la cual C es la concentración, en mg por ml, de clorobutanol, calculado sobre la sustancia anhidra, en la Preparación estándar, L es la cantidad declarada, en mg, de clorobutanol en cada ml de la muestra, D es la concentración, en mg por ml, de clorobutanol en la Preparación maestra, considerando el volumen de muestra tomado y el grado de dilución y RM y RE son los cocientes entre las respuestas de los picos de clorobutanol y benzaldehído obtenidos a partir de la Preparación muestra y la Preparación estándar, respectivamente.
Fenol
Solución del estándar interno - Transferir 1 ml de alcohol bencílico a un matraz aforado de 500 ml, completar con metanol a volumen y mezclar.
Preparación estándar - Transferir aproximadamente 75 mg de fenol, exactamente pesados, a un matraz aforado de 100 ml, disolver en 7,5 ml de metanol y agregar 20,0 ml de Solución del estándar interno. Completar con agua a volumen y mezclar.
Procedimiento - Inyectar por separado en el cromatógrafo volúmenes iguales (aproximadamente 3 ml) de la Preparación estándar y la Preparación muestra, registrar los cromatogramas y medir las respuestas de los picos de fenol y de alcohol bencílico en el cromatograma de la Preparación estándar, designándolos P1 y P2, respectivamente. Del mismo modo, determinar los valores correspondientes a p1 y p2, para la Preparación muestra. Calcular el contenido de fenol (C6H6O), en mg_ por ml, en la muestra, por la fórmula siguiente:

en la cual C es la concentración, en mg por ml, de fenol en la Preparación estándar y V es el volumen de muestra, en ml, empleado para preparar 100 ml de la Preparación muestra.
Metilparabeno y propilparabeno
Solución del estándar interno - Transferir aproximadamente 200 mg de benzofenona a un matraz aforado de 250 ml, completar a volumen con éter y mezclar.
Preparación estándar- Transferir 100 mg de metilparabeno y 10 mg de propilparabeno, exactamente pesados, a un matraz aforado de 200 ml, diluir a volumen con Solución del estándar interno y mezclar. Transferir 10 ml de esta solución a un erlenmeyer de 25 ml y proceder según se indica para la Preparación muestra, comenzando donde dice "Agregar 3 ml de piridina... ".
Preparación muestra - Transferir 10 ml de muestra y 10 ml de Solución del estándar interno a una ampolla de decantación. Agitar y dejar que las fases se separen. Transferir la fase acuosa a una segunda ampolla de decantación y la fase etérea a un erlenmeyer a través de un embudo que contenga sulfato de sodio anhidro. Extraer la fase acuosa con dos porciones de 10 ml de éter y filtrar los extractos a través de sulfato de sodio anhidro. Evaporar los extractos combinados bajo una corriente de aire seco hasta que el volumen se reduzca a 10 ml aproximadamente. Transferir el residuo obtenido a un erlenmeyer de 25 ml. Agregar 3 ml de piridina, completar la evaporación del éter y calentar a ebullición sobre una placa calefactora hasta que el volumen se reduzca a 1 ml aproximadamente. Enfriar y agregar 1,0 ml de un agente silanizante apropiado, como hexametildisilazano al cual se le ha agregado trimetilclorosilano, bis(trimetilsilil)acetamida, o bis(trimetilsilil)trifluoroacetamida. Mezclar y dejar reposar durante no menos de 15 minutos.
Procedinúento - Inyectar por separado en el cromatógrafo volúmenes iguales (aproximadamente 2 ml) de la solución silanizada de la Preparación estándar y la solución silanizada de la Preparación muestra, registrar los cromatogramas y medir las respuestas de los picos de metilparabeno, propilparabeno y benzofenona, designándolas P1, P2 y P3, respectivamente. Del mismo modo, determinar los valores correspondientes a p1, p2 y p3, para la solución silanizada de la Preparación muestra. Calcular el contenido, en mg por ml, de metilparabeno (C8H8O3) en la muestra, por la fórmula siguiente:

en la cual CM, es la concentración, en mg por ml, de metilparabeno en la Preparación estándar y V es el volumen de muestra tomado, en ml. Calcular el contenido, en mg por ml, de propilparabeno (C10H12O3) en la muestra, por la fórmula siguiente:

en la cual Cp es la concentración, en mg por ml, de propilparabeno en la Preparación estándar. El etilparabeno y el butilparabeno pueden determinarse del mismo modo.
METODO POLAROGRAFICO
Nitrato fenilmercúrico
Preparación estándar - Transferir aproximadamente 100 mg de nitrato fenilmercúrico, exactamente pesados, a un matraz aforado de 1 litro, disolver en solución de hidróxido de sodio (1 en 250) y calentar, si fuera necesarip. para disolver. Completar a volumen con solución de hidróxido de sodio (1 en 250) y mezclar. Transferir 10 ml de esta solución a un matraz aforado de 25 ml y proceder según se indica en Preparación muestra, comenzando donde dice "agregar 2 ml de solución de nitrato de potasio (1 en 100)... ".
Preparación muestra - Transferir 10 ml de muestra a un matraz aforado de 25 ml, agregar 2 ml de solución de nitrato de potasio (1 en 100) y 10 ml de solución reguladora alcalina de borato pH 9,2 (ver Soluciones reguladoras en Reactivos y Soluciones) y ajustar a pH 9,2, si fuera necesario, con ácido nítrico 2 N. Agregar 1,5 ml de una solución de gelatina (1 en 1000) recientemente preparada, completar a volumen con solución reguladora alcalina de borato pH 9,2 y mezclar.
Procedimiento (ver 700. Polarografia) -Transferir una porción de Preparación muestra a la celda polarográfica y desairear mediante el burbujeo de nitrógeno en la solución durante 15 minutos. Insertar el electrodo capilar de mercurio de un polarógrafo apropiado y registrar el polarograma de -0,6 a -1,5 voltios contra un electrodo de calomel saturado. Determinar la corriente de difusión de la Preparación muestra, (id)D como la diferencia entre la corriente residual y la corriente limitante. En forma similar y en sucesión inmediata determinar la corriente de difusión, (id)E de la Preparación estándar. Calcular la cantidad, en mg, de nitrato fenilmercúrico (C6H5HgNO3) en cada ml de muestra tomada, por la fórmula siguiente:

en la cual C es la concentración, en mg por ml de nitrato fenilmercúrico en la Preparación estándar y los otros términos son los definidos anteriormente.
Tiomersal
Preparación estándar- En el día del ensayo, transferir aproximadamente 25 mg de tiomersal, exactamente pesados, a un matraz aforado de 250 ml, completar a volumen con agua y mezclar. [NOTA: proteger esta solución de la luz.] Transferir 15 ml de esta solución a un matraz aforado de 25 ml, agregar 1,5 ml de solución de gelatina (1 en 1000), completar a volumen con solución de nitrato de potasio (1 en 100) y mezclar.
Preparación muestra - Transferir 15 ml de muestra a un matraz aforado de 25 ml, agregar 1,5 ml de solución de gelatina (1 en 1000), completar a volumen con solución de nitrato de potasio (1 en 100) y mezclar.
Procedimiento (ver 700. Polarografía) - Transferir una porción de Preparación muestra a una celda polarográfica y desairear mediante el burbujeo de nitrógeno en la solución durante 15 minutos. Insertar el electrodo capilar de mercurio de un polarógrafo apropiado y registrar el polarograma de -0,2 a -1,4 voltios contra electrodo de calomel saturado. Determinar la corriente de difusión, (id)D como la diferencia entre la corriente residual y la corriente Iimitante. En forma similar y en sucesión inmediata determinar la corriente de difusión (id)E de la Preparación stándar. Calcular la cantidad, en mg, de tiomersal (C0H9HgNaO2S) en cada ml de muestra tomada, por la fórmula siguiente:

en la cual C es la concentración, en mg por ml, de tiomersal en la Preparación estándar y los otros términos son los definidos anteriormente.
90. CONTROL HIGIENICO DE PRODUCTOS NO OBLIGATORIAMENTE ESTERILES
En este capítulo se especifican los ensayos necesarios para estimar el número de microorganismos aerobios viables presentes y para determinar la ausencia de ciertas especies microbianas en cualquier tipo de materia prima o producto farmacéutico.
A menos que se especifique de otro modo, el término incubar implica colocar el recipiente en aire termostáticamente controlado a una temperatura entre 30 y 35°C durante un período de 24 a 48 horas.
Ensayos preliminares
La validez de los resultados de los ensayos incluidos en este capítulo depende, en gran medida, de que se demuestre apropiadamente que las muestras sometidas a las condiciones del ensayo no inhiben la multiplicación de los microorganismos que pudieran estar presentes.
Efectividad de los medios de cultivo y validez del método de recuento - Diluir, de acuerdo a la técnica a validar, la muestra en Solución reguladora de fosfato pH 7,2. Agregar separadamente diluciones de cultivos de 24 horas de Staphylococcus aureus, Escherichia coli, Pseudomonas aeruginosa y Salmonella de modo que, en las placas de recuento, siguiendo el método en estudio, el número de ufc hallado sea entre 30 y 300. Controlar el método de recuento, siguiendo el procedimiento correspondiente, en presencia y ausencia de la muestra a ensayar. El recuento de los microorganismos ensayados con la muestra no debe diferir en más de un factor de 5 con respecto al valor obtenido en ausencia de la misma.
Propiedades nutritivas y selectivas de los medios y validez del ensayo para los microorganismos especificados - Inocular separadamente las muestras diluidas del producto a ensayar con cultivos viables de Staphylococcus aureus, Escherichia, coli, Pseudomonas aeruginosa y Salmonella. Agregar 1 ml de una dilución no menor de 10-3 de un cultivo de 24 horas del microorganismo en Solución reguladora de fosfato pH 7,2, Caldo Digerido de Caseína-Soja o Caldo Lactosado, a la primera dilución del producto a ensayar y seguir el procedimiento seleccionado. La ausencia de crecimiento de alguno de los microorganismos ensayados en el medio correspondiente indica una inhibición del desarrollo por parte del producto y requiere una modificación en el procedimiento a través de: (1) un aumento en el volumen del diluyente manteniéndose la misma cantidad del material a ensayar; (2) la incorporación de una cantidad suficiente de un agente inactivante apropiado en el diluyente, como por ej., lecitina de soja al 0,5 % y/o Polisorbato 20 al 4,0%; (3) una combinación de las modificaciones (1) y (2) a fin de favorecer el desarrollo del inóculo.
Alternativamente, se puede repetir el ensayo anteriormente descripto empleando Caldo Digerido de Caseína-Soja-Polisorbato 20 para neutralizar conservantes u otros agentes antimicrobianos presentes en el producto a ensayar.
Si a pesar de la incorporación de agentes inactivantes apropiados y de un aumento considerable del volumen del diluyente, aun no fuera posible recuperar los cultivos viables o cuando el producto no resulta apropiado para el empleo del Método de filtración por membrana (ver 370. Ensayos de esterilidad), se podrá asumir que la falla en no aislar los microorganismos inoculados es atribuible a las propiedades inhibitorias del producto. Esta información indica que es probable que el producto no se contamine con los microorganismos ensayados. En estos casos se debe continuar efectuando ensayos con el fin de establecer el espectro de inhibición y la actividad bactericida del producto.
Solución reguladora y medios de cultivo
Los medios de cultivo pueden prepararse según se indica a continuación o pueden emplearse medios de cultivo deshidratados que al ser reconstituidos según las indicaciones del elaborador, produzcan medios comparables a los obtenidos por las fórmulas que aquí se indican. Determinar el pH a 25 ± 2 °C.
Al preparar el medio de cultivo con las fórmulas aquí indicadas, se deben disolver los sólidos solubles en agua, empleando calor si fuera necesario, para obtener la disolución total y agregar soluciones de ácido clorhídrico o hidróxido de sodio en cantidades suficientes hasta alcanzar el pH deseado.
Si en una fórmula se indica agar, emplear uno con un contenido de humedad menor o igual a 15%. Cuando se indica agua, emplear agua.
Solución reguladora de fosfato pH 7,2 - Transferir 34 g de fosfato monobásico de potasio a un matraz aforado de 1 litro y disolver en aproximadamente 500 ml de agua. Agregar aproximadamente 175 ml de hidróxido de sodio (SR) para ajustar a pH 7,2 ± 0,1, completar a volumen con agua y mezclar. Fraccionar y esterilizar. Almacenar en un ambiente refrigerado. Al momento de uso, diluir esta solución con agua en una proporción de 1 en 800 y esterilizar.
MEDIOS DE CULTIVO
A menos que se especifique de otro modo, los medios se deben esterilizar en autoclave. El tiempo de exposición dependerá del volumen a esterilizar.
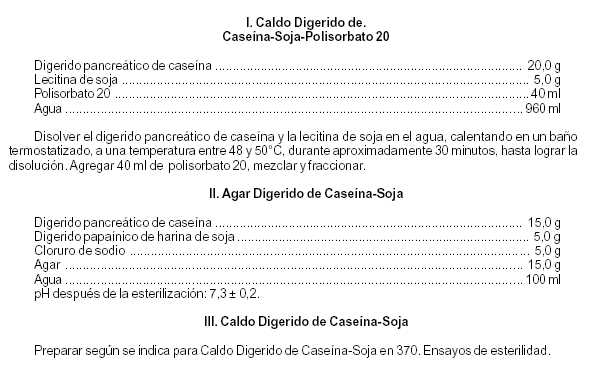
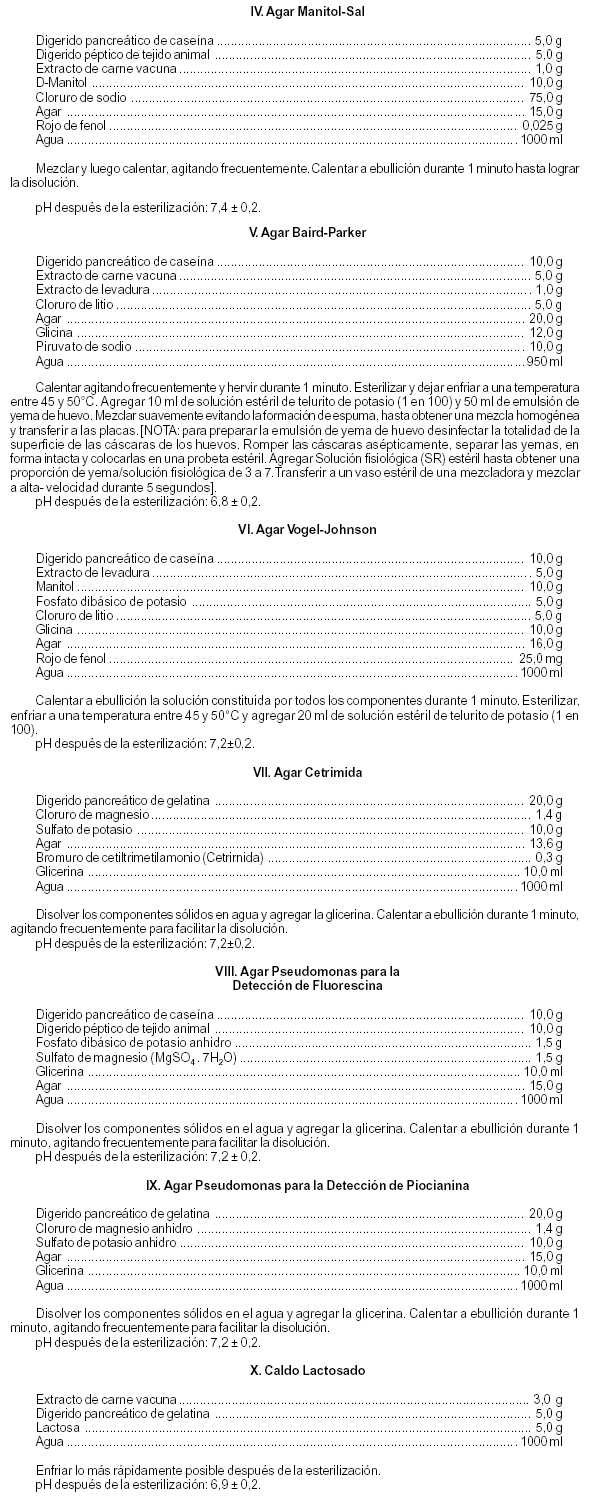
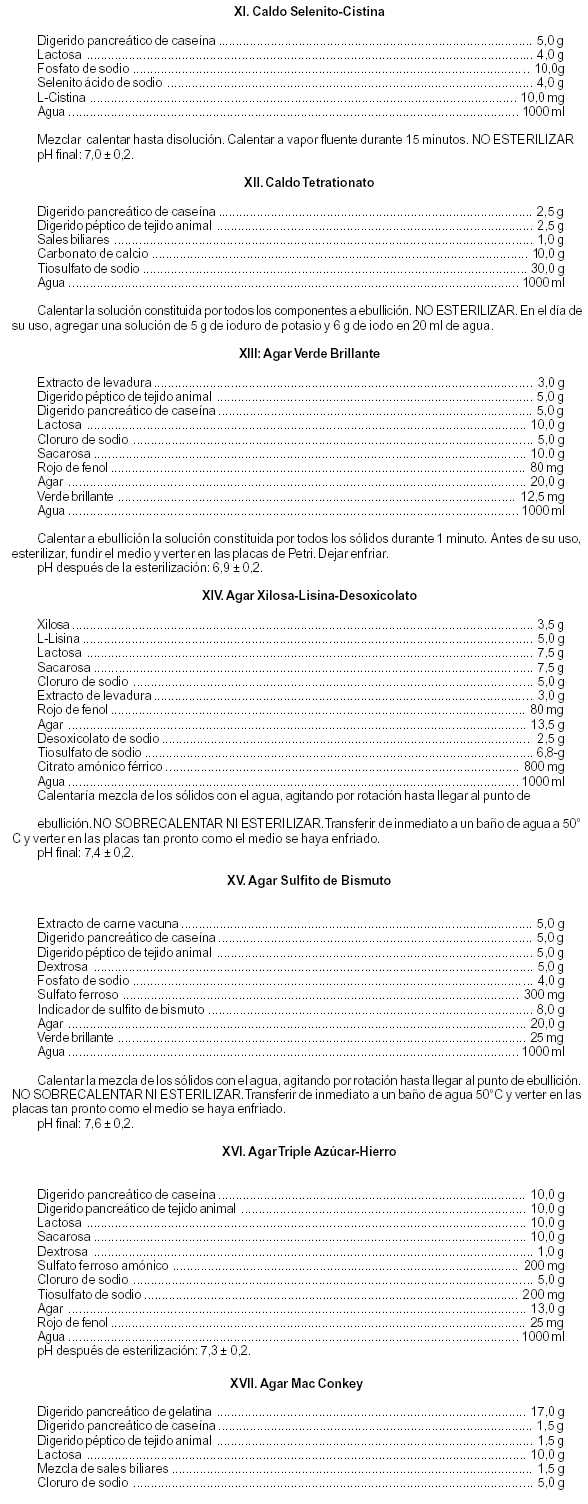
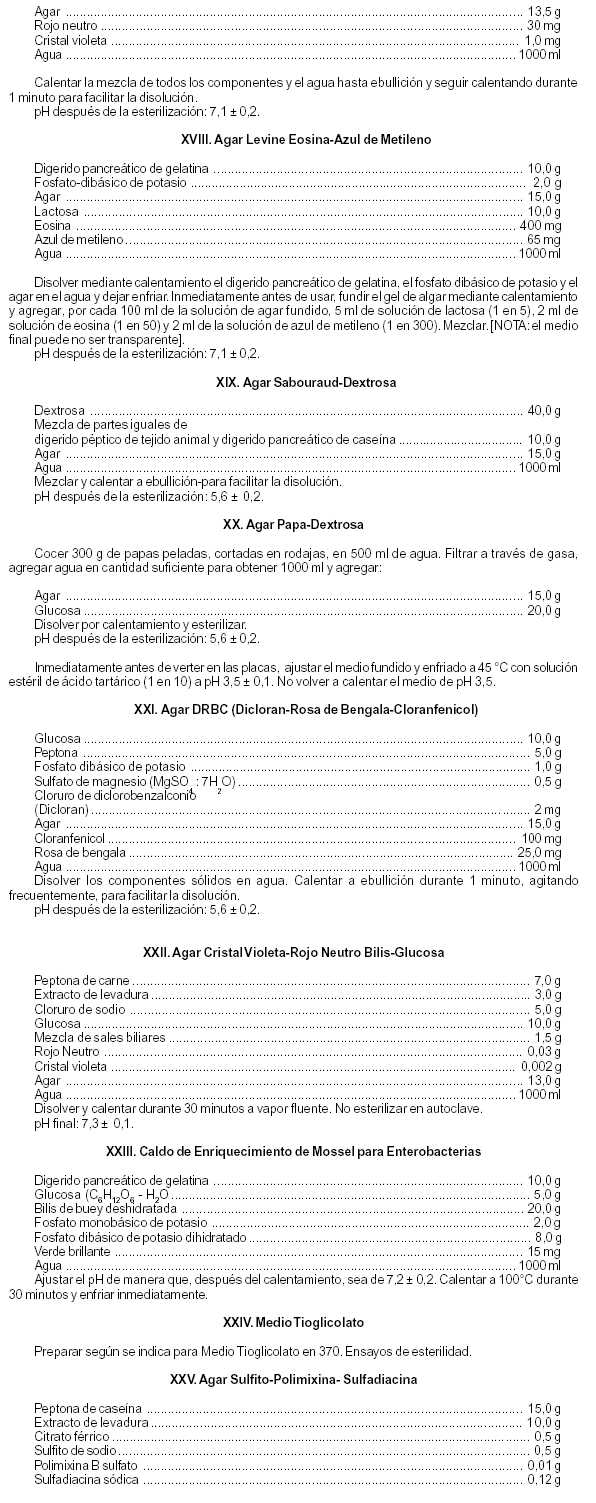
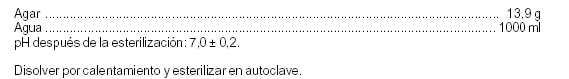
MUESTREO
Tomar porciones de 10 ml o 10 g para preparar la muestra a ensayar.
PROCEDIMIENTO
Preparar la muestra a ensayar mediante un tratamiento que se ajuste a sus características físicas y que no altere el número y tipo de microorganismos originalmente presentes, a fin de obtener una solución o suspensión apropiada.
En el caso de sólidos que no se disuelven por completo, reducir la muestra a polvo moderadamente fino. Suspender en el vehículo especificado y proceder según se indica en Recuento de aerobios viables, Ensayo para Staphylococcus aureus y Pseudomonas aeruginosa y Ensayo para Salmonella spp. y Escherichia coli.
En el caso de líquidos, soluciones verdaderas, suspensiones en agua o en un vehículo hidroalcohólico que contenga menos de 30% de alcohol y en el caso de un sólido que se disuelve en Solución reguladora de fosfato pH 7,2 o en el medio especificado, proceder según se indica en Recuento de aerobios viables, Ensayo para Staphylococcus aureus y Pseudomonas aeruginosa y en Ensayo para Salmonella spp. y Escherichia coli.
En el caso de líquidos no miscibles en agua, como ungüentos, cremas y ceras, preparar una suspensión con la ayuda de una cantidad mínima de un agente emulsionante estéril apropiado (como por ej., un polisorbato), mezclar y calentar a una temperatura menor o igual a 45°C, si fuera necesario, y proceder según se indica en Recuento de aerobios viables, Ensayo para Staphylococcus aureus y Pseudomonas aeruginosa y en Ensayo para Salmonella spp. y Escherichia coli.
En el caso de aerosoles líquidos, enfriar el recipiente en una mezcla de hielo seco y alcohol durante aproximadamente 1 hora. Cortar el recipiente, dejar que alcance la temperatura ambiente. Dejar evaporar el propelente o calentar suavemente, si fuera posible, y transferir la cantidad de producto a ensayar siguiendo alguno de los procedimientos especificados anteriormente. En caso que no fuera posible obtener 10,0 g o 10,00 ml de muestra, a partir de diez aerosoles, transferir el contenido total de diez envases enfriados al medio de cultivo, dejar evaporar el propelente y realizar el ensayo sobre los residuos. Si los resultados de los ensayos resultaran dudosos o no concluyentes, repetir el ensayo sobre veinte envases adicionales.
Recuento de aerobios viables
En el caso de muestras que sean lo suficientemente solubles o translúcidas para permitir el Procedimiento en placa, emplear dicho método. En caso contrario, emplear el Procedimiento en tubo. Con cualquiera de los dos métodos, disolver o suspender 10,0 g de muestra, si fuera sólida, o 10,0 ml, exactamente medidos, si fuera un líquido, en Solución reguladora de fosfato pH 7,2, Caldo Digerido de Caseína-Soja o Caldo Digerido de Caseína-Soja-Polisorbato 20 para obtener 100 ml. Para muestras que no pudieran ser pipeteadas a esta dilución inicial de 1:10, diluirlas hasta obtener una suspensión que pueda ser pipeteada, como por ej., 1:50 ó 1:100, etc. Realizar el ensayo de ausencia de propiedades inhibidoras según se indica en Ensayos preliminares antes de la determinación del Recuento de aerobios viables. Las diluciones así preparadas no deben dejarse más de 1 hora antes de proseguir con el ensayo.
Procedimiento en placa - Realizar una dilución, si fuera necesario, de modo que 1 ml contenga entre 30 y 300 ufc. Transferir 1 ml de la dilución final a cada una de dos placas de Petri estériles. Agregar rápidamente a cada placa entre 15 y 20 ml del Agar Digerido de Caseína-Soja previamente fundido y enfriado a 45 °C. Tapar las placas de Petri, homogeneizar la muestra con el agar por rotación de las placas y dejar solidificar a temperatura ambiente. Invertir las placas de Petri e incubar durante 48 a 72 horas. Luego de la incubación, examinar las placas para ver si hubo desarrollo. Contar el número de colonias y expresar el promedio para las dos placas en términos del número de unidades formadoras de colonias por g (ufc/g) o por ml de muestra (ufc/ml). Si no se detectan colonias en las placas que representan la dilución inicial (1:10) de la muestra, expresar los resultados como menos de 10 ufc por g o por ml de muestra.
Procedimiento en tubo - Agregar a cada uno de catorce tubos de ensayo de tamaño similar, 9,0 ml de Caldo Digerido de Caseína-Soja estéril. Distribuir doce de los tubos en cuatro grupos de tres tubos cada uno. El grupo de los tres tubos restantes servirá de control. Transferir 1 ml de la solución o suspensión de la muestra a cada uno de los tres tubos de un grupo ("100") y a un cuarto tubo (A) y mezclar. Transferir 1 ml del contenido del tubo A, al tubo restante (B) no incluido en ningún grupo y mezclar. Estos dos tubos contienen 100 mg (ó 100 ml) y 10 mg (ó 10 ml) de la muestra, respectivamente. Transferir 1 ml del contenido del tubo a cada uno de los tres tubos del segundo grupo ("10") y 1 ml del contenido del tubo B a cada uno de los tubos del tercer grupo ("1"). Descartar el contenido remanente de los tubos A y B. Tapar bien e incubar todos los tubos. Luego del período de incubación, examinar los tubos para detectar desarrollo bacteriano: los tres tubos controles deben permanecer transparentes y los tubos que contienen la nuestra deben compararse con la Tabla 1.
Ensayo para Staphylococcus aureus y Pseudomonas aeruginosa
A un volumen de la dilución preparada en Recuento de aerobios viables, equivalente a 1 g o 1 ml de producto, agregar Caldo Digerido de Caseína-Soja para obtener 100 ml, mezclar e incubar. Examinar el medio para detectar desarrollo bacteriano y, si lo hubiera, inocular con un ansa la superficie de Agar Vogel- Johnson (o Agar Baird-Parker o Agar Manitol-Sal) y de Agar Cetrimida. Tapar, invertir las placas e incubar. Si ninguna de las placas contiene colonias con lás características descriptas en la Tabla 2 y en la Tabla 3 para los medios empleados, la muestra cumple con los requisitos del ensayo para ausencia de Staphylococcus aureus y de Pseudomonas aeruginosa por gramo o mililitro.
Ensayo para Staphylococcus aureus - Transferir a tubos individuales 0,5 ml de plasma de mamífero, preferentemente conejo o caballo, con o sin aditivos apropiados. Con la ayuda de un ansa de inoculación, transferir a sendos tubos una porción representativa de cada una de las colonias sospechosas de la superficie del Agar Vogel-Johnson (o Agar Baird-Parker o Agar Manitol-Sal), catalasa positivas. Incubar en un baño de agua a 37°C, durante 3 horas y observar. Posteriormente y a intervalos apropiados, observar hasta que hayan transcurrido 24 horas.
Efectuar, en paralelo con la muestra, centro positivos y negativos. La muestra cumple con los requisitos del ensayo para ausencia de Staphylococcus aureus por gramo o mililitro si no se observa ningún grado de coagulación. La presencia dé Staphylococcus aureus puede ser confirmada por otros ensayos bioquímicos apropiados.
Ensayo para Pseudomonas aeruginosa - Con la ayuda de un ansa de inoculación, transferir una porción representativa de cada una de las colonias sospechosas de la superficie del Agar Cetrimida a la superficie de Agar Pseudomonas para la Detección de Fluorescina y de Agar Pseudomonas para la Detección de Piocianina. Tapar e invertir los medios inoculados e incubar a 35 ± 2 °C durante no menos de 3 días. Examinar las superficies inoculadas bajo luz ultravioleta y determinar si las colonias poseen las características descriptas en la Tabla 3.
Confirmar la presencia de Pseudomonas aeruginosa en cualquier colonia sospechosa que se haya desarrollado en uno o más de los medios, por ensayos bioquímicos apropiados. Transferir las colonias a tiras o discos de papel de filtro previamente impregnados con diclorhidrato de N,N-dimetilp- fenilendiamina: la muestra cumple con los requisitos del ensayo para ausencia de Pseudomonas aeruginosa por gramo o mililitro si no desarrolla un color rosado, que más tarde se torna púrpura. La presencia de Pseudomonas aeruginosa puede ser confirmada por otros ensayos bioquímicos apropiados.
Ensayo para Salmonella spp. y Escherichia coli
A un volumen de la dilución preparada en Recuento de aerobios viables, equivalente a 1 g o 1 ml de producto, agregar Caldo Lactosado para obtener 100 ml, mezclar e incubar. Observar el medio. Si se detecta desarrollo bacteriano mezclar suavemente y transferir porciones de 1 ml a tubos que contengan respectivamente, 10 ml de Caldo Selenito-Cistina y 10 ml Caldo Tetrationato, mezclar e incubar durante un período de 12 a 24 horas (conservar el Caldo Lactosado remanente).
Ensayo para Salmonella spp. - Mediante el empleo de un ansa de inoculación, transferir porciones de los medios de selenito-cistina y de tetrationato, a las superficies de Agar Verde Brillante, Agar Xilosa-Lisina- Desoxicolato y Agar Sulfito de Bismuto. Tapar, invertir las placas e incubar. La muestra cumple con los requisitos del ensayo para ausencia de Salmonella spp por gramo o mililitro si no se observa el desarrollo de colonias con las características descriptas en la Tabla 4.
Si al menos en uno de los medios se encuentran colonias de bacilos Gram negativos que coincidan con las descriptas en la Tabla 4, realizar un ensayo adicional, transfiriendo individualmente cada una de las colonias sospechosas, mediante un ansa de inoculación a un tubo que contenga Agar Triple Azúcar-Hierro solidificado con una superficie inclinada y un fondo, inoculándose la superficie primero y luego el fondo por punción. Incubar los tubos. Si no se observara reacción alcalina (color rojo) sobre la superficie y ácida (color amarillo) en el fondo (con o sin ennegrecimiento concomitante del fondo, producido por la formación de ácido sulfhídrico), la muestra cumple con los requisitos del ensayo para ausencia del género Salmonella. La presencia o ausencia de Salmonella puede ser confirmada por ensayos bioquímicos apropiados.
Ensayo para escherichia coli - Con la ayuda de un ansa de inoculación, transferir una porción del Caldo Lactosado remanente sobre la superficie de Agar Mac Conkey. Tapar, invertir e incubar las placas.
Si se observaran colonias como las descriptas en la Tabla 5, realizar un ensayo adicional transfiriendo individualmente las colonias sospechosas, con la ayuda de un ansa de inoculación, a la superficie de Agar Levine Eosina-Azul de Metileno. Tapar, invertir e incubar las placas. La muestra cumple con los requisitos del ensayo para la ausencia de Escherichia coli por gramo o mililitro si, ninguna de las colonias observadas presenta un brillo metálico característico frente a la luz reflejada y un aspecto negro azulado frente a la luz transmitida. La presencia de Escherichia coli puede ser confirmada por ensayos bioquímicos apropiados.
Ensayo para anaerobios sulfito-reductores
A un volumen de la dilución preparada en Recuento de aerobios viables, equivalente a 1 g o 1 ml de producto, agregar Medio Tioglicolato previamente calentado durante 10 minutos en un baño de vapor y enfriado, adicionado de azida sódica al 0,03%, hasta obtener 100 ml. Cubrir la superficie con una mezcla estéril de vaselina y parafina. [NOTA: la mezcla estéril de vaselina y parafina se prepara fundiendo 250 g de parafina conjuntamente con 750 g de vaselina, mezclando bien, repartiendo en tubos y esterilizando en autoclave]. El medio inoculado y cubierto con la capa de vaselina-parafina se incuba entre 48 y 72 horas a 35°C. Si se observa desarrollo microbiano, transferir 1 ml a un tubo estéril de no más de 16 mm de diámetro exterior y no menos de 200 mm de largo. Agregar por las paredes, Agar Sulfito-Polimixina- Sulfadiacina, previamente fundido y enfriado a 40°C, hasta no más de 1 cm del borde superior del tubo. Cubrir con la mezcla de vaselina-parafina e incubar entre 5 y 7 días a 35°C, observando diariamente. La muestra cumple con el ensayo de ausencia de microorganismos anaerobios sulfito-reductores por gramo o mililitro si no se observa el desarrollo de colonias negras.
Gérmenes revivificables
A un volumen de la dilución preparada en Recuento de aerobios viables, equivalente a 1 g o 1 ml de producto, agregar Caldo Digerido de Caseína-Soja para obtener 100 ml. Incubar durante 5 días entre 25 y 28 °C. A otro volumen de la dilución preparada en Recuento de aerobios viables, equivalente a 1 g o 1 ml de producto, agregar Medio Tioglicolato hasta obtener 100 ml: Incubar entre 48 y 72 horas a 35°C. Observar ambos medios: la muestra cumple con los requisitos del ensayo para ausencia de gérmenes revivificables en un gramo o mililitro si no se observa desarrollo microbiano.
Recuento de Enterobacteriaceae
Procedimiento en placa - Proceder según se indica para Recuento de aerobios viables pero emplear Agar Cristal Violeta-Rojo-Neutro-Bilis-Glucosa e incubar entre 48 y 72 horas. Luego de la incubación observar las placas para ver si hubo crecimiento. Contar el número de colonias rojas con halo de precipitación rojizo, de bacilos Gram negativos y expresar el promedio para las dos placas en términos del número de ufc de Enterobacteriaceae por g o ml de muestra. Si no se observan colonias características en las placas que representan la dilución inicial (1:10) de la muestra, expresar los resultados como menos de 10 ufc por g o ml de muestra.
Procedimiento en tubo - Inocular cantidades apropiadas de Caldo de Mossel para Enriquecimiento de Enterobacterias con la muestra preparada según se indica en Procedimiento o con diluciones de la misma que contengan respectivamente 1-0; 0,1 y 0,01 g o 1,0, 0,1 y 0,01 ml. Incubar. A partir de cada cultivo positivo subcultivar sobre Agar Cristal Violeta-Rojo Neutro-Bilis-Glucosa. Incubar entre 18 y 24 horas. La presencia de colonias rojas con halo de precipitación rojizo de bacilos Gram negativos constituye un resultado positivo. A partir de la Tabla 6 determinar el número más probable de Enterobacteriaceae por g o ml de muestra.
Ensayo para Enterobacteriaceae - Disolver o suspender 10,0 g de muestra, si fuera sólida, o 10,0 ml, exactamente medidos, si fuera un líquido, en Caldo Lactosado hasta obtener 100 ml. Incubar entre 2 y 5 horas. Homogeneizar y transferir 10 ml de la muestra incubada a 90 ml de Caldo de Mossel para Enriquecimiento de Enterobacterias. Incubar entre 18 y 24 horas. Subcultivar sobre Agar Cristal Violeta- RojoNeutro-Bilis-Glucosa e incubar. La muestra cumple con el ensayo para ausencia de Enterobacteriaceae por gramo o mililitro si no se observa desarrollo de colonias rojas con halo de precipitación rojizo de bacilos Gram negativos o si los ensayos bioquímicos son negativos.
Recuento de hongos y levaduras
Proceder según se indica para el Procedimiento en placa en Recuento de aerobios viables pero emplear Agar Dextrosa-Sabouraud, Agar Papa-Dextrosa o Agar DRBC. Incubar las placas de Petri, durante un período de 5 a 7 días, a una temperatura entre 20 y 25 °C.
REANALISIS
Con el propósito de confirmar un resultado dudoso en cualquiera de los procedimientos anteriormente descriptos para el análisis de una muestra de 10 g, el ensayo puede repetirse con una muestra de 25 g. Proceder según se indica en Procedimiento, haciendo las modificaciones necesarias para adaptarlo a una muestra de mayor tamaño.
ASIGNACION DE LIMITES
El significado de la presencia de microorganismos en productos farmacopeicos no estériles, incluidos aquéllos con límites especificados en la monografía correspondiente, debe ser evaluado teniendo en cuenta el uso del producto, su naturaleza, el riesgo potencial para el paciente y el procesamiento.
El contenido de microorganismos en una muestra, provee un índice general del grado de contaminación e información acerca del proceso de manufactura del elaborador. A menos que se especifique de otro modo en la monografía correspondiente, el recuento de microorganismos en materias primas debe ser 1.000 ufc por g o ml para aerobios viables y 100 ufc por g o ml para hongos y levaduras. En el caso de productos terminados, los valores establecidos se basan en el tipo de forma farmacéutica y su vía de administración. Los límites de contenido microbiano para productos farmacopeicos no estériles en base a su vía de administración se indican en la Tabla 7.
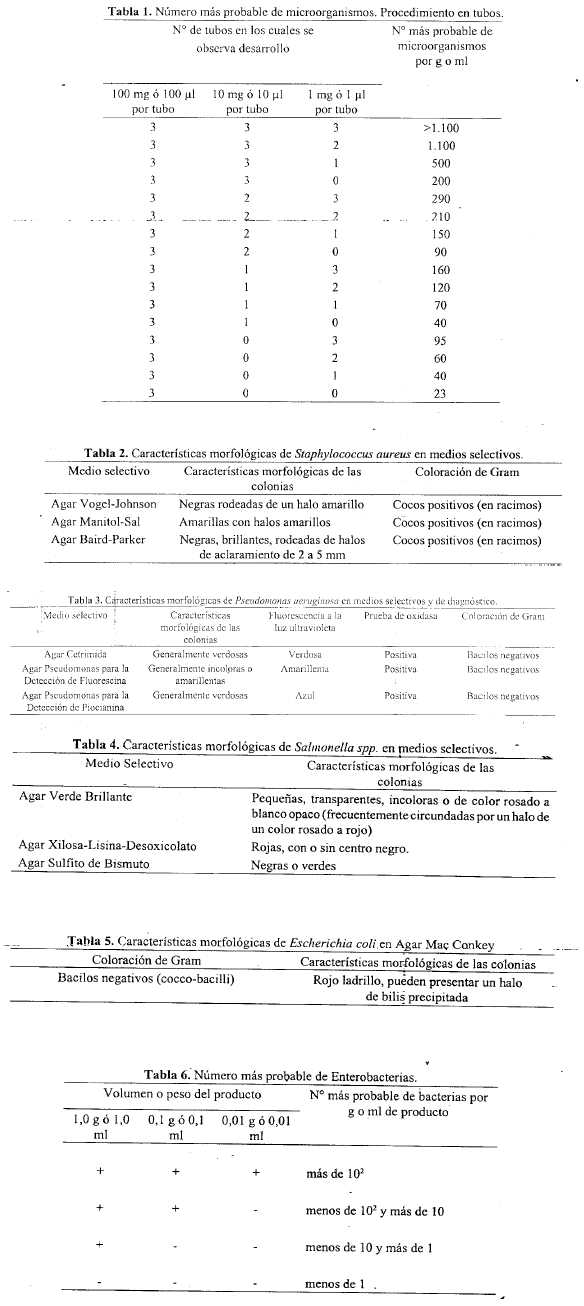
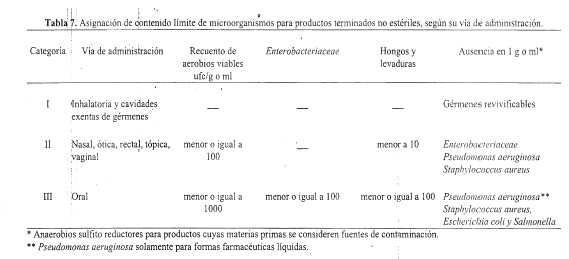
100. CROMATOGRAFIA
La cromatografía es un método por el cual las sustancias se separan mediante un proceso de migración diferencial en un sistema que consta de dos fases. Una fase que fluye continuamente en una dirección dada (fase móvil) y otra que permanece fija (fase estacionaria). En estos sistemas los componentes de una mezcla pueden presentar diferentes movilidades debido a diferencias en la capacidad de adsorción, partición, solubilidad, presión de vapor, tamaño molecular o carga. Los mecanismos de separación son: adsorción, disolución y partición, filtración y permeación o tamices moleculares, intercambio iónico.
Las técnicas aplicadas mediante los distintos mecanismos-mencionados empleados en esta Farmacopea son: Cromatografía en columna, Cromatografía en papel, Cromatografía en capa delgada, Cromatografía de gases, Cromatografía líquida de alta eficacia y Cromatografía de exclusión.
La Cromatografía de adsorción se basa en la separación de un soluto entre la fase estacionara constituida por un adsorbente, como por ej., alúmina activada, sílica gel y resinas de intercambio iónico y la fase móvil constituida por el solvente de elución.
La Cromatografía de partición se basa en la distribución selectiva del soluto entre la fase estacionaria y la fase móvil. Se clasifica en cromatografía de partición en fase normal y cromatografía de partición en fase reversa. En la cromatografía de partición en fase normal las sustancias a separar se distribuyen entre dos líquidos inmiscibles uno de los cuales es más polar, actúa como fase estacionaria y se encuentra adsorbido sobre un soporte sólido, brindando una gran superficie de contacto a la fase móvil menos polar. En la cromatografía de partición en fase reversa la fase estacionaria es menos polar que la fase móvil.
El grado de partición de un compuesto dado entre las dos fases líquidas se expresa por su coeficiente de partición o de distribución y puede modificarse variando la composición de la fase móvil. En el caso de compuestos que se disocian, la distribución se puede controlar modificando, entre otras propiedades, el pH, la constante dieléctrica y la fuerza iónica.
La Cromatografía de intercambio iónico se emplea para separar compuestos ionizables y solubles en agua. Las fases estacionarias empleadas son generalmente resinas orgánicas sintéticas. Las resinas de intercambio catiónico contienen sitios activos con carga negativa y se emplean para separar compuestos básicos, como por ej., las aminas. Las resinas de intercambio aniónico tienen sitios activos con carga positiva para la separación de compuestos ácidos, corno por ej., fosfatos, sulfonatos o carboxilatos. Los compuestos iónicos o ionizables, solubles en agua, son atraídos a las resinas y las diferencias en la afinidad producen la separación cromatográfica. El pH de la fase móvil, la temperatura, el tipo de ion, la concentración iónica y los modificadores orgánicos afectan el equilibrio; estas variables pueden ajustarse para obtener el grado de separación deseado.
La Cromatografía por tamices moleculares se basa en el intercambio repetido de los compuestos con la fase móvil y con la fase líquida estacionaria que se encuentra dentro de los poros del material de relleno.
Empleo de Sustancias de referencia en ensayos de identificación - En Cromatografía en papel y en Cromatografía en capa delgada, la relación entre la distancia recorrida por una sustancia y la distancia recorrida por el frente de la fase móvil, se denomina relación de frente, Rf, de la sustancia. La relación entre la distancia recorrida por una sustancia y la distancia recorrida por una Sustancia de referencia, se denomina RE de la sustancia.
En el caso de la Cromatografía en papel se han observado diferencias en el valor de Rf cuando los cromatogramas se desarrollan en dirección paralela a las fibras de papel en comparación con los desarrollados en forma perpendicular a dicha dirección. En consecuencia, la orientación de las fibras del papel en lo que se refiere al flujo de la fase móvil debe ser la misma para una serie de cromatogramas. [NOTA: por lo general, el fabricante indica el sentido de las fibras en los envases de papel para Cromatografía].
Los valores absolutos de Rf, son difíciles de establecer, ya que varían con las condiciones experimentales por lo tanto se logra una mejor identificación cuando se emplea una muestra de la sustancia a ensayar como Sustancia de referencia. Para este fin se preparan soluciones de la muestra, la Sustancia de referencia y una mezcla de partes iguales de ambas y se aplican sobre una línea paralela a uno de los bordes de la placa cromatográfica u hoja de papel. Cada aplicación contiene aproximadamente la misma cantidad, en peso, de la muestra y la Sustancia de referencia. Si la misma y la Sustancia de referencia son idénticas, todos los cromatogramas deben coincidir en color y valor de Rf, y el cromatograma de la mezcla debe mostrar una única mancha.
En Cromatografía en columna, Cromatografía en papel y Cromatografía en capa delgada, las sustancias pueden ser localizadas por: (a) observación directa con luz visible o luz ultravioleta, si las sustancias poseen color o producen fluorescencia; (b) observación con luz visible o ultravioleta, después de agregar un reactivo que reaccione con las sustancias separadas; (c) mediante un contador Geiger-Müller o con técnica autorradiográfica, cuando se trabaja con sustancias radiactivas o (d) por estimulación o inhibición del desarrollo microbiano, colocando trozos de papel que contienen las sustancias separadas en medios de cultivo apropiados.
CROMATOGRAFIA EN COLUMNA
La Cromatografía en columna se emplea para la separación de sustancias en escala preparativa.
Cromatografía de adsorción
Preparación de la columna - Emplear un tubo cromatográfico, cilíndrico, de vidrio o del material especificado en la monografía correspondiente, generalmente de 10 a 30 mm de diámetro interno y de 150 a 400 mm de largo. En su extremo inferior, el tubo se angosta formando un tubo de salida que generalmente posee un diámetro interno de 3 a 6 mm, pudiendo incluir un robinete para el control exacto del caudal. Generalmente se emplea una varilla de vidrio u otro material para colocar un trozo de lana de vidrio o algodón, en la base del tubo, y si fuera necesario, compactar el adsorbente o una suspensión del mismo uniformemente dentro del tubo. En algunos casos, en la base del tubo se encuentra soldado un disco de vidrio poroso que actúa como soporte del contenido del tubo. Colocar el adsorbente especificado en la monografía correspondiente de manera que se forme una columna compacta, homogénea y sin fisuras.
Los adsorbentes más empleados son alúmina, gel de sílice activado y tierra de diatomeas.
Procedimiento - Disolver la muestra en una cantidad apropiada de solvente y agregarla por el extremo superior de la columna. Dejar que esta solución se adsorba y luego agregar nuevas porciones de solvente, de manera que fluya a través de la columna espontáneamente, por aplicación de vacío en la base o ejerciendo presión en el extremo superior. En algunos casos, puede modificarse el procedimiento de carga de la muestra en la columna. Si el producto es sólido (como por ej., comprimidos pulverizados) se lo mezcla íntimamente con una porción del adsorbente empleado para rellenar la columna, sin necesidad de separarlo de su excipiente y se agrega esta mezcla al extremo superior de la columna. El paso posterior de solvente hace progresar la sustancia a través de la columna.
La separación y aislamiento puede mejorarse haciendo circular mayores cantidades de fase móvil o un solvente de mayor poder eluyente, a través de la columna y recolectando distintas fracciones del eluato que contienen los componentes de la muestra.
La eficiencia de la separación suele controlarse realizando un cromatograma en capa delgada de las fracciones individuales.
Cromatografía de partición
Preparación de la columna - Emplear un tubo cromatográfico de aproximadamente 22 mm de diámetro interno y 200 a 300 mm de largo, sin disco de vidrio poroso en su extremo, al que se ajusta un tubo de salida, sin robinete, de aproximadamente 4 mm de diámetro interno y 50 mm de largo, a menos que se especifique de otro modo en la monografía correspondiente. Adaptar un trozo de lana de vidrio en la base del tubo. Transferir el volumen de fase estacionaria y la cantidad de soporte sólido especificados en la monografía correspondiente a un vaso de precipitados de 100 a 250 ml y mezclar hasta obtener una mezcla homogénea y espesa. Transferir esta mezcla al tubo cromatográfico y apisonar presionando suavemente, hasta obtener una masa uniforme. Si la cantidad de soporte sólido especificada es mayor de 3 g, transferir la mezcla al tubo en porciones de aproximadamente 2 g y apisonar cada porción.
Procedimiento - La muestra se puede agregar a la parte superior de la columna disuelta en un volumen apropiado de fase móvil o empleando una solución de la muestra en un volumen apropiado de fase estacionaria mezclada con una parte adicional del soporte sólido y transferida a la parte superior de la columna como una capa extra de soporte. La muestra puede también ser incorporada en la fase estacionaria, completando la transferencia cuantitativa al tubo cromatográfico, lavando el vaso de precipitados, empleado para la preparación de la muestra, y agregando una mezcla de aproximadamente 1 g de soporte sólido y varías gotas del solvente empleado para preparar la solución muestra. Colocar un trozo de lana de vidrio fina por encima del soporte de la fase estacionaria para completar la columna. Dejar que se adsorba completamente en la fase estacionaria y luego agregar fase móvil en varias porciones, permitiendo que cada una penetre en la columna completamente, antes de comenzar la elución. Como fase móvil emplear el solvente o la solución especificada en la monografía correspondiente. Equilibrar la fase móvil con agua si la fase estacionaria es una solución acuosa o si la fase estacionaria es un líquido orgánico polar, equilibrar con ese líquido.
Cuando la valoración o el ensayo requieren el empleo de varias columnas cromatográficas colocadas en serie, cuando se especifique el agregado de la fase móvil en porciones o el cambio en la composición de la misma, dejar que cada porción drene completamente a través de la columna y lavar el vástago con fase móvil antes del agregado de cada porción.
CROMATOGRAFIA EN PAPEL
El mecanismo predominante en Cromatografía en papel es la partición, ésto se debe a que el papel posee un contenido natural de agua que puede ser considerada como fase estacionaria. Sin embargo, en la práctica, las separaciones frecuentemente son el resultado de la combinación de efectos de adsorción y partición.
Cromatografía descendente
Aparato - Consta de:
- Una cámara con cierre hermético para permitir la saturación con los vapores de la fase móvil, generalmente construida de vidrio, acero inoxidable o porcelana y diseñada de manera que permita seguir el proceso sin necesidad de abrirla.
- Un bastidor de material resistente a la corrosión, aproximadamente 5 cm más corto que la altura interior de la cámara. El bastidor sirve de soporte a las cubetas que contienen la fase móvil y de las cuales se suspenden las hojas de papel.
- Una o más cubetas de vidrio o de material inatacable por la fase móvil.
- Varillas de vidrio, colocadas en forma paralela al borde de cada cubeta para mantener suspendidas la hoja de papel.
- Hojas de papel, cromatográfico de textura y espesor apropiados.
Procedimiento - Trazar una línea transversal, cerca de uno de los extremos del papel, de modo que cuando se sumerja en la fase móvil quede a unos pocos centímetros por debajo de la varilla de vidrio. Disolver la muestra en un solvente apropiado. Aplicar un volumen de la solución así obtenida que contenga aproximadamente entre 1 y 20 mg de la sustancia a ensayar sobre la línea anteriormente trazada y un volumen similar de la Sustancia de referencia dejando no menos de 3 cm entre cada aplicación. La aplicaciones no deben formar una mancha mayor de 6 a 10 mm de diámetro, para ello aplicar las soluciones en porciones sucesivas dejando secar luego de cada aplicación.
Sujetar el papel por el extremo donde se aplicó la muestra dentro de la cubeta. El papel debe pasar por encima de la varilla colocada en el borde de la cubeta y debe colgar libremente en la cámara, sin tocar su fondo o sus paredes.
Colocar una cantidad apropiada de fase móvil en el fondo de la cámara y cerrarla herméticamente. Dejar la cámara en estas condiciones durante un período que permita que el ambiente se sature y el papel se equilibre con el vapor de la fase móvil. La saturación de la cámara puede favorecerse mediante el revestimiento de las paredes internas con un papel humedecido en fase móvil.
Colocar la fase móvil en la cubeta y cerrar la cámara herméticamente. Dejar descender la fase móvil por el papel, hasta que haya recorrido la distancia deseada. Retirar el papel de la cámara, marcar rápidamente el frente del solvente y dejar secar.
Observar los cromatogramas directamente o revelar la posición de las manchas empleando reactivos apropiados. Comparar los cromatogramas obtenidos a partir de la muestra y la Sustancia de referencia.
La sección del papel que contiene la sustancia o sustancias aisladas puede cortarse y eluirse con un solvente apropiado. La solución resultante puede ser valorada mediante técnicas químicas o instrumentales apropiadas empleando Sustancias de referencia, tratadas de la misma manera que la muestra, en un intervalo apropiado dé concentraciones para realizar una curva de calibración.
Cromatografía ascendente
Aparato - Emplear el aparato descripto en Cromatografía descendente.
Procedimiento - Aplicar la muestra y la Sustancia de referencia según se indica para el Procedimiento en Cromatografía descendente. Transferir una cantidad apropiada de fase móvil para cubrir el fondo de la cámara. Colocar la cubeta vacía en el fondo de la cámara. Colocar el papel empleando un soporte apropiado dentro de la cubeta vacía, procurando que no toque las paredes de la cámara. Cerrarla herméticamente y dejarla en estas condiciones durante un período que permita que el ambiente se sature y el papel se equilibre con el vapor de la fase móvil. Colocar la fase móvil en la cubeta y cerrar la cámara herméticamente. Dejar que el solvente ascienda por el papel hasta que haya recorrido la distancia deseada. Retirar el papel de la cámara, marcar el frente del solvente y dejar secar.
[NOTA: pueden emplearse cámaras cilíndricas, de vidrio, que no requieren el empleo de cubetas y en las que la fase móvil se coloca directamente sobre el fondo de la cámara. El papel se suspende de la tapa que cierra la cámara. Durante la etapa de equilibrio, el extremo inferior del papel no debe tocar la fase móvil. La cromatografía comienza haciendo descender la hoja de papel de modo que toque la fase móvil].
CROMATOGRAFIA EN CAPA DELGADA
La Cromatografía en capa delgada es comúnmente empleada para la identificación de sustancias. El mecanismo de separación predominante es la adsorción pero dependiendo del adsorbente empleado pueden observarse también fenómenos de partición.
En cromatografía en capa delgada el adsorbente está constituido por una capa uniforme y relativamente delgada de un material finamente pulverizado que se aplica sobre una placa rígida de vidrio, plástico o metal. Esta técnica presenta varias ventajas sobre la cromatografía en papel, se pueden emplear mayores cantidades de muestra; el tiempo requerido es menor por lo tanto los riesgos de alteración de la muestra por oxidación o por acción de los solventes disminuyen y permite el uso de adsorbentes minerales que hacen posible el empleo de reveladores agresivos, como por ej., ácido sulfúrico.
Aparato - Consta de:
- Placas de material inerte las más empleadas son de vidrio de 20 cm X 20 cm.
- Un bastidor o soporte de material resistente a la corrosión y aproximadamente 5 cm más corto que la altura interna de la cámara destinado a sostener una o más placas que se disponen enfrentadas por su cara no cubierta por el adsorbente.
- Materiales adsorbentes finamente divididos que pueden ser de origen mineral (gel de sílice, alúmina, etc.) u orgánico (celulosa, poliamidas, etc.), normalmente de 5 a 40 mm de diámetro. Pueden aplicarse directamente sobre la placa de vidrio o adherirse a la placa a través de emplasto de parís (sulfato de calcio hidratado) en una relación de 5 a 15% o con pasta de almidón u otros aglutinantes. El primero no produce superficies duras como el almidón, pero no es afectado por reactivos reveladores fuertemente oxidantes. El adsorbente puede contener materiales que ayuden a la visualización de las manchas que absorben la luz ultravioleta.
- Un aparato apropiado para esparcir el adsorbente de modo que al desplazarlo sobre la placa permita aplicar en toda su superficie una capa uniforme con el espesor deseado.
- Una cámara de vidrio cilíndrica o rectangular de aproximadamente 30 cm de altura por 30 cm de ancho y 16 cm de fondo, provista de una tapa del mismo material que permita el cierre hermético para saturarla con los vapores de la fase móvil.
- Fase móvil constituida por mezclas de solventes orgánicos o soluciones acuosas según se indique en la monografía correspondiente.
- Reactivos reveladores específicos indicados en las monografías correspondientes.
- Un pulverizador que permita aplicar el reactivo revelador, resistente al ataque del mismo.
[NOTA: pueden emplearse placas comerciales preparadas o bien prepararlas en el laboratorio].
Preparación de la placa - Limpiar perfectamente las placas por inmersión en mezcla sulfocrómica (ver 1090. Limpieza de materiales de vidrio) y luego lavarlas con abundante agua hasta que el líquido que escurre no deje en la superficie de las placas manchas visibles. Secarlas perfectamente.
Suspender el adsorbente, con el agregado o no de reactivos, como por ej., soluciones reguladoras, sustancias fluorescentes, etc., en agua o en solventes orgánicos volátiles, agitar durante 30 segundos, hasta formar una suspensión homogénea. Extender la suspensión sobre una o varias placas, manualmente o con ayuda del aplicador, hasta lograr una capa uniforme de 0,25 a 1 mm de espesor. Dejar en reposo durante 5 minutos. Secar a 105 °C durante 30 minutos y dejar enfriar en un desecador. Generalmente 30 g de adsorbente y 60 ml de agua son suficientes para cinco placas de 20 cm X 20 cm. Cuando se emplea emplasto de parís como aglutinante completar la aplicación de los adsorbentes dentro de los 2 minutos de haber agregado el agua, ya que posteriormente la mezcla empieza a endurecer.
Cuando las placas estén secas y a temperatura ambiente, verificar la uniformidad de la distribución y la textura de la capa adsorbente; la luz transmitida muestra uniformidad en la distribución y la luz reflejada muestra uniformidad en la textura. Conservar las placas cromatográficas en un desecador. Deben emplearse dentro de los tres días posteriores a su preparación.
Procedimiento - Colocar en la cámara una cantidad suficiente de fase móvil hasta obtener una capa de 1,5 cm. Adherir hojas de papel de filtro embebidas en la fase móvil a las paredes de la cámara, para facilitar la saturación de la misma con el vapor del líquido, a menos que se especifique de otro modo, en la monografía correspondiente. Cerrar la cámara herméticamente. Trazar una línea a 2,5 cm del borde inferior y lateral de la placa. Aplicar por separado sobre la línea trazada anteriormente y a no menos de 2 cm entre cada aplicación la solución muestra y la solución estándar empleando una micropipeta para obtener una mancha lo más pequeña posible (preferentemente con un diámetro mayor de 5 mm o bien en una banda perpendicular al sentido del desarrollo del cromatograma, de 10 a 20 mm de largo y 2 a 6 mm de ancho). La aplicación puede realizarse en porciones sucesivas que permitan acumular la cantidad de material requerido, dejando secar cada vez, antes de efectuar la siguiente aplicación.
Dejar secar las aplicaciones, ubicar la placa en el soporte y colocarla dentro de la cámara, de modo que la fase móvil llegue al borde inferior de la placa. Cerrar la cámara 5, desarrollar, los cromatogramas hasta que el frente del solvente haya recorrido aproximadamente tres cuartos de la longitud de la placa, o la distancia indicada en la monografía correspondiente. Los cromatogramas requieren para su desarrollo aproximadamente de 15 minutos a 1 hora. Retirar la placa de la cámara, marcar el frente del solvente y dejar secar.
En el caso de que se especifique una cromatografía en capa delgada bidimensional, la placa cromatográfica se somete a una cromatografía en una dirección, se seca y luego se somete a una segunda cromatografía en ángulo recto respecto de la dirección original, generalmente en otra cámara equilibrada con un sistema de solventes diferente.
Examinar la placa empleando el método especificado en la monografía correspondiente.
La sección de la placa que contiene la sustancia o sustancias aisladas también pueden separarse empleando una espátula, eluirse con un solvente apropiado y cuantificarse empleando espectrofotometría o fluorescencia.
Existen además instrumentos de lectura, los densitómetros, que miden la concentración de la sustancia sobre la placa como reflectancia o transmitancia, por absorción de luz o fluorescencia, empleando longitudes de onda entre 190 y 800 nm seleccionadas con filtros o sistemas de difracción. La serial generada puede ser enviada a un registrador gráfico, integrador o una computadora provista de programas apropiados.
CROMATOGRAFIA DE GASES
La Cromatografía de gases se emplea para la separación de sustancias o mezcla de sustancias volátiles. Pueden emplearse los siguientes sistemas:
Cromatografía gas-líquido la fase estacionaria puede estar contenida en columnas rellenas o capilares. En las columnas rellenas, la fase líquida se deposita sobre un soporte sólido finamente dividido e inerte en una columna de 1 a 3 m de longitud X 2 a 4 mm de diámetro interno. Los soportes más comúnmente empleados son tierra de diatomeas, polímeros porosos o carbono grafito. En las columnas capilares, que no contienen soporte, la fase líquida se deposita en la superficie interna de la columna o puede unirse químicamente a ella.
Cromatografía gas-sólido se emplea como fase estacionaria alúmina, sílice, carbono o resinas porosas poliaromáticas.
Aparato - Consta de:
- Un reservorio de gas transportador constituido por un gas comprimido, como por ej.: helio, nitrógeno, hidrógeno, argón o mezclas (como por ej., 95% de argón y 5% de metano) según el tipo de detector y columna empleados.
- Un sistema de inyección constituido por una jeringa o un inyector automático.
Los inyectores pueden ser:
Inyectores de flujo dividido: son inyectores capaces de dividir la muestra en dos fracciones, una pequeña que se introduce en la columna y una grande que se desecha. También pueden emplearse en modo normal sin desechar ninguna porción de la muestra para el análisis de trazas o componentes minoritarios.
Inyectores de purga y trampa: están equipados con un dispositivo por el cual las sustancias volátiles de la solución se capturan en una trampa de baja temperatura. Una vez que se completa el atrapado de las sustancias, se liberan en el gas transportador mediante, la calefacción rápida de la trampa, la cual posee un dispositivo programable de temperatura.
Inyectores de espacio libre superior: poseen un sistema de temperatura programable. Las muestras líquidas o sólidas se colocan en envases perfectamente cerrados y se calientan durante un período de tiempo fijo, lo que permite que los componentes volátiles de la muestra alcancen un equilibrio entre las fases no gaseosa y gaseosa (espacio libre superior del envase). Una vez establecido el equilibrio, el inyector introduce automáticamente una cantidad determinada del espacio libre superior del envase en el cromatógrafo de gases.
- Las columnas pueden ser capilares o rellenas. Las columnas capilares, generalmente fabricadas con sílice fundida, poseen un diámetro interno de 0,20 a 0,53 mm (estas últimas también llamadas macrocapilares) y 5 a 60 m de longitud. El espesor de la fase estacionaria, que a veces se une químicamente a la superficie interna, es de 0,1 a 1,0 mm, aunque para las fases etacionarias no polares puede ser hasta 5 mm.
Las columnas rellenas, de vidrio o metal, poseen un diámetro interno de 2 a 4 mm y 1 a 3 m de largo. Generalmente contienen un polímero poroso sobre soporte sólido o solo soporte sólido.
El tiempo de retención y la eficiencia dependen de la temperatura, del caudal del gas transportador. El tiempo de retención es también directamente proporcional a la longitud de la columna, mientras que la resolución es proporcional a la raíz cuadrada de la longitud de la columna. Para las columnas rellenas, el caudal del gas transportador se expresa generalmente en ml por minuto a presión atmosférica y temperatura ambiente y se mide a la salida del detector con un caudalímetro mientras la columna está a la temperatura de trabajo. Para un caudal determinado, la velocidad lineal a través de una columna rellena es inversamente proporcional al cuadrado del diámetro de la columna. Para las columnas capilares habitualmente se emplea velocidad lineal en lugar de caudal.
- Un detector seleccionado de acuerdo a las características de la muestra. El detector debe mantenerse a una temperatura superior a la de la columna para impedir la condensación de las sustancias eluidas. Para los análisis cuantitativos los detectores deben brindar una respuesta que debe ser directamente proporcional a la cantidad de la sustancia presente en el detector para un intervalo amplio de concentraciones. El detector más comúnmente empleado es el de ionización a la llama pero también son empleados el de conductividad térmica, captura electrónica, nitrógeno-fósforo y espectrometría de masa.
Detector de ionización a la llama: poseen un intervalo lineal, amplio y es sensible a la mayoría de los compuestos orgánicos. La respuesta de los detectores depende de la estructura y la concentración del compuesto y del caudal del gas de combustión, del aire, del gas de compensación y del gas transportador. Cuando se emplean columnas rellenas el gas transportador puede ser helio o nitrógeno y cuando se emplean columnas capilares el gas transportador puede ser helio o hidrógeno, a menos que se especifique de otro modo en la monografía correspondiente.
Detector de conductividad térmica: posee un alambre a una temperatura determinada, colocado en la corriente del gas transportador. Mide la diferencia de conductividad térmica entre el gas transportador junto con la muestra y el gas transportador sólo cuando atraviesan el detector.
Este detector responde en forma uniforme a las sustancias volátiles cualquiera sea su estructura, sin embargo, es considerablemente menos sensible que el detector de ionización a la llama.
Detector de ionización a la llama alcalino: a veces llamado NP o detector de nitrógeno-fósforo, contiene una fuente termoónica, constituida por una sal de un metal alcalino o un elemento de vidrio que contiene rubidio u otro metal, que produce la ionización de compuestos con nitrógeno y fósforo orgánicos. Es un detector selectivo que muestra poca respuesta a los hidrocarburos.
Detector de captura electrónica: contiene una fuente de radiación ionizante. Presenta una respuesta sumamente alta con sustancias que contienen halógenos y grupos nitro pero pequeña con hidrocarburos. La sensibilidad aumenta con el número y peso atómico de los átomos de halógeno.
- Un registrador que recibe la señal del detector y calcula las respuestas de los picos e imprime el cromatograma con los parámetros del cromatograma y los picos. Los datos obtenidos pueden almacenarse y reprocesarse, con cambios en la integración y otras variables de cálculo según sea necesario.
Los datos también pueden recolectarse para ser medidos manualmente en registradores sencillos o en integradores que pueden calcular respuestas de picos o que producen cromatogramas con respuestas y alturas de los picos y permiten el almacenado de datos para un posible reprocesado.
Procedimiento - Acondicionar la columna, el inyector y el detector. Preparar las soluciones estándar y muestra según se especifica en la monografía correspondiente.
Calibrar el aparato con las soluciones estándar y determinar las cantidades a inyectar para obtener una respuesta apropiada.
Inyectar por separado las soluciones estándar y muestra, registrar los cromatogramas y medir las respuestas de los picos según se especifica en la monografía correspondiente.
Una fuente importante de error es la de irreproducibilidad en la cantidad de muestra inyectada, en particular cuando se hacen inyecciones manuales con una jeringa. Para reducir esta variabilidad, se agrega un estándar interno, compuesto que no interfiere en el cromatograma, en la misma concentración en las soluciones muestra y estándar. El cociente entre la respuesta de la sustancia ensayada y la respuesta del estándar interno se compara de un cromatograma a otro. El estándar interno debe ser sometido a todo el proceso de preparación de la muestra, para controlar además otros aspectos del análisis cuantitativo. Los inyectores automáticos mejoran la reproducibilidad de las inyecciones y reducen la necesidad del estándar interno.
A partir de los resultados obtenidos calcular el contenido de la o las sustancias a ensayar.
CROMATOGRAFIA DE LIQUIDOS DE ALTA EFICACIA
La Cromatografía de líquidos de alta eficacia, CLAE, (comúnmente llamada HPLC en inglés), es denominada también Cromatografía líquida de alta resolución o rendimiento. La Cromatografía líquida de alta eficacia tiene la ventaja de que las separaciones pueden tener lugar a temperatura ambiente para muchas sustancias. Por lo tanto, las sustancias no volátiles o térmicamente inestables, pueden cromatografiarse sin descomposición o necesidad de hacer derivados volátiles.
La afinidad de una sustancia por la fase estacionaria y, por consiguiente, su tiempo de retención en la columna, se controla variando la polaridad de la fase móvil mediante el agregado de un segundo y, a veces, un tercer o hasta un cuarto componente.
Aparato - Consta de:
- Un reservorio de fase móvil.
- Un sistema de bombeo que impulsa cantidades exactas de fase móvil desde el Reservorio de fase móvil a la columna mediante tuberías y uniones aptas para soportar altas presiones. Los sistemas modernos constan de una o varias bombas dosificadoras, controladas por computadora, que pueden programarse para variar la composición de la fase móvil cuando se trabaja con gradiente o para mezclar los componentes de la fase móvil cuando se trabaja en condiciones isocráticas. Generalmente se trabaja con gradiente cuando la muestra es muy compleja o contiene sustancias que difieren mucho en su factor de capacidad.
Las bombas pueden dar origen a caudales de hasta 10 ml por minuto y generar presiones de hasta 6.000 psi. Sin embargo, los caudales típicos son de 1 a 2 ml por minuto, con presiones no mayores a 2.000 ó 2.500 psi. Las bombas empleadas para el análisis cuantitativo son de material resistente tanto al ataque químico como al ataque mecánico y son capaces de entregar la fase móvil a una velocidad constante, con fluctuaciones mínimas, durante períodos prolongados.
- Un sistema de inyección empleado para introducir la muestra.
- Una columna donde se produce la separación efectiva de los componentes de la muestra inyectada.
Las fases estacionarias para la cromatografía de líquidos en fase reversa constan de una fase orgánica químicamente unida a sílice u otros materiales. Las partículas son generalmente de 3 a 10 mm de diámetro pero los tamaños pueden llegar hasta 50 mm o más para las columnas preparativas. Las partículas recubiertas con una capa delgada de fase orgánica tienen una baja resistencia a la transferencia de masa y, por lo tanto, se obtiene una transferencia rápida de las sustancias entre la fase estacionaria y la fase móvil. La polaridad de la fase estacionaria depende de la polaridad de sus grupos funcionales que van desde el octadecilsilano relativamente no polar a grupos nitrilo muy polares.
Por lo general, las columnas empleadas para las separaciones analíticas tienen diámetros internos de 2 a 5 mm; para la cromatografía preparativa se emplean columnas de diámetro mayor. En algunos casos las columnas pueden calentarse para mejorar la eficiencia durante la separación, pero rara vez se las emplea a temperaturas por encima de los 60°C, debido a la potencial degradación de la fase estacionaria o a la volatilidad de la fase móvil. Las columnas se emplean a temperatura ambiente, a menos que se especifique de otro modo en la monografía correspondiente.
- Un detector. Se emplean generalmente:
Detector espectrofotométrico: consta de una celda de flujo colocada a la salida de la columna. Un haz de radiación ultravioleta pasa a través de la celda de flujo en forma perpendicular a la dirección del flujo de la fase móvil e incide en el fotodetector. A medida que las sustancias eluyen de la columna, pasan a través de la celda y absorben la radiación, lo que da lugar a cambios cuantificables en el nivel de energía. Este detector es el más empleado.
Existen detectores de longitud de onda fija, variable y múltiple. Los detectores de longitud de onda fija operan a una sola longitud de onda, en general 254 nm, emitida por una lámpara de mercurio de baja presión. Los detectores de longitud de onda variable contienen una frente continua, como una lámpara de deuterio o de xenón de alta presión y un monocromador o un filtro de interferencia que generan una radiación monocromática a una longitud de onda seleccionada por el analista. Los detectores de longitud de onda variable pueden programarse para variar la longitud de onda durante el análisis. Los detectores de longitud de onda múltiple miden la absorbancia a dos o más longitudes de onda simultáneamente.
Detectores por arreglo de diodos: el haz de luz continua atraviesa la celda. Luego la radiación es resuelta en sus longitudes de onda constitutivas que son detectadas individualmente mediante el arreglo de diodos. Estos detectores adquieren los datos de absorbancia sobre el intervalo total UV-visible y, por lo tanto, proveen al analista varias longitudes de onda seleccionadas y espectros de los picos eluidos. Los arreglos de diodos tienen, por lo general, menor relación señal-ruido que los detectores de longitud de onda fija o variable y, por lo tanto, son menos apropiados para el análisis de sustancias presentes en bajas concentraciones.
Detectores de índice de refracción: miden la diferencia entre el índice de refracción de la fase móvil sola y el de la fase móvil que contiene las sustancias cromatografiadas según eluyan de la columna. Se emplean para detectar sustancias que no absorben radiación ultravioleta, pero son menos sensibles que los detectores ultravioleta. Son sensibles a pequeños cambios en la composición del solvente, el caudal y la temperatura, por ello se emplea una celda de referencia que contiene la fase móvil para obtener una línea de base satisfactoria.
Detectores fluorométricos: son sensibles a las sustancias fluorescentes o que puedan convertirse en derivados fluorescentes, ya sea mediante la transformación química de la sustancia o acoplando reactivos fluorescentes en grupos funcionales específicos.
Detectores electroquímicos, potenciométricos, voltamétricos o polarográficos: son útiles para la cuantificación de sustancias que pueden oxidarse o reducirse en un electrodo de trabajo. Estos detectores son selectivos, sensibles y confiables pero las fases móviles deben estar libres de oxígeno disuelto o iones metálicos oxidantes. Debe emplearse una bomba sin pulso y el pH, la fuerza iónica y la temperatura de la fase móvil deben permanecer constantes. Los electrodos de trabajo son propensos a la contaminación por los productos de reacción con las consiguientes variaciones en las respuestas. Los detectores electroquímicos con electrodos de pasta de carbono pueden emplearse ventajosamente para medir cantidades muy pequeñas, del orden de los ng de sustancias fácilmente oxidables en particular fenoles y catecoles.
-Un registrador que recibe la información del detector y realiza la impresión del cromatograrna. Los dispositivos modernos almacenan la señal de salida del detector permitiendo reprocesar el cromatograma luego de cambiar las variables de integración. También pueden emplearse para programar el cromatógrafo controlando la mayoría de las variables y automatizando el proceso.
Procedimiento - La composición de la fase móvil influye significativamente en la resolución de las sustancias en la muestra. [NOTA: deben emplearse solventes de grado HPLC y reactivos de alta pureza].
Equilibrar la columna con la fase móvil y preparar las soluciones estándar y muestra según se especifique en la monografía correspondiente. Las soluciones deben estar exentas de partículas sólidas.
Calibrar el aparato con las soluciones estándar y determinar las cantidades a inyectar para obtener una respuesta apropiada. Determinar la reproducibilidad del sistema cromatográfico realizando inyecciones repetidas y, si fuera necesario, calcular el número de platos teóricos.
Inyectar por separado las soluciones estándar y muestra, registrar los cromatogramas y medir las respuestas de los picos según se especifique en la monografía correspondiente.
A partir de los valores obtenidos calcular el contenido de la o las sustancias a ensayar.
Los sistemas CLAE se calibran para el análisis cuantitativo con Sustancias de referencia. Los métodos generalmente empleados son los de estándar externo y estándar interno. En general se obtienen resultados confiables por los sistemas de estándar externo, especialmente cuando se emplean inyectores automáticos. Este método compara directamente la respuesta obtenida cromatografiando separadamente soluciones estándar y muestra. En otros casos se obtienen mejores resultados empleando el sistema de estándar interno. En este caso se agrega una cantidad conocida de una sustancia no interferente, el estándar interno, a las soluciones muestra y estándar. Luego se compara la relación de respuesta estándar/estándar interno y muestra/estándar interno.
CROMATOGRAFIA DE EXCLUSION
En la Cromatografía de exclusión las sustancias presentes en la muestra se separan de acuerdo a su tamaño. Los compuestos cuyas dimensiones sean mayores que el tamaño de poro de la fase estacionaria atraviesan la columna sin ser retenidos y eluyen al volumen de exclusión VO (volumen muerto). Los compuestos cuyas dimensiones sean menores que el tamaño de poro de la fase estacionaria se introducen en los poros, quedan retenidos por más tiempo y eluyen al volumen total de permeación VT (cuanto menor sea dicho tamaño más tiempo quedan retenidos en los poros y viceversa).
La Cromatografía de exclusión se puede dividir en Cromatografía de permeación de geles que emplea fases móviles orgánicas no polares y rellenos hidrofílicos y Cromatografía por filtración de geles que emplea fases móviles acuosas y rellenos hidrofóbicos.
Aparato - Emplear el cromatógrafo descripto en Cromatografía de líquidos de alta eficacia.
- Columna. [NOTA: si fuera necesario, controlar la temperatura de la columna].
El material de relleno puede ser un soporte blando, como por ej., un gel o un soporte rígido, cono por ej., vidrio, sílica o un polímero orgánico entrecruzado compatible con la fase móvil.
- Detector. Generalmente los detectores se basan en propiedades luminiscentes, refractarias o fotométricas (ver Detectores en Cromatografía de líquidos de alta eficacia). [NOTA: si fuera necesario, se puede conectar a un colector automático de fracciones].
Procedimiento - Rellenar la columna según se especifica en la monografía correspondiente. Las características de elución de un compuesto en un sistema cromatográfico determinado se puede describir por el coeficiente de distribución, KD, el cual se calcula por la fórmula siguiente:
( VI - VO)/( VT - VO)
en la cual VO es el volumen de retención para la sustancia no retenida, VT es el volumen de retención para la sustancia que tiene acceso total a todos los poros del material de relleno y VI es el volumen de retención para la sustancia a ensayar. Medir cada volumen de retención desde el momento de la aplicación hasta el momento de cada pico máximo en particular.
Determinación de la composición relativa de cada componente en la mezcla - Proceder para la separación según se especifica en la monografía correspondiente. Medir las respuestas de los picos principales. Si todos los componentes dada muestra poseen propiedades fisicoquímicas equivalentes, como por ej., la absortividad, calcular la cantidad relativa de cada componente dividiendo la respuesta del pico respectivo por la suma de las respuestas de los picos de todas las sustancias de ensayo. Si los componentes de la muestra no poseen propiedades fisicoquímicas equivalentes calcular el contenido empleando curvas de calibración obtenidas según se especifica en la monografía correspondiente.
Determinación de pesos moleculares - Determinar los pesos moleculares de los componentes de la muestra comparando con los estándar de calibración especificados en las monografías correspondientes. Graficar los volúmenes de retención de los estándar de calibración en función del logaritmo de sus pesos moleculares. Trazar la línea recta que mejor se ajuste a los puntos graficados dentro de los límites de exclusión total y de permeación total. Los pesos moleculares de los componentes de la muestra se estiman a partir de la curva de calibración.
Determinación de la distribución de pesos moleculares en polímeros - Proceder según se especifica en las monografías correspondientes.
INTERPRETACION DE LOS CROMATOGRAMAS
En la Figura 1 se representa una separación cromatográfica típica de dos sustancias; 1 y 2, donde t1 y t2 son los tiempos de retención, respectivamente; h, h/2 y Wh/2 son la altura, la mitad de la altura y el ancho a la mitad de la altura, respectivamente, para el pico 1; W1 y W2 son los anchos de los picos 1 y 2 en la línea de base, respectivamente.
La coincidencia de los tiempos de retención de una muestra y una Sustancia de referencia en un único sistema cromatográfico puede emplearse como una característica en la construcción de un perfil de identidad, pero es insuficiente para establecer la identidad. Los tiempos de retención absolutos de un compuesto dado varían de un cromatograma al próximo.
[NOTA: en las siguientes fórmulas, tanto los volúmenes de retención como las separaciones lineales son directamente proporcionales al tiempo de retención y pueden sustituirse en las fórmulas]. Normalmente las comparaciones se hacen en función de la retención relativa, a, que se calcula por la fórmula siguiente:
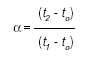
en la cual t2 y t1 son los tiempos de retención de la muestra y del estándar respectivamente, medidos desde el punto de inyección, en condiciones experimentales idénticas en la misma columna y tO es el tiempo de retención de una sustancia no retenida, como por ej., metano en el caso de la Cromatografía de gases.
El número de platos teóricos N, es una medida de la eficiencia de la columna. Para los picos gaussianos, se calcula por la fórmula siguiente:
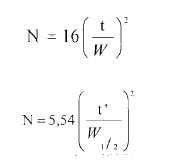
en la cual t es el tiempo de retención de la sustancia, W es el ancho del pico en su base, obtenido al extrapolar los lados del pico con la línea de base y t’ es la diferencia entre el tiempo de retención de la sustancia y el tiempo de elución de una sustancia que no es retenida (tiempo muerto). El ancho máximo a media altura, W1/2 , es obtenido directamente por integradores electrónicos.
El valor de N depende de la sustancia cromatografiada, así como de las condiciones operativas, como por ej., la fase móvil, el caudal del gas transportador, la temperatura, la calidad y uniformidad de la fase estacionaria y, para las columnas capilares, el espesor de la película de fase estacionaria, el diámetro y la longitud de la columna.
Para la separación de dos sustancias en una mezcla, la resolución, R, es determinada por la fórmula siguiente:
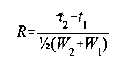
en la cual t2 y t1 son los tiempos de retención de los dos componentes y W2 y W1 son los anchos de la base de los picos correspondientes, obtenidos al extrapolar los lados con la línea de base.
La respuesta y la altura del pico son generalmente proporcionales a la cantidad de sustancia eluida. En general se miden las respuestas de los picos, sin embargo, la medición de las alturas pueden ser más exactas que la respuesta cuando se consideran picos parcialmente superpuestos.
El ensayo de pureza cromatográfica de una materia prima se basa en la determinación de picos de impurezas y se expresa como un porcentaje de la respuesta del pico de la sustancia. Es preferible, sin embargo, comparar los picos de impurezas con el cromatograma de un estándar a una concentración similar. El estándar puede ser la misma sustancia a un nivel que corresponde, como por ej., 0,5% de impureza, o en el caso de las impurezas tóxicas o de impurezas indicadoras, un estándar de la impureza misma.
El factor de capacidad k’, está relacionado con el coeficiente de distribución de la sustancia a ensayar entre ambas fases. El factor de capacidad depende de la naturaleza química de la sustancia; del área, naturaleza y cantidad de fase estacionaria; de la temperatura de la columna y del caudal de la fase móvil. Cada sustancia tiene un factor de capacidad característico para un conjunto específico de condiciones experimentales. La separación cromatográfica sólo se produce si las sustancias involucradas poseen diferentes factores de capacidad. El factor de capacidad se calcula por la fórmula siguiente:
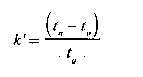
en la cual tn es el tiempo requerido para que la sustancia a ensayar eluya a través de la columna (tiempo de retención) y to es el tiempo de elución de una sustancia que no es retenida (tiempo muerto).
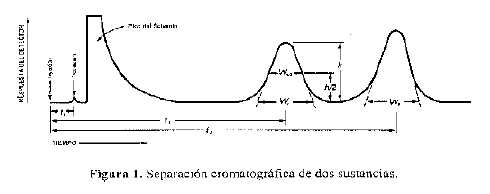
APTITUD DEL SISTEMA
Los ensayos de aptitud del sistema forman parte de los métodos cromatográficos líquido y de gases. Se emplean para comprobar que la resolución y la reproducibilidad del sistema cromatográfico son aptas para realizar el ensayo. Para estos ensayos se considera que el equipo, las operaciones analíticas y las muestras a ensayar constituyen un sistema único que puede evaluarse corno tal.
Los parámetros de aptitud del sistema se determinan para el pico de la sustancia, a menos que se especifique de otro modo en la monografía correspondiente.
Si es necesario, pueden realizarse ajustes en las condiciones operativas para cumplir con los requisitos de aptitud del sistema, entre ellos, las proporciones de los componentes de la fase móvil y el caudal.
La resolución R, es una función de la eficiencia de la columna N, y se especifica para asegurar que las Sustancias que eluyan muy cercanas se resuelvan entre sí y para asegurar que los estándares internos se resuelvan de las sustancias a ensayar. La eficiencia de la columna puede especificarse también como un requisito de aptitud del sistema, especialmente si hay un solo pico de interés en el cromatograma, sin embargo, el valor aislado de eficiencia no puede asegurar la resolución para el sistema en estudio. La eficiencia de la columna es una medida de la agudeza de los picos, importante para detectar componentes en baja concentración.
Para evaluar si se cumplen los requisitos de aptitud del sistema se realizan inyecciones repetidas de la Preparación estándar empleada en la Valoración u otra Solución estándar. A menos que se especifique de otro modo en la monografía correspondiente, para calcular la desviación estándar relativa, SR, se emplean los datos de cinco inyecciones repetidas del estándar si el requisito es 2,0% o menor, y seis inyecciones repetidas si el requisito de la desviación estándar relativa es mayor de 2,0%. La desviación estándar relativa SR, se calcula según la fórmula siguiente:

El factor de asimetría F, una medida de la simetría del pico, es 1 para los picos perfectamente simétricos y su valor aumenta a medida que la asimetría es más pronunciada (ver Figura 2). En algunos casos, pueden observarse valores menores de la unidad. Como consecuencia de la asimetría del pico, la integración y la precisión se tornan menos confiables.
EI factor de asimetría se calcula por la fórmula siguiente:
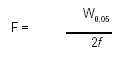
en la cual W0,05 es el ancho del pico al 5% de altura y f es la distancia entre el borde simétrico del pico y el centro del mismo medida al 5% de la altura.
Estos datos se obtienen a partir de Inyecciones repetidas del estándar u otras soluciones según se especifique en la monografía correspondiente.
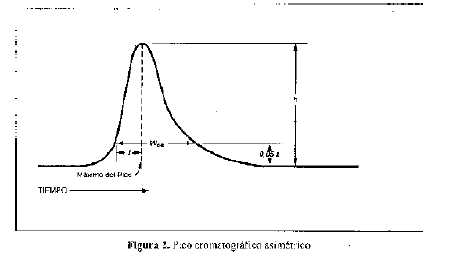
110. DETERMINACION DE AFLATOXINAS
Precauciones - Las aflatoxinas son sustancias carcinogénicas. Se debe trabajar bajo campana, evitar la inhalación, el contacto con la piel y en lo posible no abrir los envases originales hada que se realice la disolución.
[NOTA: para descontaminar el material empleado, sumergirlo en solución de hipoclorito de sodio al 2%, dejar actuar durante 18 horas como mínimo, agregar acetona al 5%, dejar actuar durante 30 minutos y lavar con agua].
Método I
Determinación de aflatoxinas por cromatografía en capa delgada
Este método se emplea para detectar aflatoxinas en drogas vegetales destinadas a la elaboración de infusiones, cocimientos y todos aquellos productos que sufren un tratamiento térmico antes de la administración.
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía de 0,25 mm de espesor.
Fase móvil - Cloroformo y acetona (9:1).
Solución reguladora de fosfato pH 7,4 - Transferir 1,0 g de cloruro de potasio, 1,0 g de fosfato monobásico de potasio, 5,8 g de fosfato dibásico de sodio anhidro y 40,0 g de cloruro de sodio a un matraz aforado de 5 litros. Agregar aproximadamente 4,5 litros de agua y disolver.
Ajustar a pH 7,4 empleando ácido clorhídrico o hidróxido de sodio, según sea necesario. Diluir a volumen con agua y ajustar nuevamente el pH.
Soluciones madre del estándar - Disolver el contenido del envase de cada aflatoxina en una mezcla de benceno y acetonitrilo (98:2). Diluir cuantitativamente y en etapas con el mismo solvente hasta obtener soluciones con una concentración de 8 a 10 mg por ml de cada aflatoxina. Agitar vigorosamente la solución durante 1 minuto. Determinar la absorbancia de cada solución a 350 nm, con un espectrofotómetro apropiado, empleando una mezcla de benceno y acetonitrilo (98:2) como blanco. Calcular la concentración de la respectiva aflatoxina, en mg por ml, por la fórmula siguiente:
1.000 A P / e
en la cual P es el peso molecular asignado de la aflatoxina correspondiente y e es la absortividad molar para cada aflatoxina en la mezcla de benceno y acetonitrilo (98:2). Los valores de P y e se encuentran en la Tabla 1.
[NOTA: almacenar las aflatoxinas en el envase original a - 20°C. Las Soluciones madre del estándar de cada aflatoxina deben llevarse a sequedad bajo atmósfera de nitrógeno a temperatura ambiente o en estufa de vacío a 60°C. Preservar las toxinas así obtenidas en un envase con cierre hermético-protegido de la luz a - 20°C. Estas soluciones son estables por 1 año o más].
Tabla 1
|
Aflatoxina |
P |
e |
|
B1 |
312 |
19.800 |
|
B2 |
314 |
20.900 |
|
G1 |
328 |
17.100 |
|
G2 |
330 |
18.20 |
Solución estándar - Transferir alícuotas de cada una de las Soluciones madre del estándar valoradas, a un envase de 3 ml de vidrio inactínico, agregar cantidad suficiente de una mezcla de benceno y acetonitrilo (98:2) para preparar una solución que contenga 1 mg por ml de B1 0,5 mg por ml de B2, 1 mg por ml de G1 y 0,5 mg por ml de G2.
Columna cromatográfica - Emplear una columna cromatográfica de inmunoafinidad con anticuerpos monoclonales específicos para aflatoxinas.
Solvente de extracción - Disolver 5 g de cloruro de sodio en 200 ml de una mezcla de metanol y agua (70:30).
Solución muestra - Transferir 25 -g de la muestra, previamente molida y tamizada con tamiz N° 20, exactamente pesados, a un erlenmeyer de 500 ml. Agregar cantidad suficiente de Solvente de extracción para que toda la muestra quede embebida. Agitar 1 hora en un agitador mecánico o 5 minutos en licuadora a alta velocidad. Filtrar y recolectar el filtrado en un erlenmeyer de 250 ml. Transferir 80 ml del extracto, exactamente medidos, a un erlenmeyer de 250 ml, agregar 160 ml de Solución reguladora de fosfato pH 7,4. Agitar y filtrar a través de una membrana filtrante de porosidad entre 0,8 y 1,6 mm. Aplicar 120 ml del filtrado (equivalente a 5 g de muestra) a través de la Columna cromatográfrca, asegurando un caudal de 1 ó 2 gotas por segundo y cuidando que la columna no se seque. Lavar la columna con 20 ml de Solución reguladora de fosfato pH 7,4 y secar haciendo pasar aire a través de la misma con una jeringa vacía. Descartar el líquido de lavado. Eluir las aflatoxinas adsorbidas en la columna lentamente por acción de la gravedad con 2 ml de metanol. Recolectar todo el eluido en un balón de 25 ml con un pequeño reservorio en el fondo. Llevar a sequedad en un evaporador rotatorio a 60°C. Disolver el residuo en 100 ml de una mezcla de benceno y acetonitrilo (98:2).
Solución del estándar interno - Mezclar 10 ml de la muestra con 4 ml de la Solución estándar.
Revelador - Solución de ácido sulfúrico al 30 % v/v.
Procedimiento - Aplicar por separado sobre la placa 10 ml de la Solución muestra, 2; 4; y 6 ml de la Solución estándar y 10 ml de la Solución del estándar interno. Dejar secar las aplicaciones y desarrollar los cromatogramas hasta que el frente del solvente haya recorrido aproximadamente 11 cm. Retirar la placa de la cámara y marcar el frente del solvente. Secar la placa al aire protegida de la luz. Examinar la placa bajo luz ultravioleta a 360 mm: las aflatoxinas B1 y B2 aparecen como manchas azules y las G1 y G2 como manchas verdes. Los valores de Rf son aproximadamente: 0,4 para G2, 0,5 para G1, 0,6 para B2 y 0,7 para B1. Para confirmar pulverizar sobre la placa con Revelador. Dejar secar a la oscuridad y observar bajo luz ultravioleta a 360 nm: las cuatro aflatoxinas se observan como manchas amarillas. Calcular la concentración de cada aflatoxina, en mg por kg, en la porción de muestra tomada, por la fórmula siguiente:
( PCV)/( Sm)
en la cual P es el volumen, en ml, de Solución estándar sembrado, C es la concentración de aflatoxina en la Solución estándar (B1 y G1 1 mg por ml y B2 y G2 0,5 mg por ml), V es el volumen, en ml, de la dilución final del residuo, S es el volumen de Solución muestra sembrado y m es el peso del residuo en g.
Método II
Determinación de aflatoxinas por cromatografía líquida
Este método se emplea para determinar aflatoxinas en formas farmacéuticas de uso oral y tópica sin tratamiento térmico antes de la administración.
Sistema cromatográfico - Emplear un equipo para cromatografía de líquidos equipado con un detector de fluorescencia capaz de proveer una excitación de 360 mm y una emisión de 440 mm y una columna 15 cm x 4 mm con fase estacionaria constituida por octadecilsilano químicamente unido a partículas de sílice porosa de 5 mm de diámetro. Mantener la columna a aproximadamente 30°C. El caudal es de aproximadamente 1,0 ml por minuto.
Fase móvil - Agua, acetonitrilo y metanol (40:10:10) filtrado y desgasificado hacer los ajustes necesarios (ver Aptitud del sistema en 100. Cromatografía).
Solución madre del estándar - Proceder según se indica en Método I.
Solución estándar - Transferir alícuotas de cada una de las Soluciones madre del estándar valoradas a matraces apropiados y preparar una solución concentrada que contenga 300 ng por ml de B1, 50 ng por ml de B2, 150 ng por ml de G1 y 50 ng por ml de G2 empleando una mezcla de benceno y acetonitrilo (98:2). Evaporar a sequedad en estufa de vacío a 60°C y diluir el residuo con 1 ml de acetonitrilo. Transferir las alícuotas indicadas en la Tabla 2 de esta solución a matraces aforados de 10 ml, llevar a volumen con acetonitrilo para obtener las soluciones indicadas en la Tabla 2.

[NOTA: a partir de la Tabla 2 preparar al menos cinco Soluciones estándar diluidas incluyendo una solución estándar diluidas incluyendo una solución cuya concentración represente el límite de detección del sistema cromatográfico empleado].
Columna cromatográfica - Proceder según se especifica en Método I.
Solvente de extracción - Proceder según se especifica en Método I.
Solución de derivatización - Mezclar 10 ml de ácido trifluoroacético con 5 ml de ácido acético glacial y 35 ml de agua bidestilada (este volumen es suficiente para realizar 70 derivatizaciones).
Solución muestra - Transferir 25 g de muestra previamente homogeneizada y molida (tamiz N° 20), exactamente pesados, a un erlenmeyer de 500 ml. Agregar cantidad suficiente de Solvente de extracción para que toda la muestra quede embebida. Agitar 1 hora en un agitador mecánico o 5 minutos en licuadora a alta velocidad. Filtrar y recolectar el filtrado en un erlenmeyer de 250 ml. Transferir 16 ml del extracto a un erlenmeyer de 125 ml, agregar 32 ml de Solución reguladora de fosfato pH 7,4. Agitar y filtrar a través de una membrana filtrante de porosidad de 0,8 a 1,6 mm. Aplicar 24 ml del filtrado a través de la Columna cromatográfica asegurando un caudal de 1 ó 2 gotas por segundo y cuidando que la columna no se seque. Lavar la columna con 20 ml de agua y secar haciendo pasar aire a través de la misma con una jeringa vacía. Descartar el líquido de lavado. Eluir las aflatoxinas adsorbidas en la columna lentamente por acción de la gravedad con 2 ml de metanol. Recolectar todo el eluido en un envase de 5 ml de vidrio inactínico. Llevar a sequedad en estufa de vacío a 55°C. Disolver el extracto con 200 ml de acetonitrilo, agitar vigorosamente y agregar 700 ml de Solución de derivatización. Cerrar el envase y mezclar. Calentar a 65°C durante no menos de 8,5 minutos [NOTA: este tiempo es necesario para una completa derivatización de aflatoxina B1 (B2a) y G1 (G2a)]. Dejar enfriar a temperatura ambiente antes de abrir el envase.
Procedimiento - Inyectar por separado en el cromatógrafo 50 ml de cada Solucion estándar diluida, registrar los cromatogramas y medir las respuestas de los picos principales. Graficar las respuestas de los picos en función de la concentración de aflatoxinas, en mg por ml, para cada aflatoxina. Trazar la recta que mejor se ajuste a los puntos marcados. Inyectar en el cromatógrafo 50 ml de la Solución muestra, registrar el cromatograma y medir la respuesta de los picos. Los tiempos de retención de las aflatoxinas G2a, B2a, G2 y B2 son aproximadamente 6, 8 ,9 y 11 a minutos, respectivamente. Calcular la concentración de las aflatoxinas presentes en la Solución muestra empleando el gráfico de respuesta en función de la concentración, obtenido a partir de las Soluciones estándar diluidas.
120. DETERMINACION DE AGUA
A continuación se describen los métodos empleados en esta Farmacopea para la determinación de agua. Estos métodos se basan en la reacción de Karl Fischer y en la destilación azeotrópica con tolueno.
A menos que se especifique de otro modo en la monografía correspondiente emplear el método de titulación volumétrica directa por el método de Karl Fischer.
DETERMINACION DE AGUA POR EL METODO DE KARL FISCHER
La determinación de agua por el método de Karl Fischer se basa en la reacción cuantitativa entre el agua y un reactivo constituido por dióxido de azufre y iodo en presencia de metanol y una base orgánica como la piridina, según la siguiente ecuación:
I2 + S02 + 3C5H5N + CH30H + H20 ® 2 (C5H5N+H)I- + (C5H5N+H)-OSO2OCH3
Existen dos métodos diferentes basados en la reacción con el iodo: uno es la titulación volumétrica y el otro es un método de titulación culombimétrica. En el primero, el iodo se disuelve en el reactivo y el contenido de agua es determinado midiendo la cantidad de iodo consumido como resultado de la reacción con el agua. En el otro, el iodo es producido por la electrólisis de un reactivo de Karl Fischer que contiene al ion ioduro. El contenido de agua en una muestra puede ser determinado midiendo la cantidad de electricidad que se requiere para la producción de iodo durante la titulación.
2I- ® I2 + 2e-
Titulación volumétrica directa
Aparato - Consta de buretas automáticas, un frasco de titulación, un agitador y un equipo para titulaciones amperométricas a voltaje constante o titulaciones potenciométricas a corriente constante.
Dado que el reactivo de Karl Fischer es sumamente higroscópico, el aparato debe diseñarse de manera que no absorba humedad del ambiente. Para proteger el reactivo de la humedad se emplean además desecantes, como por ej., cloruro de calcio anhidro o gel de sílice.
Reactivo - El reactivo de Karl Fischer puede prepararse por cualquiera de los métodos indicados a continuación. También pueden emplearse reactivos comerciales. [NOTA: el cloroformo y el metanol empleados para la preparación del reactivo deben tener un contenido de agua inferior a 0,1 mg por ml. El metilcellosolve y el éter monometílico dietilenglicol deben tener un contenido de agua inferior a 0,3 mg por ml].
Método a - Disolver 63 g de iodo en 100 ml de piridina, con un contenido de agua inferior a 1 mg por ml, enfriar la solución en baño de hielo y hacer pasar dióxido de azufre seco a través de esta solución hasta que el aumento de peso sea de 32 g. Llevar a 500 ml agregando cloroformo o metanol y dejar en reposo durante no menos de 24 horas antes de usar.
Método b - Disolver 102 g de imidazol, con un contenido de agua inferior a 0,1%, en 350 ml de metilcellosolve o éter monometílico dietilenglicol, enfriar la solución en baño de hielo y hacer pasar dióxido de azufre seco a través de esta solución hasta que el aumento de peso sea de 64 g, manteniendo la temperatura entre 25 y 30°C. Disolver 50 g de iodo en esta solución y dejar en reposo durante no menos de 24 horas antes de usar.
Método c - Hacer pasar dióxido de azufre a través de 150 ml de metilcellosolve hasta que el aumento de peso sea de 32 g. A esta solución, previamente enfriada en un baño de hielo, agregar 250 ml de metilocellosolve o cloroformo que contiene 81 g de 2-metilaminopiridina, con un contenido de agua inferior a 1 mg por ml. Disolver 36 g de iodo en esta solución y dejar en reposo durante no menos de 24 horas antes de usar.
El reactivo de Karl Fischer, preparado por cualquiera de estos métodos, debe estandarizarse antes de cada uso, porque su actividad para la determinación de agua cambia con el tiempo. Almacenar el reactivo en un sitio frío, protegido de la luz y la humedad.
Estandarización del reactivo - Transferir una cantidad apropiada de metanol al frasco de titulación seco y titular el solvente con reactivo de Karl Fischer hasta alcanzar el punto final. Luego agregar rápidamente 30 mg de agua, exactamente pesados, a la solución en el frasco y titular el agua con el reactivo de Karl Fischer, con agitación enérgica, hasta alcanzar el punto final. Calcular el factor de equivalencia, f, correspondiente a la cantidad de agua, en mg, por ml de reactivo, por la fórmula siguiente:
f= P/ V
en la cual P es la cantidad de agua tomada, en mg, y V es el volumen de reactivo de Karl Fischer, en ml, consumido para la titulación del agua.
Para la determinación de cantidades de agua menores a 1%, el reactivo puede estandarizarse con tartrato de sodio según se indica a continuación. Transferir una cantidad apropiada de metanol al frasco de titulación seco y titular el solvente con reactivo de Karl Fischer hasta alcanzar el punto final. Agregar rápidamente 150 a 350 mg de tartrato de sodio (C4H4Na2O62H2O) exactamente pesados, y titular hasta alcanzar el punto final. Calcular el factor de equivalencia, f, correspondiente a la cantidad de agua, en mg, por ml de reactivo, por la fórmula siguiente:
f = 2(18,02/230,08)( P/V)
en la cual 18,02 y 230,08 son los pesos moleculares del agua y del tartrato de sodio dihidratado, respectivamente, P es el peso, en mg, de tartrato de sodio dihidratado y V es el volumen, en ml, de reactivo consumido para la titulación del agua.
Procedimiento - En general, la titulación de agua con reactivo de Karl Fischer debería llevarse a cabo a la misma temperatura que se hizo la estandarización y evitando la humedad atmosférica. El aparato se equipa con un resistor variable en el circuito y este resistor se manipula para mantener un voltaje constante entre los dos electrodos de platino sumergidos en la solución a ser titulada, midiéndose la variación de intensidad de corriente (titulación amperométrica a voltaje constante). Durante la titulación, la intensidad de corriente en el circuito varía notablemente, pero vuelve al valor original en pocos segundos. Al final de la titulación, la corriente permanece fija en un valor durante un tiempo generalmente mayor a 30 segundos. Este estado se designa como el punto final de la titulación. Adicionalmente, el reactivo de Karl Fischer proporciona un indicador visual del punto final, dado el color característico que produce el exceso de iodo en la solución que se está titulando.
De otra manera, la manipulación del resistor sirve para pasar una corriente definida entre los dos electrodos de platino, midiéndose la variación de potencial (titulaciones potenciométricas a intensidad constante). Con el progreso de la titulación, el valor indicado por el potenciómetro disminuye repentinamente desde un estado de polarización de varios centenares de mV al estado de no polarización, pero vuelve al valor original en pocos segundos. Al final de la titulación, el estado de no polarización persiste por un tiempo generalmente mayor de 30 segundos. Este estado se designa como el punto final de la titulación.
Transferir una cantidad apropiada de metanol al frasco de titulación seco y titular el solvente con reactivo de Karl Fischer hasta el punto final. Tomar una cantidad de muestra, exactamente pesada, que contenga entre 5 y 30 mg de agua, transferirla rápidamente al frasco de titulación, disolver agitando y titular la solución, con agitación enérgica, hasta alcanzar el punto final.
Si la muestra es insoluble, reducir a polvo fino rápidamente, pesar exactamente una cantidad apropiada de la muestra con un contenido de agua estimado entre 5 y 30 mg y transferirla rápidamente al frasco de titulación. Agitar la mezcla entre 5 y 30 minutos, protegiendo de la humedad, y titular con agitación enérgica.
Aunque el procedimiento de titulación debería llevarse a cabo bajo condiciones de baja humedad, si el efecto de la humedad atmosférica no puede evitarse, como por ej., si se requiere un tiempo largo de extracción y titulación, debe realizarse una titulación con un blanco, bajo las mismas condiciones empleadas para la muestra, y hacer las correcciones necesarias.
Calcular el porcentaje de agua presente en la muestra, por la fórmula siguiente:
(Vf/P)100
en la cual V es el volumen de reactivo de Karl Fischer, en ml, consumido para la titulación, f es el factor del reactivo de Karl Fischer, en mg de agua por ml de reactivo, y P es la cantidad de muestra, en mg, pesada para la determinación.
Titulación volumétrica por retorno
En la titulación por retorno, se agrega a la muestra un exceso de reactivo, se espera un tiempo suficiente para que la reacción se complete y se titula el exceso de reactivo con una solución estándar de agua en metanol. El procedimiento de titulación por retorno, es generalmente útil y evita las dificultades que pueden encontrarse en la titulación directa de sustancias de las cuales el agua ligada se libera lentamente.
Aparato y reactivo - Ver Titulación volumétrica directa.
Solución estándar de agua-metanol-Transferir 500 ml de metanol a un matraz aforado de 1 litro, agregar 2,0 ml de agua y completar a volumen con metanol. Almacenar esta solución en un sitio fresco, protegido de la luz y la humedad.
Estandarizar la Solución estándar de agua-metanol según se indica a continuación. Transferir una cantidad apropiada de metanol a un frasco de titulación seco y titular el solvente con reactivo de Karl Fischer hasta alcanzar el punto final. Agregar 10 ml de reactivo de Karl Fischer, exactamente medidos, y titular con Solución estándar de agua-metanol hasta el punto final. Calcular la concentración de agua en la solución estándar. f’, en mg por ml, por la fórmula siguiente:
f’ = f 10/V’
en la cual f es el factor del reactivo de Karl Fischer empleado en la titulación y V’ es el volumen, en ml, de Solución estándar de agua-metanol consumido en la titulación.
Procedimiento - Cuando se emplea el método amperométrico a voltaje constante, en la titulación por retorno, la aguja del microamperímetro está fuera de escala durante la presencia de exceso de reactivo y vuelve rápidamente a la posición original cuando el sistema alcanza el punto final.
Cuando se emplea el método potenciométrico a intensidad de corriente constante, en la titulación por retorno, la aguja del milivoltímetro está en la posición original durante la presencia de exceso de reactivo. Finalmente aparece un voltaje definido cuando la titulación alcanza el punto final.
Transferir una cantidad apropiada de metanol al frasco de titulación seco y titular el solvente con reactivo de Karl Fischer hasta alcanzar el punto final. Pesar exactamente una cantidad de muestra con un contenido de agua estimado entre 5 y 30 mg, transferirla rápidamente al frasco de titulación y disolver con agitación. Agregar un exceso, exactamente medido, de reactivo de Karl Fischer y titular la solución con la Solución estándar de agua-metanol, con agitación enérgica, hasta el punto final.
En el caso de una muestra insoluble, reducir a polvo fino rápidamente, pesar exactamente una cantidad apropiada, transferir rápidamente al frasco de titulación y agregar un exceso, exactamente medido, de reactivo de Karl Fischer. Después de agitar entre 5 y 30 minutos, evitando la humedad atmosférica titular con agitación enérgica. Calcular el porcentaje de agua en la muestra, por la fórmula siguiente:
[(Vf - V f’)/P]100
en la cual V es el volumen de reactivo agregado, en ml, f es el factor del reactivo en mg de agua por ml de reactivo, V’ es el volumen, en mI, de la Solución estándar de agua-metanol consumido para la titulación, f’ es el factor de la Solución estándar de agua-metanol y P es el peso, en mg, de muestra.
Titulación Culombimétrica
Aparato - Consta de un frasco de titulación equipado con una celda electrolítica para la producción de iodo, un agitador y un sistema para la titulación potenciométrica a intensidad de corriente constante. El sistema de producción de iodo se compone de un ánodo y un cátodo, separados por un diafragma. El ánodo se sumerge en la solución del anolito para la determinación de agua y el cátodo se sumerge en la solución del catolito para la determinación de agua. Ambos electrodos son generalmente de platino.
Dado que ambas soluciones, el catolito y el anolito, son fuertemente higroscópicas, el sistema de titulación debe protegerse de la humedad atmosférica. Para este fin, puede emplearse cloruro de calcio anhidro o gel de sílice.
Reactivos - Las soluciones electrolíticas pueden prepararse por alguno de los métodos indicados a continuación, también pueden emplearse reactivos comerciales. [NOTA: el cloroformo y el metanol empleados para la preparación del reactivo deben tener un contenido de agua inferior a 0,1 mg por ml. El metilcellosolve y el dietilenglicol monometiléter deben tener un contenido de agua inferior a 0,3 mg por ml].
Método a -
SOLUCION DEL ANOLITO: Disolver 102 g de imidazol en 900 ml de metanol, enfriar la solución en un baño de hielo y hacer pasar dióxido de azufre seco a través de la solución, mantenida a una temperatura inferior a 30°C, hasta que el aumento de peso sea de 64 g. Disolver con agitación 12 g de iodo, agregar una cantidad apropiada de agua a la solución hasta que el color del líquido vire de marrón a amarillo y diluir a 1 litro con metanol.
SOLUCION DEL CATOLITO: Disolver 24 g de clorhidrato de dietanolamina en 100
ml de metanol.
Método b -
SOLUCION DEL ANOLITO: Disolver 40 g de 1,3-di (4-piridil)propano y 30 g de dietanolamina en aproximadamente 200 ml de metanol y hacer pasar dióxido de azufre seco a través de la solución hasta que el aumento de peso sea de 25 g. Agregar 50 ml de carbonato de propileno y disolver 6 g de iodo en la solución. Agregar metanol para completar a 500 ml y agregar una cantidad apropiada de agua hasta que el color del líquido vire de marrón a amarillo.
SOLUCION DEL CATOLITO: Disolver 30 g de clorhidrato de colina en metanol y diluir a 100 ml con el mismo solvente.
Método c -
SOLUCION DEL ANOLITO: Disolver 100 g de dietanolamina en 900 ml de metanol o en una mezcla de metanol y cloroformo (3:1) y hacer pasar dióxido de azufre seco a través de la solución hasta que el aumento de peso de la solución sea de 64 g. Disolver 20 g de iodo en la solución y agregar una cantidad apropiada de agua hasta que el color del líquido vire de marrón a amarillo.
SOLUCION DEL CATOLITO: Disolver 25 g de cloruro de litio en 1 litro de una mezcla de metanol y nitrometano (4:1).
Procedimiento - Transferir un volumen apropiado de Solución del anolito al frasco de titulación, sumergir en esta solución un par de electrodos de platino para titulación potenciométrica a intensidad de corriente constante. Luego sumergir el sistema de producción de iodo lleno de Solución del catolito en la Solución del anolito: Iniciar el sistema electrolítico y anhidrizar el contenido del frasco de titulación. Transferir una cantidad, exactamente pesada de muestra, cuyo contenido de agua estimado sea de 0,2 a 5 mg, agregarla rápidamente al frasco de titulación, disolver agitando y titular, con agitación enérgica; hasta el punto final.
Cuando la muestra no pueda disolverse en la solución del anolito, reducir a polvo fino rápidamente y transferir al frasco de titulación una cantidad, exactamente pesada, cuyo contenido de agua estimado sea de 0,2 a 5 mg. Luego de agitar la mezcla durante 5 a 30 minutos, protegida de la humedad atmosférica, titular con agitación enérgica. Determinar la cantidad de electricidad (C) [= intensidad de corriente (A) x tiempo (s)] requerida para la producción de iodo durante la titulación y calcular el contenido de agua (%) en la muestra, por la fórmula siguiente:
[C/10,72P]100
en la cual C’ es la cantidad de electricidad requerida para la producción de iodo, 10,72 es la cantidad de electricidad que corresponde a 1 mg de agua y P es el peso de muestra, en mg.
Aunque el procedimiento de titulación debería llevarse a cabo bajo condiciones de baja humedad, si el efecto de la humedad atmosférica no puede evitarse, como por ej., si se requiere un tiempo largo para la extracción y la titulación del agua, realizar un ensayo con un blanco, bajo las mismas condiciones que la muestra, y hacer las correcciones necesarias.
DETERMINACION DE AGUA POR DESTILACION AZEOTROPICA
Este método se basa en la destilación por arrastre con vapor de tolueno, del agua contenida en la muestra de un producto dado bajo condiciones establecidas.
Aparato (ver Figura) - Consiste de un balón A de 500 ml, conectado por un tubo D al tubo cilíndrico B adosado a un tubo receptor graduado E y a un refrigerante C por medio de juntas esmeriladas. El tubo receptor E se gradúa en 0,1 ml. La fuente de calor es preferentemente un calentador eléctrico con un reostato para controlar la temperatura o un baño de vaselina.
La porción superior del balón y el tubo conector deben aislarse.
Procedimiento - Lavar el tubo receptor y el refrigerante con agua y secar. Transferir 200 ml de tolueno y aproximadamente 2,0 ml de agua al balón seco. Destilar durante 2 horas, dejar enfriar durante 30 minutos y leer el volumen de agua. Transferir al balón una cantidad de la muestra, exactamente pesada, cuyo contenido de agua estimado sea de 2 a 3 ml. Si la sustancia tiene una consistencia pastosa, pesarla sobre una pequeña hoja de aluminio. Agregar unos trozos de material poroso y calentar el balón suavemente durante 15 minutos. Cuando el tolueno comienza a hervir, destilar a razón de 2 gotas por segundo hasta que la mayor parte del agua haya destilado, entonces aumentar la velocidad de destilación a 4 gotas por segundo. Cuando el agua haya destilado por completo, lavar el interior del tubo del refrigerante con tolueno. Continuar la destilación durante 5 minutos, retirar la fuente de calor, dejar enfriar hasta alcanzar la temperatura ambiente y arrastrar el agua que permanezca adherida a las paredes del tubo receptor. Cuando el agua y el tolueno se hayan separado completamente, leer el volumen de agua y calcular el porcentaje presente en la muestra, por la fórmula siguiente:
100(V2- V1)/P
en la cual P es el peso, en g, de la muestra a ensayar, V1 es el volumen, en ml, de agua obtenido en la primera destilación y V2 es el volumen total, en ml, de agua obtenido en las dos destilaciones.

130. DETERMINACION DE ALCOHOL
A menos que se especifique de otro modo en la monografía correspondiente, realizar la determinación de alcohol empleando el Método I.
Método I
Destilación
Este método es apropiado para la mayoría de los extractos fluidos y tinturas. En todas las manipulaciones, deben tomarse precauciones para reducir al mínimo la pérdida de alcohol por evaporación.
Procedimiento general - Medir exactamente no menos de 25 ml del líquido en el cual se quiere valorar el alcohol y registrar la temperatura a la cual se midió el volumen. Transferirlos a un destilador apropiado (de volumen dos a cuatro veces mayor que el del líquido) y si se cree que el contenido alcohólico no es superior al 30% v/v agregar un volumen igual de agua lavando al mismo tiempo la probeta en que se midió. Destilar a una velocidad tal que el líquido pase claro y recolectar un volumen inferior, en unos 2 ml, al volumen del líquido original. Llevar a la temperatura inicial, completar exactamente al volumen inicial con agua y determinar la densidad relativa a 15°C (ver 160. Determinación de la densidad relativa). Por medio de la tabla correspondiente (ver Determinación de la concentración alcohólica en peso y en volumen de agua, en Tablas) calcular el porcentaje, en volumen, de alcohol contenido en el líquido ensayado. Si el líquido bajo ensayo contiene más de 30% v/v de alcohol, diluir con dos veces su volumen de agua y recolectar 2 ml menos que, el doble del volumen primitivo. Llevar a la temperatura inicial y completar cuidadosamente al doble del volumen inicial con agua, mezclar y determinar la densidad relativa y el contenido alcohólico según se mencionó anteriormente. El contenido alcohólico en volumen debe corresponder a la mitad del contenido en el líquido original. El destilado debe ser límpido o ligeramente turbio.
El método debe modificarse en los siguientes casos:
Ebullición violenta - Algunas soluciones alcohólicas, particularmente las que contienen resinas, manifiestan tendencia a producir proyecciones cuando se calientan. En estos casos agregar trozos de algún material poroso que permita regular la ebullición.
Líquidos espumosos - Deben acidificarse con ácido fosfórico, sulfúrico o tánico, o tratarse con un pequeño exceso de solución de cloruro de calcio.
Glicerina - Los líquidos que contienen glicerina deben diluirse con agua como para que el residuo de la destilación contenga por lo menos 50% de agua.
Iodo - Las soluciones iodadas deben decolorarse antes de ser destiladas, por agregado de cinc en polvo o de solución de tiosulfato de sodio (1 en 10). En este último caso debe evitarse un exceso de tiosulfato de sodio y conviene agregar unas gotas de hidróxido de sodio (SR) para fijar los compuestos volátiles de azufre.
Sustancias volátiles - Las tinturas, alcoholados y demás preparados alcohólicos que contengan en cantidad apreciable sustancias volátiles, tales como esencias, cloroformo, éter, alcanfor, etc., deben tratarse previamente de la siguiente forma: mezclar 25 ml del líquido alcohólico en una ampolla de decantación, con un volumen igual de solución saturada de cloruro de sodio; agregar aproximadamente el mismo volumen de éter de petróleo y agitar la mezcla para extraer los compuestos volátiles. Dejar reposar, retirar la fase inferior acuosa y transvasar a una segunda ampolla. Extraer dos veces con porciones de 25 ml de éter de petróleo. Reunir estos extractos en la primera ampolla y extraer con tres porciones de 10 ml de solución saturada de cloruro de sodio.
Mezclar los extractos acuosos salinos y destilar en la forma habitual, recolectando un volumen de destilado que tenga una relación simple con el volumen del líquido original.
Si el líquido, después de tratado con éter de petróleo, queda lechoso, destilar directamente una nueva porción de la muestra, diluida con un volumen igual de agua, siguiendo el Procedimiento general. Tratar este destilado como se indicó anteriormente, con éter de petróleo y solución saturada de cloruro de sodio y destilar la solución acuosa salina. Así se obtendrá un destilado exento de sustancias volátiles extrañas.
Si se tiene que destilar una solución de colodión, se debe diluir con agua en lugar de solución saturada de cloruro de sodio.
Cuando las esencias están presentes en pequeña proporción y se obtiene un destilado turbio, si no se ha empleado el tratamiento previo con éter de petróleo, bastará agitar el destilado con un quinto de su volumen de éter de petróleo para clarificarlo o filtrarlo a través de una delgada capa de talco.
Otros preparados que requieren un tratamiento especial - Las preparaciones que contengan bases volátiles deben acidificarse ligeramente con ácido sulfúrico diluido antes de ser destiladas. Si están presentes ácidos volátiles, se debe alcalinizar ligeramente la preparación con hidróxido de sodio al 4%.
Las soluciones jabonosas se tratan con un exceso de ácido sulfúrico para descomponer el jabón, se extraen con éter de petróleo purificado y luego se continúa según se indica en Procedimiento general.
Método II
Cromatografía de gases
Sistema cromatográfico - Emplear un cromatógrafo de gases equipado con un detector de ionización a la llama y una columna de vidrio de 1,8 m x 4 mm rellena con un copolímero de etilvinilbenceno y divinilbenceno con un área superficial nominal de 500 a 600 m2 por g y un diámetro de poro promedio de 0,0075 mm de malla N° 100 a 120. Se emplea nitrógeno o helio como gas transportador. Antes de usar, acondicionar la columna durante la noche a 235°C con flujo lento de gas transportador. Mantener la columna a 120°C y el inyector y el detector a 210°C. Ajustar el caudal del gas transportador de manera que el estándar interno acetonitrilo) eluya entre 5 y 10 minutos.
Solución estándar - Diluir 5,0 ml de alcohol absoluto con agua a 250 mI.
Solución del estándar interno - Diluir 5,0 ml de acetonitrilo con agua a 250 ml.
Solución muestra - Diluir la muestra a ensayar con agua hasta obtener una solución que contenga aproximadamente 2% v/v de alcohol.
Preparación muestra - Transferir 10 ml de la Solución muestra y 10 ml de la Solución del estándar interno a un matraz aforado de 100 ml y completar a volumen con agua.
Preparación estándar - Transferir 10 ml de la Solución estándar y 10 ml de la Solución del estándar interno a un matraz aforado de 100 ml, completar a volumen con agua y mezclar.
Aptitud del sistema - (ver 100. Cromatografia) - Cromatografiar la Preparación estándar, registrar los cromatogramas y medir las respuestas de los picos según se indica en Procedimiento: la resolución, R, no debe ser menor de 2; el factor de asimetría para el pico del alcohol no debe ser mayor que 1,5 y la desviación estándar relativa del cociente entre las respuestas de los picos del alcohol y el estándar interno para inyecciones repetidas no debe ser mayor de 2,0%.
Procedimiento - Inyectar por duplicado en el cromatógrafo volúmenes iguales (aproximadamente 5 ml) de la Preparación muestra y la Preparación. estándar, registrar los cromatogramas y medir las respuestas de los picos. Calcular el porcentaje de alcohol, en volumen, en la muestra, por la fórmula siguiente:
2DRM/RE
en la cual D es el factor de dilución, expresado como una fracción, empleado en la preparación de la Solución muestra y Rm y Re son los cocientes entre las respuestas de los picos de alcohol y del estándar interno obtenidos a partir de Preparación muestra y la Preparación estándar, respectivamente.
140. DETERMINACION DE ALUMINIO
Este procedimiento se emplea para demostrar que el contenido de aluminio (Al) no es mayor al límite especificado en la monografía correspondiente de una sustancia indicada para emplearse en hemodiálisis. [NOTA: las Soluciones estándar y la Solución muestra pueden modificarse, si fuera necesario, para obtener soluciones de concentraciones apropiadas adaptables al intervalo lineal o de trabajo del aparato].
Ácido nítrico diluido - Transferir 40 ml de ácido nítrico a un matraz aforado de 1 litro y completar a volumen con agua.
Soluciones estándar - Transferir 2,0 g de aluminio metálico a un matraz aforado de 1 litro, agregar 50 ml de ácido clorhídrico 6 N, agitar por rotación y dejar que reaccione hasta que todo el aluminio se haya disuelto. Completar con agua a volumen y mezclar. Transferir 5,0 ml de esta solución a un matraz aforado de 1 litro, completar a volumen con agua y mezclar. Transferir 10,0 ml de esta solución a un matraz aforado de 100 ml, completar a volumen con Acido nítrico diluido y mezclar. Transferir porciones de 1,0; 2,0 y 4,0 ml de esta solución a sendos matraces aforados de 100 ml, completar a volumen con Ácido nítrico diluido y mezclar. Estas soluciones contienen 0,01; 0,02 y 0,04 mg por ml, respectivamente.
Solución muestra - A menos que se especifique de otro modo en la monografía correspondiente, transferir una cantidad de muestra, en g, exactamente pesada, a un matraz aforado de plástico de 100 ml. Agregar 50 ml de agua y sonicar durante 30 minutos. Agregar 4 ml de ácido nítrico, completar con agua a volumen y mezclar.
Procedimiento - Determinar las absorbancias de las Soluciones estándar y la Solución muestra en la línea de emisión del aluminio a 309,3 nm con un espectrofotómetro de absorción atómica apropiado (ver 440. Espectrofotometría de absorción y emisión atómica) equipado con una lámpara de aluminio de cátodo hueco y un horno eléctrico sin llama, empleando Ácido nítrico diluido como blanco. Gráficar las absorbancias de las Soluciones estándar en función del contenido de Al, en mg cada por ml, y trazar la línea que mejor se ajuste. A partir del gráfico obtenido, determinar la cantidad, en mg, de Al en cada ml de la Solución muestra. Calcular la cantidad de Al en la muestra, en mg por g, multiplicando este valor por 100/P, donde P es el peso, en g, de la sustancia tomada para preparar la Solución muestra.
150. DETERMINACION DE CINC
Todos los reactivos empleados en este ensayo deben tener un contenido de metales pesados tan bajo como sea posible. El material de vidrio debe lavarse cuidadosamente, primero con una solución de ácido nítrico al 50% a una temperatura entre 35 y 55°C y finalmente con agua. El lubricante empleado en el robinete de la ampolla de decantación no debe ser soluble en cloroformo.
Reactivos
Solución alcalina de citrato de amonio - Disolver 50 g de citrato dibásico de amonio en cantidad suficiente de agua hasta completar 100 ml. Agregar 100 ml de amoníaco y separar los metales pesados que pudieran estar presentes, extrayendo la solución con porciones de 20 ml de Solución de ditizona para extracción (ver 600. Límite de plomo), hasta que esta solución conserve su color anaranjado verdoso. Extraer la ditizona que quede en la solución de citrato por agitación con cloroformo.
Cloroformo - Destilar cloroformo en un aparato de vidrio y recolectar el destilado en cantidad suficiente de alcohol absoluto de modo que la concentración final sea de 1 ml de alcohol por cada 100 ml de destilado.
Solución de ditizona - Solución estándar de ditizona (ver 600. Límite de plomo) preparada con Cloroformo destilado.
Solución estándar de cinc - Disolver 625 mg de óxido de cinc, previamente sometido a ignición moderada, hasta peso constante y exactamente pesado, en 10 ml de ácido nítrico y diluir con agua a 500,0 ml. Cada mililitro de esta solución contiene 1,0 mg de cinc.
Solución estándar de cinc diluida - A 1 ml de Solución estándar de cinc, exactamente medido, agregar dos gotas de ácido nítrico y diluir con agua a 100 ml. Cada mililitro de esta solución contiene 10 mg de cinc. Esta solución debe emplearse dentro de las 2 semanas de preparada.
Solución de ácido tricloroacético - Disolver 100 g de ácido tricloroacético en cantidad suficiente de agua y diluir a 1 litro.
Procedimiento - Transferir entre 1 y 5 ml de la preparación a ensayar, exactamente medidos, a un tubo de centrífuga graduado de 40 ml y, si fuera necesario, agregar ácido clorhídrico 0,2 N, gota a gota, hasta obtener una solución transparente. Agregar 5 ml de Solución de ácido tricloroacético y completar con. agua 40,0 ml. Mezclar y centrifugar.
Transferir un volumen exactamente medido del líquido sobrenadante, que contiene aproximadamepte entre 5 y 20 mg de cinc, a una ampolla de decantación de vidrio y agregar agua hasta completar 20 ml. Agregar 1,5 ml de Solución alcalina de citrato de amonio y 35 ml de Solución de ditizona (ver 600. Límite de plomo). Agitar vigorosamente unas cien veces, dejar que se separe la fase clorofórmica e insertar una torunda de algodón en el vástago de la ampolla de decantación para eliminar el agua que se haya emulsionado con el cloroformo. Recolectar el extracto clorofórmico (desechando la primera porción) en un tubo de ensayo y determinar la absorbancia a 530 nm, empleando un espectrofotómetro apropiado.
Calcular la cantidad de cinc contenida en la muestra, a partir de una curva de absorbancia en función de concentración, obtenida empleando 0,5; 1,0 y 1,5 ml de Solución estándar de cinc diluida y, en caso que el contenido de la muestra sea mayor de 15 mg, emplear 2,0 ml de Solución . estándar de cinc diluida, corregida mediante un blanco preparado simultáneamente con todos los reactivos empleados en las mismas proporciones, pero sin agregar cinc.
160. DETERMINACION DE LA DENSIDAD
A menos que se especifique de otro modo en la monografía correspondiente, la determinación de la densidad relativa se realiza a 20°C.
Procedimiento - Emplear un picnómetro perfectamente seco. Determinar el peso del picnómetro vacío y el peso de agua contenida en el picnómetro, recientemente hervida y enfriada a 20°C. Al peso obtenido, sustraer el peso del picnómetro vacío. Llenar el picnómetro con la sustancia a ensayar a 20°C. Ajustar la temperatura del picnómetro lleno a la misma temperatura, eliminar el exceso de líquido y pesar. Al peso obtenido, sustraer el peso del picnómetro vacío.
[NOTA: si el picnómetro contiene menos de 20 ml, las pesadas deben efectuarse con una aproximación de ± 0,001 g; y si contiene más de 20 ml, con una aproximación de 0,01 ± g].
A menos que se especifique de otro modo en la monografía correspondiente, la densidad relativa de la sustancia es el cociente entre el peso de la sustancia contenida en el picnómetro menos el peso del picnómetro vacío y el peso de agua contenida en el mismo menos el peso del picnómetro vacío.
170. DETERMINACION DE LA ROTACION OPTICA
Una sustancia se considera ópticamente activa cuando posee la propiedad de rotar el plano de la luz polarizada que incide sobre la misma. Esta propiedad, característica de muchas sustancias, es en general debida a la presencia de uno o varios centros asimétricos constituidos muy frecuentemente por átomos de carbono con cuatro sustituyentes diferentes. El número máximo de isómeros ópticos posibles en una molécula es de 2", siendo n el número de centros asimétricos.
La polarimetría es una técnica conveniente para distinguir entre sí, isómeros ópticamente activos, a partir de la medición de la rotación óptica de una sustancia; también es un criterio importante de identidad y pureza, pudiendo emplearse con fines cuantitativos.
Las sustancias quirales poseen poder rotatorio. Aquellas que rotan la luz en el sentido de las agujas del reloj son dextrógiras o isómeros ópticos (+), mientras que las que rotan la luz en la dirección opuesta son levógiras o isómeros ópticos (-). Los símbolos R y S se emplean actualmente para indicar la configuración, es decir el ordenamiento de átomos o grupos de átomos en el espacio, pudiendo en algunos casos emplearse otros términos como D y L o a y b.
Las sustancias quirales cuyas moléculas no son superponibles sino imágenes especulares se denominan enantiómeros. Éstos tienen las mismas propiedades fisicoquímicas, excepto que rotan el plano de la luz polarizada la misma cantidad de grados en direcciones opuestas, y sus reacciones con otras sustancias quirales presentan características diferentes.
La medición de la rotación óptica debe realizarse empleando un polarímetro capaz de apreciar diferencias de 0,01°. Como fuente de luz de los aparatos se emplean lámparas de sodio, de vapor de mercurio, xenón o halógenotungsteno entre otras, provistas de un dispositivo que permite transmitir un haz luminoso monocromático. La calibración del aparato puede realizarse empleando una placa de cuarzo montada sobre un soporte perpendicular al paso de la luz. La ecuación general es:
[a]t2 =100 a/lc
en la cual a es la rotación específica a la longitud de onda 2, t es la temperatura a la que se realiza la lectura, a es la rotación observada en grados, l es el paso de la celda en decímetros y c es la concentración del analito, en g por 100 ml. Por lo tanto, a es 100 veces el valor medido, en grados, para una solución que contiene 1 g en 100 ml, medido en una celda con un paso de 1,0 dm bajo determinadas condiciones de longitud de onda incidente y temperatura. En general, la rotación observada decrece linealmente con el aumento de la temperatura; sin embargo, la diferencia entre la rotación observada a 20 y 25°C es generalmente despreciable.
La rotación óptica es afectada por el solvente empleado para la medición, la concentración del analito, la longitud de onda y la temperatura, los que siempre deberán especificarse. A menos que se especifique de otro modo en la monografía correspondiente, las determinaciones en esta Farmacopea se realizan a 25°C, empleando la línea D del sodio a la longitud de onda de 589 nm. La rotación específica así determinada se expresa por el símbolo:
[a]D25
Para algunas sustancias, especialmente líquidos de composición compleja, como por ej., aceites esenciales, la rotación óptica se expresa en función de la rotación observada, a, medida bajo las condiciones definidas en la monografía correspondiente.
La polarimetría puede reaIizarse empleando aparatos que detectan la rotación angular de modo visual (al igualar la intensidad de luz sobre dos campos) o mediante un sistema fotoeléctrico, siendo esta última más exacta y precisa que la medición visual.
El empleo de longitudes de onda menores, como por ej., las líneas de la lámpara de mercurio a 578, 546, 436, 405 y 365 nm en un polarímetro fotoeléctrico, puede proporcionar ventajas en cuanto a la sensibilidad, con la consiguiente reducción de la concentración del analito. En general, la rotación óptica observada a 436 nm, es aproximadamente el doble y a 365 nm aproximadamente tres veces la observada con la línea D del sodio. La reducción de la concentración del analito requerida para la medición, a veces puede realizarse al convertir la sustancia a ensayar en una que tenga una rotación óptica significativamente mayor.
Rotación específica - Se calcula a partir de la rotación óptica observada en la solución muestra, obtenida según se especifica en la monografía correspondiente. Cuando se emplea un polarímetro fotoeléctrico se hace una sola medición, corregida por el blanco de solvente. Cuando se emplea un polarímetro con detección visual se obtiene un promedio entre no menos de cinco determinaciones corregidas por la lectura de un tubo vacío y seco, empleado como blanco. La temperatura de la muestra debe mantenerse dentro de ± 0,5°C del valor establecido. A menos que se especifique de otro modo en la monografía correspondiente, la rotación específica se calcula sobre la sustancia seca cuando la monografía especifica Pérdida por secado o sobre la sustancia anhidra cuando especifica Determinación de Agua.
La rotación óptica de las soluciones se debe determinar dentro de los 30 minutos de realizadas las soluciones. En el caso de sustancias que pueden sufrir racemización o mutarrotación se deben tomar precauciones para estandarizar el tiempo entre el agregado del analito al solvente y la lectura polarimétrica.
Rotación angular - Cuando se trata de mezclas, la rotación angular constituye una determinación física importante. Representa la desviación polarimétrica que una sustancia líquida o una solución, en determinadas condiciones de temperatura, concentración y longitud del tubo del polarímetro, hacen experimentar al plano de polarización de la luz monocromática incidente. A menos que se especifique de otro modo en la monografía correspondiente, la misma se mide en un tubo de 1,0 dm, corrigiéndose la lectura con la de un tubo vacío y seco, empleado como blanco.
180. DETERMINACION DE LA TEMPERATURA DE SOLIDIFICACION
Abarato (ver Figura) - Consta de un tubo de ensayo de 25 mm x 150 mm colocado dentro de un tubo de ensayo de 40 mm x 160 mm; el tubo interior está cerrado con un tapón que sostiene el termómetro y un agitador. El bulbo del termómetro se encuentra a aproximadamente 15 mm del fondo del tubo. El conjunto se coloca dentro de un vaso de precipitados que contiene un líquido refrigerante apropiado y un termómetro para controlar la temperatura del mismo.
Procedimiento - Emplear un termómetro que se ajuste a las características dadas en <720>. Termómetros. Transferir una cantidad de muestra, previamente fundida si fuera necesario, al tubo interno, de manera que el bulbo del termómetro quede totalmente cubierto. Determinar el punto de solidificación aproximado enfriando rápidamente. Colocar el tubo interno en un baño a una temperatura 5°C por encima del punto de solidificación de la sustancia hasta que prácticamente toda la muestra se funda y sólo queden trazas de cristales.
Llenar el vaso de precipitados con el líquido refrigerante a una temperatura 5°C por debajo del punto de solidificación de la sustancia. Insertar el tubo interno dentro del tubo externo, asegurándose que la muestra presente algunos cristales y agitar, moviendo el agitador verticalmente, hasta que se produzca la solidificación. La mayor temperatura observada corresponde a la temperatura de solidificación.
En el caso en que la muestra se encuentre en estado líquido a temperatura ambiente, llevar a cabo la determinación empleando un baño a una temperatura aproximadamente 15°C por debajo del punto de solidificación esperado.
Cuando la muestra se enfría cerca de 5°C por encima del punto de solidificación esperado, ajustar el baño a una temperatura entre 7 y 8°C debajo del punto de solidificación esperado. Agitar la muestra hasta terminar el ensayo a una velocidad regular de 20 ciclos completos por minuto.

190. DETERMINACION DE LA VISCOSIDAD
La viscosidad es una propiedad de los líquidos íntimamente vinculada con la resistencia al flujo. Se define como la fuerza requerida para mover en forma contínua una superficie plana sobre otra, bajo condiciones específicas constantes, cuando el espacio entre ambas está ocupado por un líquido.
La viscosidad se puede expresar en términos de viscosidad absoluta, h, que se define como la fuerza por unidad de área necesaria para mantener una unidad de gradiente de velocidad. Las unidades básicas son el poise y centipoise (siendo 1 poise = 100 centipoise).
En lugar de expresar los resultados en términos de viscosidad absoluta, muchos métodos de determinación permiten medir la viscosidad relativa, es decir la viscosidad de un líquido comparada con la de otro líquido de viscosidad conocida. Como las viscosidades relativas que se obtienen con los diferentes aparatos no son las mismas, se ha adoptado expresar la viscosidad como viscosidad cinemática, que es la relación entre la viscosidad absoluta, expresada en poise, y la densidad del líquido a la misma temperatura, es decir, viscosidad cinemática (stoke) = viscosidad dinámica (poise)/densidad (g/ml). Las unidades de viscosidad cinemática son el stoke y centistoke (siendo 1 stoke = 100 centistoke).
Mediación de la viscosidad - Para la medición de la viscosidad pueden emplearse dos tipos de aparatos:
Viscosímetro de tubo capilar: determina el tiempo requerido para que un volumen dado de un líquido escurra, a través de un capilar. Este se denomina viscosímetro de Ostwald o de Ubbelohde.
Viscosímetro rotatorio: mide las fuerzas de cizallamiento (fuerza tangencial por unidad de superficie) en el seno de un líquido situado entre dos cilindros coaxiales de radios Ra y RB , uno de los cuales se mueve por un motor, mientras que el otro se desliza debido a la rotación del primero. Este se denomina viscosímetro de Brookfield, de rotovisco o de Stormer.
En la monografía correspondiente se indicará el tipo de aparato empleado para la medición de la viscosidad.
Calibración de los viscosímetros de tipo capilar - Determinar la constante del viscosímetro, k, para cada viscosímetro, empleando el líquido calibrador especificado por el fabricante.
Viscosímetro de Ostwald - Llenar el tubo con la cantidad exacta de líquido especificada por el fabricante (ajustado a 20,0 ± 0,1°C). Ajustar el menisco de la columna de líquido en el tubo capilar al nivel de la línea graduada superior con la ayuda de presión o succión. Abrir el tubo de llenado y el tubo capilar para que el líquido escurra contra la presión atmosférica. [NOTA: una falla al abrir cualquiera de estos tubos producirá valores erróneos]. Registrar el tiempo necesario, en segundos, mediante un cronómetro para que el líquido escurra de la marca superior a la marca inferior en el tubo capilar.
Viscosímetro de Ubbelohde - Colocar una cantidad de líquido en el tubo de llenado (ajustado a 20,0 ± 0,1°C) y transferirlo al tubo capilar mediante succión suave evitando la formación de burbujas en el líquido, manteniendo el tubo de aire cerrado. Ajustar el menisco de la columna de líquido en el tubo capilar al nivel de la línea graduada superior. Abrir el tubo de aire y el tubo capilar para permitir que el líquido escurra contra la presión atmosférica. [NOTA: una falla al abrir el tubo de aire antes que el tubo capilar producirá valores erróneos]. Registrar el tiempo necesario, en segundos, mediante un cronómetro para que el líquido escurra de la marca superior a la marca inferior en el tubo capilar.
Cálculos - Calcular la constante del viscosímetro, k, mediante la fórmula siguiente:
K = h/dt
en la cual h es la viscosidad, en centipoise, del líquido de viscosidad conocida, des la densidad relativa del líquido empleado a 20°C (ver 160. Determinación de la densidad relativa) y t es el tiempo, en segundos, para que el líquido escurra de la marca superior a la marca inferior.
[NOTA: cuando un viscosímetro se repara, debe calibrarse nuevamente. Aún las reparaciones menores causan, frecuentemente, cambios significativos en el valor de su constante, k].
Determinación de la viscosidad mediante el Viscosímetro de Tubo Capilar - La determinación de la viscosidad se efectúa a una temperatura de 20,0 ± 0,1°C, a menos que se especifique de otro modo en la monografía correspondiente.
El ensayo no es válido si dos lecturas consecutivas difieren más de 1%. La media de tres lecturas, como mínimo, da el tiempo de vertido del líquido desconocido.
Se calcula la viscosidad absoluta, h, en centipoise, mediante la fórmula siguiente:
h = kdt
en la cual k es la constante del aparato, d es la densidad del líquido desconocido y t es el tiempo de escurrimiento del líquido desconocido.
Procedimiento (ver Figura) - Llenar el viscosímetro por el tubo L, con una cantidad suficiente del líquido desconocido a 20°C, a menos que se especifique de otro modo en la monografía correspondiente, para llenar el bulbo A. Asegurar que el nivel del líquido en el bulbo B, está por debajo del orificio de ventilación del tubo M. Sumergir el viscosímetro en un baño de agua a 20,0 ± ,1°C, a menos que se especifique de otro modo en la monografía correspondiente. Mantenerlo en posición vertical y dejar reposar durante 30 minutos para establecer el equilibrio térmico. Cerrar el tubo M, y elevar el nivel del líquido en el tubo N, hasta que se sitúe a 8 mm aproximadamente por encima de la marca E. Mantener el líquido en este nivel, cerrando el tubo N, y abriendo el tubo M. Abrir el tubo N, y medir mediante un cronómetro, con una aproximación de 1/5 segundo, el tiempo necesario para que el nivel del líquido descienda de la marca E a la marca F.

Determinación de la viscosidad mediante el Viscosímetro Rotatorio - La determinación de la viscosidad se efectúa a una temperatura de 20,0 ± 0,1°C, a menos que se especifique de otro modo en la monografía correspondiente. Muchas sustancias presentan viscosidad variable según estén en reposo o en movimiento y la mayoría de ellas son menos resistentes al flujo a velocidades altas. En dichos casos, en la monografía correspondiente se indica el viscosímetro a emplear y la velocidad angular a la que debe determinarse la viscosidad.
La determinación de la viscosidad absoluta se calcula mediante la fórmula siguiente:

en la cual h representa la altura de inmersión del cilindro que se desliza en el medió líquido, RA y RB representan los radios de los cilindros siendo RA menor que RB, w representa la velocidad angular y M representa el ángulo de desviación del cilindro que se desliza. Si se determina la constante, k, del aparato la n se calcula mediante la siguiente fórmula simplificada:

Procedimiento - Determinar la viscosidad siguiendo las instrucciones del aparato.
200. DETERMINACION DE NITROGENO
Método I
En ausencia de nitratos y nitritos
Transferir aproximadamente 1 g de la sustancia en ensayo, exactamente pesada, a un balón de Kjeldahl, de vidrio duro al borosilicato, de 500 ml.
Si la sustancia en ensayo es sólida o semisólida, envolverla en una hoja de papel de filtro exento de nitrógeno para poder introducirla fácilmente en el balón.
Agregar 10 g de sulfato de potasio pulverizado o de sulfato de sodio anhidro, 0,5 g de sulfato cúprico pulverizado y 20 ml de ácido sulfúrico. Inclinar el balón con un ángulo de aproximadamente 45° y calentar suavemente, manteniendo la temperatura por debajo del punto de ebullición de la mezcla hasta que no se produzca espuma. Aumentar la temperatura gradualmente hasta ebullición y continuar calentando hasta que la solución presente un color verde claro o casi incoloro y luego continuar el calentamiento durante 30 minutos. Dejar enfriar, agregar de a poco 150 ml de agua, mezclar cuidadosamente y enfriar nuevamente. Agregar con precaución 100 ml de hidróxido de sodio al 40%, dejándolo resbalar por la pared interna del balón, de tal manera que forme una capa por debajo de la solución ácida. Agregar trozos de cinc granulado y conectar el balón por medio de una ampolla de Kjeldahl, con un refrigerante cuyo extremo Iibre esté sumergido en 100 ml de una solución ende ácido bórico al 4%, contenida en un erlenmeyer de 500 ml. Mezclar suavemente el contenido del balón de Kjeldahl y destilar hasta que hayan pasado aproximadamente las dos terceras partes del líquido. Agregar al destilado cinco gotas de solución de rojo de metilo (SR) como indicador y valorar el exceso de ácido con hidróxido de sodio 0,5 N (SV). Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido clorhídrico o sulfúrico 0,5 N equivale a 7,004 mg de nitrógeno.
Cuando el contenido en nitrógeno es bajo, el ácido clorhídrico o sulfúrico 0,5 N debe ser reemplazado por una solución 0,1 N y el exceso se debe valorar con solución alcalina 0,1 N. Cada mililitro de ácido clorhídrico o sulfúrico 0,1 N equivale a 1,4008 mg de nitrógeno.
En presencia de nitritos y nitratos
Transferir una cantidad de sustancia, exactamente pesada, equivalente a 0,15 g de nitrógeno a un balón de Kjeldahl al borosilicato de 500 ml. Agregar 25 ml de ácido sulfúrico que contengan 1 g de ácido salicílico disuelto. Mezclar cuidadosamente el contenido del balón y dejar reposar la mezcla durante 30 minutos; agitado frecuentemente. Agregar a la mezcla 5 g de tiosulfato de sodio pulverizado y mezclar, Agregar 0,5 g de sulfato cúprico pulverizado y proceder según se indica en ausencia de nitratos y nitritos, comenzando donde dice "inclinar el balón con un ángulo de aproximadamente 45°...".
[NOTA: cuando el contenido de nitrógeno de la sustancia en ensayo es superior a 10%, puedenagregarse entre 500 mg a 1 g de ácido benzoico, antes de la digestión, para facilitar la descomposición de la sustancia. Este método no debe emplearse para ciertos alcaloides y compuestos orgánicos nitrogenados que no ceden todo su nitrógeno por digestión con ácido sulfúrico].
Método II
Aparato (ver Figura) - Debe construirse completamente con vidrio duro. El balón de digestión y destilación A, es un balón de 200 ml, con un cuello de aproximadamente 12 cm de largo. El generador de vapor B, es un balón de Kjeldahl de 1 litro. La alargadera de destilación C, sirve para retener gotitas y para introducir el álcali y el vapor en el balón A. El tubo D, provisto de un embudo en su extremo superior; sirve como válvula dé seguridad para el balón B y permite la reposición de agua. El tubo de salida I, tiene un orificio en el punto K para evitar obstrucciones. por el vapor que se condensa. El refrigerante L, tiene una camisa de 30 a 40 cm de largo y está dispuesto de modo que la extremidad inferior del tubo refrigerante J, cortada a bisel, se sumerja en la solución del recipiente de absorción M, el cual tiene una capacidad de 250 a 300 ml.
En caso de no poseer uniones esmeriladas emplear tapón de goma.
El tapón de goma, empleado para unir el balón de digestión al aparato de destilación, debe lubricarse con glicerina.
Todo el material de goma empleado debe hervirse, durante 10 minutos, en una mezcla de hidróxido de sodio (SR) y agua (50:50) y lavarse abundantemente con agua hasta reacción neutra antes de emplearse por primera vez.
Llenar cl generador de vapor B, con agua a la cual se han agregado unas gotas de ácido sulfúrico y poner en el generador fragmentos de material poroso para evitar una ebullición violenta. Antes de comenzar una serie de análisis, hacer pasar una corriente de vapor de agua por el aparato, cuyo balón de digestión debe contener 30 ml de hidróxido de sodio al 40%. Transferir al recipiente de absorción M, 15 ml de una solución de ácido bórico al 4%, tres gotas de solución de rojo de metilo (SR) como indicador y cantidad suficiente de agua para cubrir el extremo abierto del tubo refrigerante J. Recolectar entre 80 y 100 ml de destilado y valorar con ácido sulfúrico 0,01 N, para obtener el factor de corrección que debe aplicarse a cada ensayo.
Reservar los matraces de absorción para este uso exclusivamente y, después de emplearlos, lavarlos abundantemente con agua hasta reacción neutra; tapar perfectamente y guardar hasta su próximo empleo.

Procedimiento - Transferir al balón de digestión A, una cantidad de sustancia en ensayo, exactamente pesada o medida, de tal manera que contenga entre 2 y 3 mg de nitrógeno. Agregar 1 g de una mezcla pulverizada de sulfato de potasio y sulfato de cúprico (10:1) y arrastrar hacia el interior las partículas de sustancia que se hayan adherido al cuello del balón, con ayuda de agua. Agregar 7 ml de ácido sulfúrico, dejándolos resbalar por las paredes del balón, y luego, mientras se agita el balón con movimiento circular, agregar cuidadosamente 1 ml de peróxido de hidrógeno al 30% a lo largo de las paredes del balón. [NOTA: no debe agregarse el peróxido de hidrógeno durante el proceso de digestión]. Calentar el balón directamente sobre la llama del mechero o sobre un calentador eléctrico hasta que la solución adquiera un color azul claro y las paredes del balón queden libres de residuo carbonoso. Agregar al producto de la digestión, 70 ml de agua, enfriar y conectar el balón de digestión al aparato de destilación. Agregar a través del embudo E, 30 ml de hidróxido de sodio al 40%, lavar el embudo con 10 ml de agua, cerrar perfectamente el robinete G y comenzar inmediatamente la destilación con vapor. Recolectar el destilado sobre 15 ml de una solución acuosa de ácido bórico al 4%, a la cual se han agregado tres gotas de solución de rojo metilo (SR) como indicador y cantidad suficiente de agua, hasta cubrir el extremo abierto del tubo del refrigerante. Continuar la destilación hasta obtener entre 80 y 100 ml de destilado. Retirar el recipiente de absorción, lavar el extremo del tubo del refrigerante con una pequeña porción de agua y valorar el destilado con ácido sulfúrico 0,01 N (SV). Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido sulfúrico 0,01 N (SV) equivale a 0,1401 mg de nitrógeno. Si la cantidad de sustancia en ensayo contiene más de 2 a 3 mg de nitrógeno, se debe emplear para la titulación ácido sulfúrico 0,02 o 0,1 N, eligiéndose la concentración de ácido apropiada de modo que se consuman por lo menos 15 ml en la titulación. Si el peso total de la materia seca empleada es mayor a 0,1 g, aumentar proporcionalmente las cantidades de ácido sulfúrico y de hidróxido de sodio.
210. DETERMINACION DEL CONTENIDO EXTRAIBLE DEL ENVASE
Los siguientes ensayos están diseñados para garantizar que las soluciones y suspensiones orales contenidas en envases multidosis, dispensadas como preparaciones líquidas o para reconstituir, y las soluciones inyectables en envases monodosis o multidosis, cuando se extraen de su envase original, proporcionen el volumen declarado en el rótulo del producto.
Para determinar el volumen extraíble del envase, seleccionar no menos de treinta envases y proceder según se indica para la forma farmacéutica correspondiente.
SOLUCIONES Y SUSPENSIONES ORALES, JARABES Y POLVOS EN ENVASES MULTIDOSIS, O SUSPENSIONES ORALES PARA RECONSTITUIR
Procedimiento - Seleccionar diez envases y proceder según se indica en el rótulo. Transferir el contenido de cada envase a sendas probetas graduadas y de capacidad tal que no exceda dos veces y media el volumen a medir, evitando la formación de burbujas y permitiendo que drenen durante un período no mayor de 30 minutos. Cuando el líquido quede libre de burbujas de aire, medir el volumen de cada uno.
Interpretación - El volumen promedio de la solución, suspensión o jarabe obtenido a partir de los diez envases no debe ser menor de 100% del volumen declarado en el rótulo y el volumen de ningún envase debe ser menor de 95%. Debe repetirse el ensayo con veinte envases adicionales cuando:
a - el volumen promedio es menor de 100% del declarado en el rótulo, pero el volumen de ningún envase es menor de 95% de la cantidad declarada;
b - el volumen de no más de un envase es menor de 95%; pero no menor de 90% de volumen declarado en el rótulo.
El volumen promedio obtenido a partir de los treinta envases no debe ser menor de 100% del volumen declarado en el rótulo y el volumen de no más de uno de los treinta envases puede ser menor de 95 %, pero no debe ser menor de 90% del volumen declarado en el rótulo.
SOLUCIONES Y SUSPENSIONES INYECTABLES
Los envases de soluciones y suspensiones inyectables deben llenarse con un ligero exceso de volumen. Los excesos de volúmenes recomendados en la Tabla son generalmente suficientes para permitir la extracción y administración de los volúmenes declarados en el rótulo.
Procedimiento - Seleccionar uno o más envases si el volumen es mayor o igual a 10 ml, tres o más envases si es mayor a 3 ml y menor a 10 ml, y cinco o más envases si es menor o igual a 3 ml. Extraer individualmente el contenido de cada uno de los envases seleccionados con una jeringa hipodérmica seca cuya capacidad no exceda tres veces el volumen a ser medido, provista de una aguja de 0,8 mm de diámetro interno y de no menos de 2,5 cm de largo. Eliminar las burbujas de aire de la jeringa y de la aguja, verter el contenido de la jeringa sin vaciar la aguja en una probeta graduada y de capacidad tal que el volumen a medir ocupe por lo menos el 40% de su volumen.
Alternativamente, el contenido de la jeringa puede ser transferido a un vaso de precipitados seco, previamente pesado. Calcular el volumen extraído, en mililitros, como el peso, en gramos, de inyectable dividido por su densidad, previamente determinada.
El contenido de dos, tres o cuatro envases de 1 ó 2 ml puede combinarse para la medición, empleando una jeringa seca para cada envase. Para determinar el contenido de los envases de 10 ml o mayores, abrir los mismos y vaciar sus contenidos directamente en una probeta o en un vaso de precipitados previamente pesado.
El volumen no debe ser menor que el declarado en el rótulo; en el caso de envases examinados individualmente o en el caso de envases de 1 ó 2 ml, no debe ser menor que la suma de los volúmenes declarados de los envases seleccionados.
Para los inyectables en envases multidosis cuyo rótulo declare que se puede extraer un número específico de dosis de un determinado volumen, proceder según se indicó anteriormente empleando un número de jeringas igual al número de dosis especificadas. El volumen suministrado por cada jeringa no debe ser menor al de la dosis especificada.
Para los inyectables oleosos, calentar los envases a una temperatura no mayor a 37°C y agitarlos cuidadosamente antes de extraer el contenido. Enfriar a 25°C antes de medir el volumen extraído.
Para inyectables en jeringas prellenadas, armar el envase con los accesorios necesarios, como por ej., aguja o émbolo. Siguiendo el procedimiento descripto anteriormente y sin vaciar la aguja, presionar el émbolo lenta y constantemente para transferir el contenido de cada envase a un vaso de precipitados seco. Pesar y calcular el volumen extraíble. El volumen de cada envase no es menor que el declarado en el rótulo.
Para soluciones parenterales de gran volumen, seleccionar un envase y transferir el contenido en una probeta graduada y de capacidad tal que el volumen a medir ocupe por lo menos el 40% de su volumen. El volumen no debe ser menor que el declarado en el rótulo.

220. DETERMINACION DEL CONTENIDO NETO DEL ENVASE
Los siguientes ensayos y especificaciones se aplican a productos tales como: cremas, geles, jaleas, lociones, ungüentos, pastas, polvos y aerosoles, incluidos los de válvula continua y los dosificadores, presurizados y no presurizados.
Procedimiento para formas farmacéuticas con excepción de aerosoles
Para envases rotulados por peso.
Seleccionar diez envases llenos y quitar todas las etiquetas que puedan afectar la determinación del contenido neto del envase. Limpiar y secar exteriormente los envases y pesar cada envase individualmente. Cortar cada envase y extraer cuantitativamente su contenido lavándolo con un solvente apropiado, si fuera necesario. Secar y pesar nuevamente cada uno de los envases vacíos junto con sus partes correspondientes. La diferencia entre el peso original y el peso del envase vacío es el peso del contenido neto del envase.
Para envases rotulados por volumen.
Verter el contenido de diez envases en sendas probetas y dejar que drenen completamente. Determinar el volumen de cada uno de los diez envases.
Interpretación - El contenido neto promedio de los diez envases no debe ser menor que el declarado y el contenido neto de cualquier envase individual no debe ser menor de 90% de la cantidad declarada cuando la cantidad declarada es menor o igual a 60 g ó 60 ml; o no menor de 95 % de la cantidad declarada cuando la cantidad declarada es mayor a 60 g ó 60 ml.
Si no se cumple este requisito, determinar el contenido de veinte envases adicionales. El contenido promedio de los treinta envases no debe ser menor de la cantidad declarada y el contenido neto de no más de uno de los treinta envases puede ser menor de 90% de la cantidad declarada cuando la cantidad declarada es menor o igual a 60 g ó 60 ml; o menor de 95% de la cantidad declarada cuando la cantidad declarada es mayor a 60 g ó 60 ml.
Procedimiento para aerosoles
Seleccionar diez envases llenos y quitar todas las etiquetas que puedan afectar la determinación del contenido neto del envase. Limpiar y secar exteriormente los envases y pesar cada envase individualmente. Retirar el contenido de cada envase empleando una técnica apropiada, como por ej., enfriar para reducir la presión interna, retirar la válvula y verter.
Eliminar cualquier residuo con solventes apropiados y lavar con porciones de metanol. Calentar a 100°C durante 5 minutos el envase, la válvula y todas las partes asociadas. Enfriar y pesar nuevamente cada envase completo. La diferencia entre el peso original y el peso del envase vacío es el peso del contenido neto del envase. Determinar el peso del contenido neto para cada envase ensayado. Los requisitos se cumplen si el contenido neto de cada uno de los diez envases no es menor que la cantidad declarada en el rótulo.
230. DETERMINACION DEL INDICE DE REFRACCION
El índice de refracción, n, de una sustancia líquida es el cociente entre el seno del ángulo de incidencia, i, de un rayo de luz en el aire, con respecto al seno del ángulo de refracción, r, en el líquido y se expresa por:
|
n = |
seni |
|
senr |
El índice de refracción es una constante física que se emplea a menudo como criterio de pureza.
Muchas de las especificaciones de índice de refracción en esta Farmacopea se definen a temperaturas distintas de 25°C a pesar de ser esta la temperatura para las mediciones farmacopeicas. La temperatura debe ajustarse cuidadosamente y mantenerse constante a ± 0,2°C, ya que el índice de refracción varía significativamente con la temperatura.
Los valores de índice de refracción dados en esta Farmacopea son para la línea D del sodio (doblete a 589,0 y 589,6 nm). La mayoría de los aparatos disponibles están diseñados para ser empleados con luz blanca pero se calibran para dar el índice de refracción en función de la línea D del sodio.
Como no es sencillo medir directamente los ángulos de incidencia y de refracción, se han desarrollado sistemas ópticos especiales que se basan en la medida del ángulo límite de reflexión total.
Un aparato universalmente difundido que opera bajo este principio es el refractómetro de Abbe.
El índice de refracción (comúnmente entre 1,3000 y 1,7000) puede ser leído directamente al tercer decimal y estimado al cuarto decimal.
Para lograr la exactitud teórica de ± 0,0001, es necesario calibrar el aparato contra un estándar provisto por el fabricante, verificar con frecuencia el control de temperatura y la limpieza del aparato determinando el índice de refracción del agua, que corresponde a 1,3330 a 20°C y 1,3325 a 25°C.
240. DETERMINACION DEL INTERVALO DE DESTILACION
Para determinar el intervalo de temperaturas dentro del cual un líquido destila o el porcentaje de líquido que destila entre dos temperaturas especificadas, emplear el Método I o el Método II según se especifique en la monografía correspondiente. El límite inferior del intervalo es la temperatura indicada por el termómetro cuando la primera gota del condensado cae del extremo del refrigerante y el límite superior es el punto seco, es decir, la temperatura a la cual la última gota de líquido se evapora del fondo del matraz de destilación, sin tener en cuenta el líquido que pueda quedar en las paredes del matraz, o la temperatura observada al recolectarse la proporción especificada en la monografía correspondiente.
[NOTA: enfriar todos los líquidos que destilan por debajo de 80°C, entre 10 y 15°C antes de medir la muestra a destilar].
Método I
Aparato - Consta de:
Balón de destilación - De vidrio resistente al calor, de 50 a 60 ml, con una longitud total de 10 a 12 cm y un cuello de 14 a 16 mm de diámetro interno. A media distancia del cuello, aproximadamente a 12 cm del fondo del balón, posee una salida lateral de 10 a 12 cm de largo y 5 mm de diámetro interno, que forma un ángulo de 70 a 75° con la parte inferior del cuello.
Refrigerante - De vidrio recto, de 55 a 60 cm de longitud con una camisa de enfriamiento de aproximadamente 40 cm de longitud o un refrigerante de otro diseño pero con una capacidad de intercambio equivalente. El extremo inferior del refrigerante puede ser curvo para que actúe como tubo colector o puede conectarse a un adaptador curvo que cumple con el mismo propósito.
Placas aislantes - Dos placas aislantes cuadradas, de 14 a 16 cm de lado, de 5 a 7 mm de espesor, apropiadas para concentrar el calor en la parte inferior del matraz. Cada placa tiene un orificio en su centro y las dos placas difieren sólo en los diámetros de los orificios, que son de 4 y 10 cm, respectivamente. Cuando se emplean, las placas se colocan una sobre la otra en un trípode u otro soporte apropiado, con la placa que tiene el orificio más grande en la parte superior. La perforación de la placa aislante superior, si ésta se emplea, debe ser tal que cuando el balón se fija sobre ella, la porción del balón que queda por debajo de la superficie superior del material aislante tenga una capacidad de 3 a 4 ml.
Receptor - Una probeta de 100 ml graduada en divisiones de 1 ml.
Termómetro - Para evitar la necesidad de corrección por columna emergente, se recomienda un termómetro calibrado, de inmersión parcial con subdivisiones no mayores de 0,2 °C (ver 720. Termómetros). Cuando se coloca en posición, la columna queda ubicada en el centro del cuello y la parte superior del bulbo está a la altura del borde inferior de la salida lateral.
Fuente de calor - Un mechero de Bunsen, un calentador o un manto eléctrico con una capacidad de ajuste comparable a un mechero de Bunsen.
Procedimiento - Armar el aparato y transferir al balón 25 ml del líquido a destilar, evitando que el líquido penetre por la salida lateral. Insertar el termómetro, proteger el mechero y el balón de corrientes de aire externas y aplicar calor, regulándolo para que transcurran entre 5 y 10 minutos hasta que la primera gota del destilado caiga del refrigerante. Continuar la destilación con un flujo de 4 a 5 ml de destilado por minuto, recolectando el destilado en el receptor. Aplicar la corrección por columna emergente, si fuera necesario y corregir la temperatura observada si la presión barométrica no fuera la normal (760 mm Hg), empleando la fórmula siguiente:
t1 = t2 + K (760 - b)
en la cual t1 es la temperatura corregida, t2 es la temperatura observada, b es la presión barométrica, en mm Hg, durante la destilación y K es el factor de corrección indicado en la Tabla, a menos que se especifique de otro modo en la monografía correspondiente.
Método II
Aparato - Emplear un aparato similar al especificado para el Método I, excepto que el balón de destilación es de 200 ml, con un cuello de 17 a 19 cm de largo y 20 a 22 mm de diámetro interno.
Procedimiento - Proceder según se indica en Método I, pero colocaren el balón 100 ml del líquido a destilar.
Tabla. Variación del factor de corrección con la temperatura.
|
Punto de ebullición (°C) |
K |
|
<100 |
0,04 |
|
100 a 140 |
0,045 |
|
140 a 190 |
0,05 |
|
190 a 240 |
0,055 |
|
>240 |
0,06 |
250. DETERMINACION DEL pH
El pH es un índice numérico que se emplea para expresar el grado de acidez o alcalinidad de una solución. La determinación del pH se realiza empleando un medidor del pH, calibrado y capaz de reproducir valores de pH con variaciones menores a 0,02 unidades de pH, empleando un electrodo indicador sensible a la actividad del ion hidrógeno, como el electrodo de vidrio, y un electrodo de referencia apropiado, como por ej., calomel o plata-cloruro de plata. La determinación del pH se realiza mediante la medición de la diferencia de potencial entre el par de electrodos. Las mediciones se hacen a 25 ± 2 °C, a menos que se especifique de otro modo en la monografía correspondiente.
La escala de pH se define por:
PHx = pHr + (Exk – Er)
en la cual pHx es el pH de la Solución muestra, pHr es el pH de la Solución de calibración, Ex y Er son los potenciales medidos cuando la celda contiene la Solución muestra y la Solución de calibración, respectivamente. El valor k es el cambio en el potencial por cada unidad de pH y es teóricamente [0,05916 + 0,000198(t - 25 °C)] voltios a la temperatura t.
Los valores de pH medidos de esta manera no corresponden exactamente a los obtenidos mediante la definición clásica pH = -log aH+ . Cuanto mayor es la similitud entre la composición de la Solución muestra y la composición de la Solución de calibración, el pH operativo se acerca más al pH teórico.
Conviene destacar que cuando se calibra un medidor del pH empleando una Solución de calibración (solución reguladora acuosa) y luego se lo emplea para medir el pH de una solución no acuosa o una suspensión, se modifican la constante de ionización del ácido o la base, la constante dieléctrica del medio, el potencial de contacto de los líquidos de la pila (que puede ocasionar errores de aproximadamente 1 unidad de pH), así como la respuesta a los iones hidrógeno del electrodo empleado. Por estas razones, los valores obtenidos con estas soluciones de carácter parcialmente acuoso, pueden considerarse solamente como valores aparentes de pH.
Soluciones de calibración - Se preparan según se indica en la Tabla. Estas soluciones se deben almacenar en envases químicamente resistentes, de cierre perfecto, como por ej., botellas de vidrio Tipo I. Las soluciones deben emplearse dentro de los 3 meses de preparadas. La Tabla indica el pH de las soluciones en función de la temperatura. Las indicaciones que se enuncian en esta sección son para la preparación de soluciones que tienen las concentraciones molares (M).
Tetraoxalato de potasio 0,05 M - Disolver 12,61 g de KH3(C2O4)2 . 2H2O en agua hasta obtener 1 litro.
Biftalato de potasio 0,05 M - Disolver 10,12 g de KHC8H4O4, previamente secado a 110°C durante 1 hora, en agua hasta obtener 1 litro.
Fosfato equimolar 0,05 M - Disolver 3,53 g de Na2HPO4 y 3,39 g de KH2PO4, previamente secados a 120°C durante 2 horas, en agua hasta obtener 1 litro.
Tetraborato de sodio 0,01 M - Disolver 3,80 g de Na2B4O7 . 10H2O en agua hasta obtener 1 litro. Proteger de la absorción de dióxido de carbono.
Hidróxido de calcio saturado a 25°C - Agitar un exceso de hidróxido de calcio con agua y decantar a 25°C antes de emplear. Proteger de la absorción de dióxido de carbono.
Debido a las variaciones en la naturaleza y operación de los medidores del pH disponibles, no es práctico dar instrucciones universalmente aplicables para las determinaciones potenciométricas del pH. Los principios generales dados a continuación sé deben ajustar a las indicaciones provistas para cada aparato por su fabricante. Antes de su empleo, examinar los electrodos y verificar si está presente el puente salino.
Para calibrar el medidor del pH seleccionar dos Soluciones de calibración cuya diferencia de pH no exceda 4 unidades, de manera tal que el pH a determinar esté comprendido entre ambos valores. Llenar un recipiente con una de las Soluciones de calibración a la temperatura a la cual se medirá la Solución muestra. Fijar el control de temperatura a la temperatura de la solución a medir y ajustar el control de calibración de manera que el valor del pH observado sea idéntico al tabulado. Lavar los electrodos y el recipiente con varias porciones de la segunda Solución de calibración, llenar el recipiente con esa solución a la misma temperatura que se debe medir la Solución muestra. El pH de la segunda Solución de calibración debe estar dentro de ± 0,07 unidades de pH del valor tabulado. Si se observa una desviación mayor, examinar los electrodos y reemplazarlos si presentan defectos. Ajustar la pendiente o control de temperatura de manera que el valor de pH observado sea idéntico al tabulado. Repetir la calibración hasta que ambas Soluciones de calibración den valores de pH dentro de las 0,02 unidades del valor tabulado, sin ajuste adicional de los controles. Cuando el sistema esté funcionando en forma apropiada, lavar los electrodos y el recipiente varias veces con la Solución muestra. Posteriormente, llenar el recipiente con esta solución y efectuar la medición del pH. Emplear agua para solubilizar o diluir la muestra para las determinaciones del pH.
Cuando sea suficiente un valor aproximado de pH, se pueden emplear indicadores y/o papeles indicadores (ver Indicadores, Papeles y Papeles indicadores).

1 Se pueden emplear Soluciones de calibración de medidores del pH disponibles comercialmente, estandarizadas por métodos reconocidos, rotuladas con un valor de pH exacto a 0,01 unidad de pH y que estén acompañadas de una tabla con los valores de pH a distintas temperaturas.
260. DETERMINACION DEL PUNTO DE FUSION
Los puntos o intervalos de fusión que figuran en esta Farmacopea se definen como las temperaturas o intervalos de temperaturas dentro de las cuales se observa la aglomeración y luego la fusión completa de los sólidos cuando se procede según los métodos indicados a continuación.
Método I
Para muestras que se reducen fácilmente a polvo.
Aparato - Consta de un tubo de vidrio de fondo semiesférico de 30 a 40 mm de diámetro interno y de 12 cm de longitud, el espesor de las paredes no es mayor a 1,5 mm y el vidrio debe ser apto para exponerse directamente a la llama del mechero de Bunsen. Para homogeneizar la temperatura a este recipiente, se le adapta un agitador construido con una varilla de vidrio de 2 mm de diámetro externo. Ambos termómetros, el principal que abarca la escala deseada de temperatura y el auxiliar para corrección de la columna, deben responder a las consideraciones generales (ver 720. Termómetros). Consta, además, de un tubo capilar de vidrio, cerrado en uno de sus extremos, de aproximadamente 9 cm de longitud y de 0,8 a 1,2 mm de diámetro interno, cuyas paredes tienen un espesor de 0,2 a 0,3 mm.
Procedimiento - Reducir la muestra a polvo fino y secarla en un desecador al vacío sobre un desecante apropiado durante 24 horas o en las condiciones especificadas en la monografía correspondiente.
Elegir un baño apropiado para la temperatura de fusión que va a determinarse y llenar el recipiente destinado al baño de calefacción hasta un nivel que permita sumergir el termómetro, de modo que la porción superior del bulbo quede 2 a 3 cm debajo de la superficie del baño y el extremo inferior a una distancia aproximadamente igual del fondo del recipiente.
Cargar el tubo capilar seco con suficiente cantidad de polvo hasta formar una columna de 2,5 a 3,5 mm de altura, luego de haberlo comprimido golpeándolo moderadamente sobre una superficie sólida. Unir el tubo capilar al termómetro, ambos humedecidos con el líquido del baño. Ajustar su altura, de modo que la muestra contenida en el capilar quede junto al bulbo del termómetro.
Adaptar el termómetro auxiliar de modo que el centro del bulbo quede lo más cercano posible al vástago del termómetro principal en un punto equidistante de la superficie del baño y de la división correspondiente al punto de fusión esperado.
Calentar el baño con la llama del mechero hasta alcanzar una temperatura de 30°C debajo del punto de fusión esperado. Introducir el termómetro con el capilar adherido y continuar el calentamiento de manera tal que la temperatura se eleve a una velocidad de unos 3°C por minuto, hasta alcanzar una temperatura de 3°C por debajo del punto de fusión esperado. A partir de ese instante, se debe elevar la temperatura a razón de 1°C por minuto aproximadamente, hasta que finalice la fusión. La temperatura a la cual se observa que la columna de la muestra comienza a contraerse de manera franca contra las paredes del tubo, en un punto cualquiera, se define como el comienzo de la fusión; y la temperatura a la cual la sustancia se vuelve completamente líquida, se define como término de la fusión. Agitar continuamente el baño durante el calentamiento.
Para establecer exactamente el resultado obtenido como intervalo de fusión conviene repetir la determinación. Para ello, dejar enfriar el baño hasta 10°C por debajo del punto de fusión o hasta una temperatura más baja y repetir el método descripto empleando nuevos tubos capilares y nuevas porciones de muestra. Anotar la temperatura registrada por el termómetro auxiliar al terminar la fusión de la muestra, si fuera necesario, aplicar la corrección por columna emergente (ver 720. Termómetros) empleando la fórmula siguiente:
tc = 0,00016 x N(T - t)
en la cual t, representa la corrección que debe agregarse al punto de fusión observado, N el número de grados de la columna del termómetro principal emergente del baño, T la temperatura al terminar la fusión y t la temperatura registrada por el termómetro auxiliar. La corrección se agrega a la lectura. del termómetro principal.
Cuando se trata de muestras que funden a temperatura elevada, la determinación es más exacta si el capilar no se introduce en el baño de calefacción hasta que éste se encuentre a una temperatura de 10°C por debajo del punto de fusión esperado. Esto es necesario cuando la sustancia pueda descomponerse al calentarla largo tiempo.
Los líquidos empleados como baños de calefacción apropiados son la vaselina líquida o un aceite de silicona, debiéndose considerar para su elección la temperatura a determinar.
Método II
Este método se emplea para muestras que no se reducen fácilmente a polvo.
Procedimiento - Fundir cuidadosamente la muestra a la temperatura más baja posible e introducir el material fundido en un capilar abierto en ambos extremos, hasta formar una columna de unos 10 mm de altura. Enfriar el capilar cargado a una temperatura menor o igual a 10°C durante aproximadamente 24 horas o a 0°C durante al menos 2 horas. Unir el capilar al termómetro y cuidar que la muestra en el capilar quede junto al bulbo del termómetro. Introducir en un baño de agua y calentar, según se indica en el Método I, excepto que al llegar la temperatura a aproximadamente 5 °C debajo del punto de fusión esperado, se aumenta la temperatura a razón de medio grado por minuto. Se toma como punto de fusión la temperatura a la cual la muestra comienza a ascender dentro del tubo capilar.
Método III
Este método se emplea para el ensayo de vaselina.
Procedimiento - Fundir la muestra, agitando hasta alcanzar una temperatura de 90 a 92°C y luego dejar enfriar la sustancia fundida hasta una temperatura de 8 a 10°C sobre el punto de fusión calculado. Enfriar hasta 5°C el bulbo de un termómetro, secar y, mientras esté aún frío, sumergirlo en la muestra fundida hasta la mitad del bulbo aproximadamente. Retirar inmediatamente y sostener en posición vertical, hasta que la superficie de la muestra depositada sobre el bulbo solidifique, introducir aproximadamente 5 minutos en un baño de agua a una temperatura que no exceda los 16°C.
Adaptar el termómetro dentro de un tubo de ensayo, por medio de un corcho, de modo que su extremo inferior quede 15 mm por encima del fondo del tubo de ensayo. Suspender el tubo de ensayo en un baño de agua a una temperatura de 16°C y elevar la temperatura del baño hasta 30°C, a razón de 2°C por minuto y luego a razón de 1°C por minuto, hasta que la primera gota se desprenda del termómetro. La temperatura a la cual esto sucede representa el punto de fusión. Para cada determinación emplear una porción recién fundida de la muestra. Si la variación de tres determinaciones es menor de 1°C, tomar el promedio. Si la variación es mayor de 1°C realizar dos determinaciones más y promediar las cinco.
270. DETERMINACION DEL RESIDUO DE IGNICION
Pesar exactamente entre 1 y 2 g de muestra o la cantidad especificada en la monografía correspondiente, en un crisol de porcelana apropiado, previamente sometido a ignición, enfriado y pesado.
Calentar con un mechero, suavemente al principio y luego con mayor intensidad, hasta que la muestra se carbonice totalmente, evitando proyecciones y enfriar. Humedecer el residuo con 1 ml de ácido sulfúrico, a menos que se especifique de otro modo en la monografía correspondiente. Calentar suavemente hasta que no se desprendan más vapores blancos y someter a ignición a 800 ± 25°C, a menos que se especifique otra temperatura en la monografía correspondiente, hasta que el residuo carbonoso se consuma. Enfriar en un desecador, pesar y calcular el porcentaje del residuo. Si la cantidad de residuo obtenido es mayor al límite especificado en la monografía correspondiente, humedecer nuevamente el residuo con 1 ml de ácido sulfúrico, calentar y someter a ignición como se indicó anteriormente y nuevamente calcular el porcentaje del residuo. Continuar la ignición hasta peso constante, a menos que se especifique de otro modo en la monografía correspondiente.
Realizar la ignición bajo una campana extractora bien ventilada, pero protegida de las corrientes de aire y a la menor temperatura necesaria para lograr la combustión completa del residuo carbonoso. Puede emplearse una mufla, si se desea, y su uso se recomienda para la ignición final a 800 ± 25°C.
Comprobar la exactitud de la medición y el sistema de circuitos de la mufla mediante el control de la temperatura en diferentes puntos del horno. Colocar la muestra en la posición más apropiada de acuerdo con las condiciones del método a aplicar. La variación de temperatura tolerada es de ± 25°C para cada punto evaluado.
La calibración de la mufla debe llevarse a cabo mediante el empleo de un medidor de temperatura digital y una termocupla validada.
280. DISOLUCION COMPLETA
Colocar la cantidad de sustancia especificada en la monografía correspondiente en una probeta de vidrio de 10 ml, con tapa, perfectamente limpia.
Empleando el solvente especificado en la monografía correspondiente o en el rótulo del producto, llenar la probeta. Agitar suavemente para favorecer la disolución: la solución no debe ser menos transparente que un volumen igual del mismo solvente contenido en una probeta similar examinada de la misma manera.
290. DISTRIBUCION DEL TAMAÑO DE PARTICULA EN POLVOS
El tamizado es el método generalmente empleado para determinar la granulometría de los polvos de uso farmacéutico. Es particularmente útil cuando la mayoría de las partículas son mayores de 100 mm.
Los tamices se fabrican preferentemente de acero inoxidable, bronce u otro material inerte. Constan de una malla de alambre tejido, con hilos simples y de aberturas cuadradas o casi cuadradas, la cual se fija a la base de un cilindro abierto.
La granulometría de los polvos se caracteriza en términos descriptivos, según la abertura nominal del tamiz por donde pasa dicho polvo. De esta manera se reconocen los siguientes tipos de polvos:
Polvo grueso - No menos de 100% pasa a través de un tamiz N° 1,7 y no más de 40% pasa a través de un tamiz N° 355.
Polvo moderadamente grueso - No menos de 100% pasa a través de un tamiz N° 710 y no más de 40% pasa a través de un tamiz N° 250.
Polvo moderadamente fino - No menos de 95% pasa a través de un tamiz N° 355 y no más de 40% pasa a través de un tamiz N° 180.
Polvo fino - No menos de 95% pasa a través de un tamiz N° 180 y no más de 40% pasa a través de un tamiz N° 125.
Polvo muy fino - No menos de 95% pasa a través de un tamiz N° 125 y no más de 40% pasa a través de un tamiz N° 90.
Las denominaciones empleadas para los tamices se detallan en la Tabla junto con la abertura nominal de cada uno. Como regla general en esta Farmacopea se emplea la denominación recomendada por la norma ISO 3310-1990.
Método de tamizado
El método analítico consiste en colocar los tamices, indicados en la Tabla, uno sobre otro en orden creciente de abertura y luego transferir la muestra al tamiz superior. El conjunto de tamices se agita mediante un dispositivo mecánico que pueda impartir a los tamices ya sea un movimiento rotatorio con golpes de asentamiento (de 200 a 300 revoluciones horizontales y con 150 a 200 golpes de asentamiento por minuto) o un movimiento vibratorio (1 a 2 mm de amplitud), a menos que se especifique de otro modo en la monografía correspondiente. Luego se determina el peso del material retenido en cada tamiz. Los resultados se expresan en porcentaje de peso de polvo en cada uno de los intervalos determinados por el tamaño de abertura de los tamices.
Polvos gruesos y moderadamente gruesos: colocar de 25 a 100 g de muestra sobre un tamiz, normatizado. Agitar durante no menos de 20 minutos o hasta completar el pasaje del polvo Determinar el peso de la muestra que atravesó la malla y el peso de la muestra remanente en el tamiz.
Polvos moderadamente finos, finos o muy finos: proceder según se indica en Polvos gruesos y moderadamente gruesos empleando cantidades que no excedan los 25 g y agitando no menos de 30 minutos.
Para los polvos que tiendan a obturar las aberturas del tamiz cepillar cuidadosamente las mismas periódicamente durante el ensayo.

*ASTM E 11 US: American Society for Testing and Materials Specification E 11 U.S. Standard Sieve Series.
300. ELECTROFORESIS
Las partículas cargadas, disueltas o dispersas en una solución electrolítica migran hacia el electrodo de polaridad opuesta, bajo la acción de un campo eléctrico.
En la electroforesis en gel, el desplazamiento de las partículas se retarda por las interacciones con la matriz de gel que constituye el medio de migración y se comporta como un tamiz molecular. Las interacciones entre las fuerzas eléctricas y la tamización molecular dan lugar a una velocidad de migración diferencial según el tamaño, la forma y la carga de las partículas. Las diferentes macromoléculas presentes en una mezcla migran a diferentes velocidades durante el proceso electroforético, debido a sus propiedades fisicoquímicas, separándose en fracciones concretas.
Las separaciones electroforéticas se pueden realizar sin soporte, como por ej., en la electroforesis capilar en solución libre o en medios estabilizantes como placas de capa delgada, películas y geles.
ELECTROFORESIS DE LIBRE MIGRACION O FRONTAL
Este método se emplea fundamentalmente para determinar movilidades electroforéticas experimentalmente y se caracteriza por brindar medidas directas y reproducibles. Se aplica principalmente a sustancias de alto peso molecular y poco difundibles. Las bandas se localizan en principio mediante un método físico como refractometría o conductimetría. Luego de la aplicación de un campo eléctrico definido durante un tiempo exactamente medido, se observa la ubicación de las nuevas bandas obtenidas. Las condiciones operativas deben ser tales que permitan obtener tantas bandas como componentes haya en la muestra.
ELECTROFORESIS SOBRE UN SOPORTE O ELECTROFORESIS DE ZONA
Este método requiere el empleo de cantidades de muestra reducidas.
Existen diferentes tipos de soportes, como papel, gel de agar, acetato de celulosa, almidón, agarosa, metacrilamida y gel mixto. La naturaleza del soporte introduce numerosos factores que modifican la movilidad:
a - debido a las sinuosidades de los canalículos del soporte, la distancia recorrida aparentemente es menor que la real;
b - algunos soportes no son eléctricamente neutros; esto provoca, en muchas ocasiones, un flujo electroendosmótico importante;
c - efectos de calentamiento debidos al efecto joule pueden provocar evaporación del solvente desde el soporte y por capilaridad, ocurriendo un movimiento de la solución desde los extremos hacia el centro. Por lo tanto, la fuerza iónica, tiende a aumentar progresivamente.
La velocidad de migración depende fundamentalmente de cuatro factores: movilidad de la partícula cargada, flujo electroendosmótico, flujo de evaporación y campo eléctrico. Por lo tanto, es necesario trabajar en condiciones experimentales claramente definidas y emplear, siempre que sea posible, Sustancias de referencia.
Aparato - Consta de:
- Generador de corriente contínua, cuyo voltaje se pueda controlar y estabilizar.
- Cubeta electroforética. Generalmente son rectangulares, de vidrio o plástico rígido, con dos compartimentos separados, el anódico y el catódico, que contienen la solución de electrolito. En cada compartimento se introduce un electrodo de, por ej., platino o grafito; los cuales se conectan por medio de un circuito convenientemente aislado a los correspondientes terminales del Generador de corriente contínua para constituir el ánodo y el cátodo. El nivel de líquido en ambos compartimentos se debe mantener igualado para prevenir efecto sifón.
La cubeta electroforética se cierra herméticamente para mantener un ambiente saturado de humedad durante todo el proceso y reducir la evaporación de solvente. Se puede emplear un dispositivo de seguridad que corte el paso de corriente eléctrica cuando se levanta la tapa. Si la potencia eléctrica que pasa a través del soporte excede los 10 W, es recomendable refrigerar el soporte.
- Dispositivo portasoportes:
Para electroforesis en tiras. La tira soporte, previamente humedecida con la solución conductora y con los extremos sumergidos en los correspondientes compartimentos electródicos, se fija y se tensa sobre un portasoporte apropiado, diseñado para prevenir la difusión del electrolito conductor de la corriente eléctrica, como un bastidor horizontal, un caballete en V invertida o una superficie uniforme con puntos de contacto a intervalos apropiados.
Para electroforesis en gel. El dispositivo consta esencialmente de una placa de vidrio (por ej., un portaobjetos de microscopio) sobre la que se deposita, en la totalidad de su superficie, una capa firmemente adherida de gel de espesor uniforme. La conexión entre el gel y la solución conductora se realiza de varios modos, dependiendo del tipo de aparato empleado. Se deben tomar precauciones para evitar la condensación de humedad o el desecado de la capa sólida.
- Dispositivo de medida o medio de detección.
Procedimiento - Transferir la solución del electrolito a los compartimentos electródicos. Colocar el soporte apropiadamente impregnado con el electrolito en la cubeta según las condiciones indicadas para el tipo de aparato empleado. Localizar la zona de aplicación y aplicar la muestra. Aplicar la corriente eléctrica durante el tiempo especificado. Luego de desconectar la corriente, retirar el soporte de la cubeta electroforética, secar y revelar.
ELECTROFORESIS SOBRE GEL CILINDRICO DE POLIACRILAMIDA
En la electroforesis sobre gel cilíndrico de poliacrilamida, la fase estacionaria está constituida por un gel preparado con una mezcla de acrilamida y N, N’- metilenobisacrilamida; los geles se preparan en tubos, generalmente de 0,5 cm de diámetro interno y 7,5 cm de longitud; en cada tubo se aplica una sola muestra.
Aparato - Consta de dos compartimentos destinados a las soluciones reguladoras, fabricados con un material apropiado como polimetacrilato de metilo, dispuestos en posición vertical uno arriba del otro. Cada compartimento está provisto de un electrodo de platino que se conecta con un generador de corriente contínua que permite trabajar a intensidad constante o voltaje constante. Para los geles cilíndricos, el compartimento superior está provisto en su base de varios dispositivos para los tubos situados equidistantes al electrodo.
Procedimiento - [NOTA: se recomienda desgasificar las soluciones antes de la polimerización y emplear el gel inmediatamente después de su preparación]. Preparar la mezcla de geles según se especifica en la monografía correspondiente. Verter la mezcla de gel en tubos apropiados, tapados en la parte inferior, igualar el nivel de gel en cada uno de los tubos y rellenar hasta 1 cm del borde superior. Evitar que queden burbujas de aire atrapadas en el interior de los tubos. Cubrir la mezcla de gel con una capa de agua para evitar el contacto con el aire y dejar reposar para que ocurra la gelificación. Por lo general, la formación del gel requiere aproximadamente 30 minutos y se completa cuando se produce una interfase nítida entre el gel y la capa de agua. Eliminar la capa de agua, rellenar el compartimento inferior con la solución reguladora indicada en la monografía correspondiente y destapar los tubos. Introducir los tubos en los dispositivos del compartimento superior y ajustarlos de modo que la parte inferior de los tubos se encuentre inmersa en la solución reguladora del compartimento inferior. Rellenar los tubos cuidadosamente con la solución reguladora especificada. Preparar la solución muestra y la solución de referencia con el identificador especificado y aumentar la densidad de estas soluciones mediante el agregado de sacarosa. Aplicar ambas soluciones en la superficie del gel, empleando un tubo diferente para cada solución. Agregar la misma solución reguladora en el compartimento superior. Conectar los electrodos al generador de corriente y desarrollar la electroforesis a la temperatura y el voltaje o intensidad de corriente constantes especificados en la monografía correspondiente.
ELECTROFORESIS EN GEL DE POLIACRILAMIDA CON DODECIL SULFATO DE SODIO (SDS-PAGE)
La electroforesis en gel de poliacrilamida se emplea con fines de caracterización cualitativa de proteínas en preparaciones biológicas, control de pureza y determinaciones cuantitativas.
La electroforesis analítica en gel es un método apropiado para identificar y controlar la homogeneidad de las proteínas en productos farmacéuticos. También se emplea para estimar los pesos moleculares de subunidades proteicas y para determinar las subunidades que componen las proteínas purificadas.
Características de los geles de poliacrilamida
Las propiedades de tamización de los geles de poliacrilamida se deben a su particular estructura, una red tridimensional de fibras y poros obtenida mediante enlaces cruzados de unidades de bisacrilamida bifuncionales con cadenas adyacentes de poliacrilamida. La polimerización se cataliza a través de un generador de radicales libres constituido por persulfato de amonio y tetrametiletilendiamina.
Si se aumenta la concentración de acrilamida del gel, disminuye su tamaño de poro efectivo. Este se define, desde el punto de vista operativo, por sus propiedades de tamización molecular; es decir, la resistencia con la que se opone a la migración de macromoléculas. Las concentraciones de acrilamida que se pueden emplear se encuentran dentro de ciertos límites ya que a altas concentraciones los geles se rompen con mayor facilidad y su manejo es más dificultoso.
Cuando el tamaño de poro, disminuye, la velocidad de migración de la molécula a través del gel decrece. La resolución para un producto determinado se puede optimizar ajustando el tamaño de poro del gel o modificando la concentración de acrilamida. Por lo tanto, las características físicas de un gel determinado dependen de su contenido de acrilamida y de bisacrilamida.
Además de la composición del gel, el estado de la molécula constituye un factor importante que afecta la movilidad electroforética. Para las proteínas, la movilidad electroforética depende del pK de los grupos cargados y del tamaño de la molécula; siendo afectada también por la naturaleza, concentración y pH de la solución reguladora, la temperatura, la intensidad del campo eléctrico aplicado y la naturaleza del material del soporte.
Electroforésis en gel de poliacrilamida con desnaturalización
Este método se emplea para el análisis de monómeros polipeptídicos de peso molecular comprendido entre 14.000 y 100.000.
La electroforesis en gel de poliacrilamida con desnaturalización, empleando dodecilsulfato de sodio (SDS-PAGE), es la técnica electroforética más empleada para la evaluación de la calidad de productos proteicos. De modo general, la electroforesis analítica de proteínas se realiza en geles de poliacrilamida en condiciones en las que se asegure la disociación de las proteínas en sus subunidades polipeptídicas individuales, limitándose los procesos de agregación. Se emplea frecuentemente para disociar las proteínas antes de la aplicación en el gel, el dodecilsulfato de sodio (SDS), un detergente aniónico fuerte, en combinación con calor. Los polipéptidos desnaturalizados se unen al SDS, adquieren carga negativa y presentan una relación carga/masa constante, independientemente del tipo de proteína considerada. La cantidad de SDS es casi siempre proporcional al peso molecular del polipéptido y es independiente de su secuencia ya que los complejos SDS-polipéptido migran a través de los geles de poliacrilamida con movilidades que dependen del tamaño del polipéptido.
Las movilidades electroforéticas de los complejos SDS-polipéptido resultantes presentan siempre la misma relación funcional con los pesos moleculares. La migración de los complejos SDS-polipéptido se efectúa hacia el ánodo, a una velocidad superior para los complejos de peso molecular más bajo que para aquéllos con peso molecular alto. De este modo, es posible estimar el peso molecular de una proteína a partir de su movilidad relativa en un método SDS-PAGE calibrado, siendo la presencia de una única banda en dicho gel un criterio de pureza.
Las eventuales modificaciones del esqueleto polipéptidico, como por ej., una O- o N-glicosilación, tiene un impacto significativo sobre el peso molecular aparente de la proteína ya que el SDS no se une del mismo modo a los grupos glucídicos que a los grupos polipéptidicos, por lo que en este caso no se mantiene constante la relación carga/masa.
Condiciones reductoras - La asociación de las subunidades polipéptidicas y la estructura tridimensional de las proteínas se mantiene fundamentalmente por la existencia de enlaces disulfuro. Uno de los objetivos de la separación SDS-PACE en condiciones reductoras es la ruptura de esta estructura por reducción de los enlaces disulfuro. La desnaturalización y disociación completa de las proteínas por tratamiento con 2- mercaptoetanol o ditiotreitol (DTT) da lugar a un desdoblamiento de la cadena polipéptidica, seguido de la formación de un complejo con el SDS. En estas condiciones, el peso molecular de las subunidades polipéptidicas se puede calcular por regresión lineal en presencia de patrones con pesos moleculares apropiados.
Condiciones no reductoras - Para algunos análisis no es aconsejable la disociación completa de la proteína en subunidades peptídicas. Si no se emplean agentes reductores como el 2-mercaptoetanol o DTT, los enlaces covalentes disulfuro permanecen intactos manteniéndose la forma oligomérica de la proteína. Los complejos SDS-proteína oligomérica migran más lentamente que sus subunidades SDSpolipéptido. Además, las proteínas no reducidas no se pueden saturar completamente con SDS y por lo tanto, no pueden unirse al detergente en una proporción de masa constante. Esto hace que la determinación del peso molecular de estas moléculas por SDS-PACE sea más difícil que los análisis de los polipéptidos totalmente desnaturalizados, ya que es necesario que tanto las proteínas patrón como las proteínas de la muestra presenten configuraciones similares para que se puedan comparar. Sin embargo, la obtención en el gel de una sola banda coloreada es un criterio de pureza.
CARACTERISTICAS DE LA ELECTROFORESIS EN GEL CON SISTEMA REGULADOR DISCONTINUO
El método electroforético más usado para la caracterización de mezclas complejas de proteínas se basa en el empleo de un sistema regulador discontinuo consistente en dos geles contiguos pero distintos: un gel inferior, llamado gel de separación o de resolución, y otro superior, gel de apilamiento. Estos dos geles presentan porosidad, pH y fuerzas iónicas diferentes. Además se emplean iones con diferentes movilidades iónicas en el gel y en la solución reguladora. La discontinuidad del sistema provoca una concentración de las muestras de mayor tamaño en el gel de apilamiento y por lo tanto se mejora la resolución. Cuando se aplica la corriente eléctrica, se desarrolla un gradiente de potencial negativo a través de la solución muestra que conduce a las proteínas hacia el gel de apilamiento. Los iones glicinato contenidos en la solución reguladora empujan a las proteínas hacia el gel de apilamiento. Se forma rápidamente una zona de frente móvil cuya cabecera está constituida por iones cloruro de alta movilidad, seguidos de iones glicinato más lentos en la cola. Se produce un gradiente de alto voltaje localizado entre los frentes iónicos de cabeza y cola, provocando que los complejos SDS-proteína se concentren en una zona muy estrecha (apilamiento) y migren entre las fases de cloruro y glicinato. Independientemente del volumen de muestra aplicado, el conjunto de complejos SDS-proteína se condensa en una región muy estrecha y penetran en el gel de separación en forma de banda estrecha, bien definida y de alta densidad proteica. El gel de apilamiento, de tamaño de poro, grande, no retarda la migración de la mayoría de las proteínas y actúa principalmente como medio anticonvectivo. En la interfase de ambos geles, las proteínas experimentan un incremento brusco de retardo electroforético debido al menor tamaño de poro del gel de resolución. Una vez que se encuentran en este gel, las proteínas continúan avanzando lentamente por el efecto de tamización molecular que ejerce la matriz. Los iones glicinato migran por delante de las proteínas, por lo que éstas se mueven en un medio de pH uniforme formado por el tris(hidroximetil)aminometano y la glicina. La tamización molecular hace que la separación de los complejos SDS-polipéptido se base en sus correspondientes pesos moleculares.
PREPARACION DE GELES DE POLIACRILAMIDA SDS VERTICALES CON SISTEMA REGULADOR DISCONTINUO
Preparación de los geles
En un gel de poliacrilamida con sistema regulador discontinuo, se recomienda verter el gel de resolución, dejar polimerizar y a continuación verter el gel de apilamiento ya que la constitución de los dos geles de acrilamida-bisacrilamida es diferente.
Preparación del gel de resolución - En un erlenmeyer, preparar el volumen apropiado de la solución de acrilamida que contenga la concentración deseada para el gel de resolución, empleando los valores indicados en la Tabla 1. Mezclar los componentes en el orden indicado. Antes del agregado de la solución de persulfato de amonio y del tetrametiletilendiamina (TEMED), filtrar la solución, si fuera necesario, empleando vacío, a través de una membrana de acetato de celulosa (de 0,45 mm de diámetro); mantener la solución bajo vacío por rotación de la unidad de filtración hasta que no se formen más burbujas. Agregar las cantidades apropiadas de solución de persulfato de amonio y de TEMED indicadas en la Tabla 1, agitar y verter rápidamente en el espacio de separación entre las dos placas de vidrio del molde. Dejar espacio suficiente para el gel de apilamiento (la longitud de un diente del peine más 1 cm). Empleando una pipeta de vidrio de punta larga, recubrir la solución con isobutanol saturado con agua. Dejar el gel en posición vertical a temperatura ambiente para que se produzca la polimerización.
Preparación del gel de apilamiento - Luego de la polimerización completa del gel de resolución (aproximadamente 30 minutos), retirar la capa superior de isobutanol y lavar varias veces con agua la parte superior del gel para eliminar la capa de isobutanol y la posible acrilamida no polimerizada. Eliminar la mayor cantidad posible de líquido de la superficie del gel eliminando el resto de agua con la ayuda de un papel de filtro.
En un erlenmeyer, preparar un volumen apropiado de solución que contenga la concentración requerida para el gel de resolución, según se indica en la Tabla 2. Mezclar los componentes en el orden indicado. Antes del agregado de la solución de persulfato de amonio y del tetrametiletilendiamina, filtrar la solución, si fuera necesario, empleando vacío, a través de una membrana de acetato de celulosa (de 0,45 mm de diámetro); mantener la solución bajo vacío por rotación de la unidad de filtración hasta que no se formen más burbujas. Agregar las cantidades apropiadas de solución de persulfato de amonio y de TEMED, indicadas en la Tabla 2, agitar y verter rápidamente en el espacio de separación entre las dos placas de vidrio del molde, directamente sobre la superficie del gel de resolución polimerizado. De inmediato, insertar un peine limpio de politetrafluoroetileno en la solución del gel de apilamiento, evitando la formación de burbujas de aire. Agregar más solución del gel de apilamiento hasta rellenar completamente los espacios del peine. Colocar el gel en posición vertical y dejar polimerizar a temperatura ambiente.
Montaje del gel en el equipo de electroforesis y separación electroforética
Solución reguladora de desarrollo SDS-PAGE - Disolver en agua 151,4 g de tris(hidroximetil)aminoetano, 721,0 g de glicina y 50,0 g de lauril sulfato de sodio, y completar a 5 litros con agua. Inmediatamente antes del uso, diluir 10 veces su volumen con agua y mezclar. El pH de esta solución debe estar comprendido entre 8,1 y 8,8.
Procedimiento - Una vez completada la polimerización (aproximadamente 30 minutos), retirar cuidadosamente el peine de politetrafluoroetileno y lavar los pocitos, de inmediato, con agua o Solución reguladora de desarrollo SDS-PAGE para eliminar la posible acrilainida no polimerizada. Recortar los dientes del gel de apilamiento, si fuera necesario, con una aguja hipodérmica roma fijada a una jeringa. Quitar las pinzas de uno de los lados cortos, retirar el tubo con precaución y volver a colocarlas. Proceder del mismo modo en el otro. Retirar el tubo de la parte inferior del gel, montar el gel en el aparato de electroforesis y agregar las soluciones reguladoras en los compartimentos superior e inferior. Eliminar las burbujas que se formen en la parte inferior del gel, entre las dos placas de vidrio; preferiblemente efectuar este procedimiento con una aguja hipodérmica doblada fijada a una jeringa. [NOTA: nunca realizar un predesarrollo sin muestras ya que se destruye la discontinuidad de los sistemas reguladores]. Antes de aplicar las muestras, lavar cuidadosamente la ranura con Solución reguladora de desarrollo SDS-PAGE. Preparar la solución muestra y la solución de referencia en el medio recomendado y proceder según se especifica en la monografía correspondiente. Aplicar el volumen apropiado de cada solución en los pocitos del gel de apilamiento y desarrollar la electroforesis. En ocasiones resulta necesario modificar el tiempo y la relación intensidad/voltaje, para obtener una separación óptima. Comprobar que el frente del indicador se desplace en el gel de resolución. Cuando el indicador alcance la parte inferior del gel, detener la electroforesis. Retirar el montaje del gel del aparato y separar las placas de vidrio. Retirar los espaciadores, cortar y tirar el gel de apilamiento y proceder inmediatamente a la tinción.
DETECCION DE PROTEINAS EN GELES
Todas las etapas de tinción de geles se realizan a temperatura ambiente con agitación suave (por ej., en una placa de movimiento giratorio) en un recipiente apropiado.
Tinción con Coomassie - Es el método de tinción de proteínas más empleado, con un nivel de detección del orden de 1 a 10 mg de proteína por banda.
Solución colorante de Coomassie - Disolver 1,25 g de Azul brillante de Coomassie R-250 en 1 litro de una mezcla de agua, metanol y ácido acético glacial (5:4:1).
Solución de decoloración - Emplear una mezcla de agua, metanol y ácido acético glacial (5:4:1).
Procedimiento - Sumergir el gel en un exceso de Solución colorante de Coomassie y dejar en contacto por lo menos durante 1 hora. Eliminar la Solución colorante de Coomassie. Decolorar el gel con un exceso de Solución de decoloración. Cambiar la Solución de decoloración varias veces hasta que las bandas de proteínas teñidas se distingan nítidamente sobre un fondo claro. Cuanto más se lave, menor será la cantidad de proteína que se pueda detectar. La decoloración se puede acelerar agregando en la Solución de decoloración algunos gramos de resina de intercambio aniónico.
[NOTA: las soluciones ácido-alcohólicas empleadas en este procedimiento no fijan por completo las proteínas en el gel. Esto puede conducir a la pérdida de algunas proteínas de bajo peso molecular durante el proceso de tinción y decoloración de geles finos. La fijación permanente se obtiene introduciendo el gel en una mezcla de agua, metanol y ácido tricloroacético (5:4:1) durante 1 hora antes de introducirlo en la Solución colorante de Coomassie.]
Tinción con plata - Es el método más sensible para proteínas teñidas en geles y permite detectar bandas que contengan 10 a 100 ng de proteína.
Reactivo de nitrato de plata - A una mezcla de 3 ml de amoníaco concentrado y 40 ml de hidróxido de sodio 1 M, agregar 8 ml de una solución al 20% de nitrato de plata, gota a gota, y con agitación. Diluir con agua a 200 ml.
Solución de fijación. - A 250 ml de metanol, agregar 0,27 ml de solución de formaldehído al 35% y diluir con agua a 500 ml.
Solución de desarrollo - Diluir 2,5 ml de una solución al 2% de ácido cítrico y 0,27 ml de solución de formaldehído al 35% con agua a 500 ml.
Solución de bloqueo - Emplear una solución al 10% v/v de ácido acético.
Procedimiento - Introducir el gel en exceso en Solución de fijación durante 1 hora. Eliminar la Solución de fijación, agregarla de nuevo e incubar otra vez durante por lo menos 1 hora o durante toda la noche, si es conveniente. Eliminar la Solución de fijación y lavar el gel con abundante agua durante 1 hora. Embeber el gel durante 15 minutos en una solución de glutaraldehído al 1% v/v. Lavar el gel dos veces durante 15 minutos con abundante agua. Embeber el gel en Reactivo de nitrato de plata recientemente preparado, durante 15 minutos, en la oscuridad. Lavar el gel tres veces durante 5 minutos con abundante agua, sumergirlo durante aproximadamente 1 minuto en Solución de desarrollo hasta que se obtenga una tinción satisfactoria. Detener el desarrollo por incubación en Solución de bloqueo durante 15 minutos y lavar el gel con agua.
DESECADO DE GELES DE POLIACRILAMIDA SDS TEÑIDOS
Los geles se someten a diferentes tratamientos, dependiendo del método empleado para teñirlos. Cuando se emplea Tinción con Coomassie, luego de la etapa de decoloración, colocar el gel en una solución al 10% de glicerol durante por lo menos 2 horas, siendo posible una incubación durante toda la noche. Cuando se emplea Tinción con plata, al finalizar el proceso de lavado, sumergir los geles en una solución al 2% de glicerol, durante 5 minutos.
Sumergir dos hojas de celulosa porosa en agua durante 5 a 10 minutos, colocar una de las hojas en el cuadro de secado, levantar el gel cuidadosamente y colocarlo sobre la hoja de celulosa. Eliminar las burbujas de aire que eventualmente puedan haber sido retenidas y algunos ml de agua a lo largo de los bordes del gel. Recubrir con la segunda hoja de papel y eliminar nuevamente las posibles burbujas de aire retenidas. Colocar en estufa para completar el secado o dejar secar a temperatura ambiente.
DETERMINACION DE PESO MOLECULAR
El peso molecular de las proteínas se determina mediante comparación de sus respectivas movilidades con las de varios marcadores de peso molecular conocido. Para la calibración de los geles se dispone de mezclas de proteínas de peso molecular conocido, que permiten obtener una tinción uniforme. Las soluciones madre concentradas de proteínas de peso molecular conocido preparadas en la solución reguladora de muestra se aplican en el mismo gel contiene la muestra de la proteína a analizar.
Inmediatamente después del desarrollo electroforético, señalar la posición del indicador, azul de bromofenol, para identificar el frente de migración de los iones. Después de la tinción, medir las distancias de migración de cada banda proteica (marcadores y muestras). Dividir la distancia de migración de cada proteína por la distancia de migración del indicador. Las distancias de migración normalizadas así obtenidas se denominan movilidades relativas de las proteínas (relativas al frente del indicador) y, por convención, se expresan como Rf . Graficar el logaritmo de los pesos moleculares relativos (M1) de las proteínas patrón en función de los valores de Rf. Los pesos moleculares desconocidos se pueden determinar por regresión lineal o por interpolación a partir de las curvas obtenidas; los valores obtenidos para las muestras se deben encontrar contenidos en la parte lineal del gráfico.
VALIDACION DEL ENSAYO
El ensayo sólo es válido si las proteínas empleadas como marcadores de pesos moleculares se distribuyen a lo largo del 80% de la longitud del gel y además si, en el intervalo de separación requerido, la separación obtenida para las bandas de proteínas relevantes, presenta una relación lineal entre el logaritmo de peso molecular y el Rf . En la monografía correspondiente se especifican los requisitos de validación adicionales referentes a la solución muestra.
CUANTIFICACION DE IMPUREZAS
Cuando en la monografía se especifica el límite de impurezas, se debe preparar una solución de referencia correspondiente al nivel de impureza especificado, por dilución de la solución muestra. En el electroforegrama obtenido a partir de la solución muestra, ninguna impureza (ni ninguna banda, a excepción de la principal) puede ser más intensa que la banda principal obtenida a partir de la solución de referencia.
Cuando se trabaja en las condiciones validadas, es posible cuantificar las impurezas por normalización con relación a la banda principal, empleando un densitómetro. En estos casos, se debe comprobar la linealidad de las repuestas.
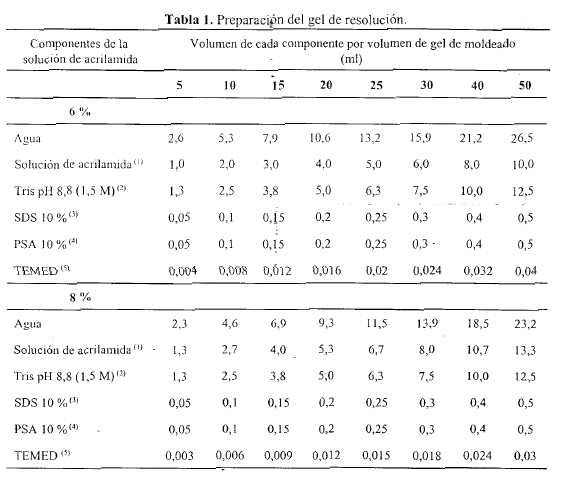
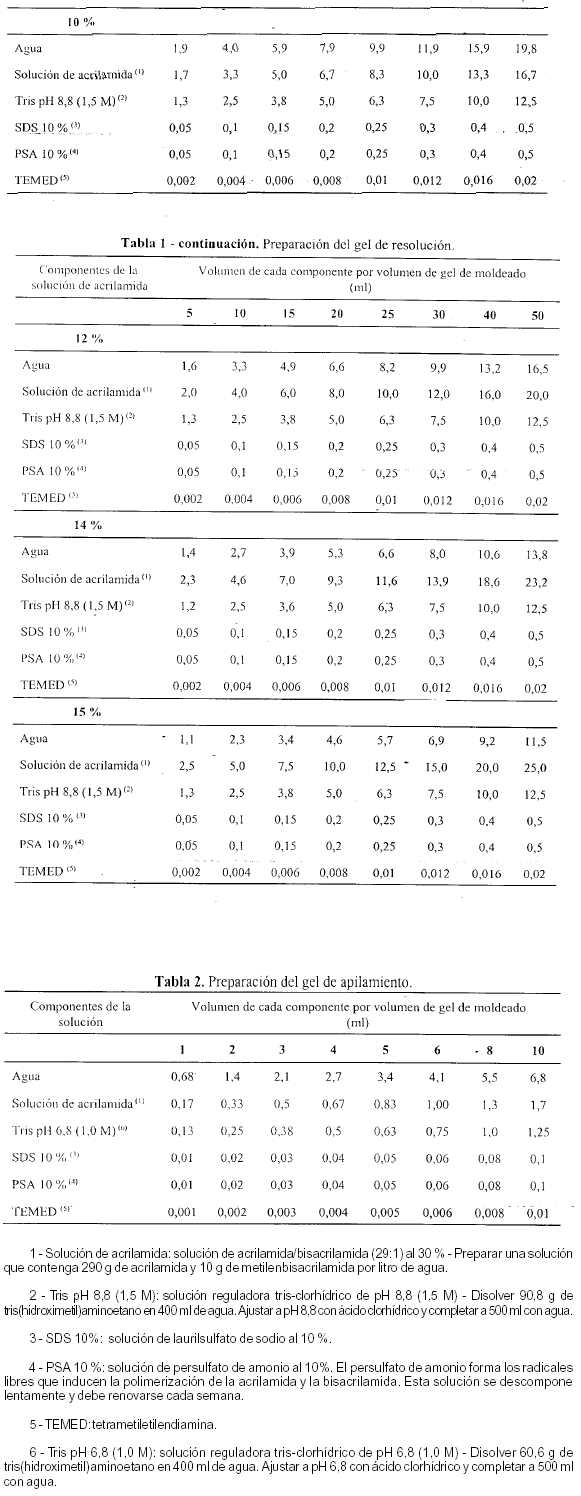
310. ENSAYO DE DISGREGACION
Por medio de este ensayo se determina si la forma farmacéutica se disgrega dentro de un lapso de tiempo determinado, en las condiciones especificadas. Este ensayo se aplica a comprimidos y cápsulas con excepción de aquellos que estén diseñados como formas farmacéuticas de liberación modificada (ver 530. Liberación de principios activos) y comprimidos masticables.
En este ensayo la disgregación no implica disolución completa de la unidad o de su principio activo. Disgregación completa se define como el estado en el que el residuo de la unidad que quede sobre la malla metálica del aparato, excepto fragmentos insolubles de la cubierta o de la cápsula, sea una masa blanda sin restos duros palpables.
Aparato (ver Figura) - Consta de un vaso de precipitados de 1 litro donde se sumerge una cesta que oscila verticalmente con una frecuencia constante de 29 a 32 ciclos por minuto, recorriendo una distancia de no menos de 5,3 cm y no más de 5,7 cm. El volumen de líquido en el recipiente debe ser tal que cuando la cesta se encuentre en el punto más alto del recorrido ascendente, la mala metálica permanezca al menos 2,5 cm debajo de la superficie del líquido y descienda a no menos de 2,5 cm del fondo del recipiente cuando se encuentre en el punto más bajo del recorrido descendente. El tiempo requerido para llegar al punto más alto debe ser igual al tiempo requerido para alcanzar el punto más bajo y el cambio de dirección debe ser una transición suave. La cesta se debe desplazar verrticalmente a lo largo de su eje sin desviarse.
Cesta - La cesta consta de seis tubos transparentes de extremos abiertos, de 77,5 ± 2,5 mm de longitud, diámetro internó de aproximadamente 21,5 mm y pared de aproximadamente 2 mm de espesor. Los tubos se mantienen en posición vertical por medio de dos placas, cada una de aproximadamente 9 cm de diámetro y 6 mm de espesor con seis orificios, cada uno de aproximadamente 21,5 mm de diámetro, equidistantes del centro de la placa y a la misma distancia uno de otro. La malla metálica, de acero inoxidable (con hilo de 0,602 a 0,655 mm de diámetro) y de trama cuadrada con 15,5 aberturas por cm2, se fija a la cara inferior de la placa inferior. Las partes del aparato se sostienen firmemente por medio de tres pernos que pasan a través de las dos placas. El eje de la cesta se suspende de modo apropiado del dispositivo mecánico que proporcione el movimiento vertical.
El diseño de la cesta puede modificarse siempre que se mantengan las especificaciones para los tubos de vidrio y el tamaño de la malla metálica.
Discos - Cada tubo está provisto de un cilindro, ranurado y perforado, de 9,50 ± 0,15 mm de espesor y 20,70 ± 0,15 mm de diámetro. El disco está construido de material plástico, transparente y de densidad relativa entre 1,18 y 1,20. Entre ambas caras del cilindro se extienden cinco orificios de 2 mm de diámetro, uno de ellos pasa a través del eje del cilindro y los otros están centrados a 6 mm del eje, en líneas imaginarias perpendiculares al eje. En las paredes del cilindro están tallados cuatro planos trapezoidales idénticos, casi perpendiculares a las caras del cilindro. La forma trapezoidal es simétrica, sus lados paralelos coinciden con las caras del cilindro y son paralelos a una línea imaginaria que une los centros de dos orificios adyacentes a 6 mm del eje del cilindro. El lado paralelo del trapezoide en la base del cilindro tiene una longitud de 1,6 mm y su centro está ubicado a una profundidad de 1,8 mm desde la circunferencia del cilindro. El lado paralelo del trapezoide en la parte superior del cilindró tiene una longitud de 9,2 mm y su centro está a una profundidad de 2,6 mm desde la circunferencia del cilindro. Todas las superficies del disco son lisas. Los discos deben emplearse sólo cuando se indique en Procedimiento. En dichos casos luego de introducir comprimido agregar un disco a cada tubo, poner en funcionamiento el equipo y continuar con el ensayo según se indica en Procedimiento.

Procedimiento
Comprimidos no recubiertos - Colocar un comprimido en cada uno de los seis tubos de la cesta, agregar los Discos e iniciar el movimiento vertical, emplear agua a 37,0 ± 2,0 °C como medio de inmersión y un tiempo de 30 minutos, a menos que se especifique de otro modo en la monografía correspondiente. Transcurrido dicho tiempo, levantar la cesta del líquido y observar los comprimidos: todos los comprimidos deben haberse disgregado completamente. Si sólo uno de los comprimidos no se disgregara completamente, repetir el ensayo con seis comprimidos adicionales: los comprimidos cumplen con el ensayo si todos los comprimidos adicionales se disgregan completamente.
Comprimidos con cubiertas simples - Proceder según se indica para Comprimidos no recubiertos. Poner en funcionamiento el aparato durante 60 minutos o por el tiempo especificado en la monografía correspondiente.
Comprimidos con cubierta entérica - Colocar un comprimido en cada uno de los seis tubos de la cesta y agregar los Discos. Si los comprimidos poseen un recubrimiento externo soluble, sumergir la cesta en agua a temperatura ambiente durante 5 minutos. Luego poner en funcionamiento el equipo empleando fluido gástrico simulado (SR), mantenido a 37,0 ± 2,0 °C, como líquido de inmersión. Después de 2 horas, levantar la cesta del líquido y observar los comprimidos: no deben presentar evidencias de disgregación, resquebrajamiento o ablandamiento. Si dos o más comprimidos presentan evidencias de disgregación, resquebrajamiento o ablandamiento, repetir el ensayo con seis comprimidos adicionales: los comprimidos cumplen con esta etapa si ninguno de los comprimidos adicionales se disgregan completamente. A continuación sumergir la cesta en fluido intestinal simulado (SR), mantenido a 37,0 ± 2,0 °C, durante 60 minutos o por el tiempo especificado en la monografía correspondiente. Levantar la cesta del líquido y observar los comprimidos: todos los comprimidos deben disgregarse completamente. Si sólo uno de los comprimidos no se disgrega completamente, repetir el ensayo con seis comprimidos adicionales: los comprimidos cumplen con en el ensayo si todos los comprimidos adicionales se disgregan completamente.
Comprimidos sublinguales - Proceder según se indica para Comprimidos no recubiertos. Observar los comprimidos a los 2 minutos o al tiempo especificado en la monografía correspondiente: todos los comprimidos deben disgregarse. Si sólo uno de los comprimidos no se disgrega completamente, repetir el ensayo con seis comprimidos adicionales: los comprimidos cumplen con el ensayo si todos los comprimidos adicionales se disgregan completamente.
Cápsulas rígidas - Proceder según se indica para Comprimidos no recubiertos. Colocar una malla metálica desmontable según se describe en Cesta sobre la superficie de la placa superior de la cesta. Observar las cápsulas a los 30 minutos o al tiempo especificado en la monografía correspondiente: todas las cápsulas deben disgregarse excepto los fragmentos de la cápsula. Si sólo una de las cápsulas no se disgregara completamente, repetir el ensayo con seis cápsulas adicionales: las cápsulas cumplen con el ensayo si todas las cápsulas adicionales se disgregan completamente.
Cápsulas blandas - Proceder según se indica en Cápsulas rígidas.
Comprimidos dispersables - Aplicar este ensayo a aquellos comprimidos no recubiertos destinados a dispersarse en agua antes de su administración. Proceder según se indica para Comprimidos no recubiertos. Observar los comprimidos a los 3 minutos o al tiempo especificado en la monografía correspondiente empleando agua, mantenida entre 19 y 21 °C, como líquido de inmersión: todos los comprimidos deben disgregarse. Si sólo uno de los comprimidos no se disgregara o disolviera completamente, repetir el ensayo con seis comprimidos adicionales: los comprimidos cumplen con el ensayo si todos los comprimidos adicionales se disgregan o se disuelven completamente.
Comprimidos efervescentes - Transferir un comprimido efervescente a un vaso de precipitados que contiene 200 ml de agua entre 15 y 25 °C, se observará un abundante desprendimiento de burbujas. Cuando la evolución de gas alrededor del comprimido o sus fragmentos haya cesado, el comprimido debe haberse disuelto o disgregado completamente. Repetir el procedimiento con cinco comprimidos adicionales. El producto cumple con el ensayo si los seis comprimidos ensayados se disuelven o disgregan completamente dentro de los 5 minutos o en el tiempo especificado en la monografía correspondiente.
320. ENSAYO DE DISOLUCION
Este ensayo se emplea para determinar el comportamiento de la disolución de los principios activos contenidos en una forma farmacéutica sólida de uso oral, estableciendo un criterio de evaluación de las propiedades físicas y biofarmacéuticas del producto. Los métodos descriptos se aplican en las monografías que establecen un límite de principio activo disuelto bajo el título Disolución.
A menos que se especifique de otro modo en la monografía correspondiente, este ensayo no se aplica a comprimidos cuyo rótulo indica que deben masticarse antes de ingerirse. Cuando se declara que un producto posee cubierta entérica y la monografía correspondiente incluye un ensayo de disolución o de disgregación que no es específico para productos con cubierta entérica, se aplica el ensayo para Productos de liberación retardada en <530>. Liberación de principios activos, a menos que se especifique de otro modo en la monografía correspondiente.
Aparato 1 (ver Figura 1) - Consta de: un vaso transparente provisto de una tapa, construido de vidrio u otro material inerte, un eje metálico y un canastillo cilíndrico. El vaso debe estar parcialmente sumergido en un baño de agua que permita mantener la temperatura dentro del vaso a 37,0 ± 0,5 °C durante el ensayo. Ninguna parte del aparato, ni el área donde está instalado, debe producir movimiento significativo, agitación o vibración más allá de la debida al elemento de agitación. El vaso es cilíndrico con fondo semiesférico con una altura de 185 t 25 mm, un diámetro interior de 102 ± 4 mm y una capacidad nominal de 1 litro.
El vaso puede tener una tapa para retardar la evaporación. El eje se coloca de manera que su vertical no se separe más de 2 mm, en cualquier punto, del eje vertical del vaso y rote sin desviaciones significativas. El aparato posee además, un dispositivo que permite seleccionar la velocidad de rotación de los ejes de acuerdo a lo especificado en la monografía correspondiente y mantenerla dentro de ± 4 %.
El eje y el canastillo deben ser de acero inoxidable, tipo 316 o equivalente, según las especificaciones que se muestran en la Figura 1. A menos que se especifique de otro modo en la monografía correspondiente se debe emplear tela metálica de malla N° 40. Puede emplearse un canastillo con una cubierta de oro de 2,5 mm de espesor. Esta cubierta le otorga resistencia a la corrosión especialmente cuando se emplean medios de disolución de pH ácido. El comprimido o la cápsula se coloca en un canastillo seco al comienzo de cada ensayo. Cuando la unidad de dosificación tiende a flotar se le puede enrollar unas pocas vueltas de un alambre inerte, para evitar que esto ocurra. En estos casos se debe evitar que el alambre sea colocado en forma ajustada lo que podría interferir con los resultados. Se pueden emplear otros dispositivos para evitar la flotación, siempre y cuando hayan sido debidamente validados. A menos que en la monografía correspondiente se especifique otro valor, la distancia entre el fondo del vaso y el canastillo se debe mantener a 25 ± 2 mm durante el ensayo.

Aparato 2 - Se trata básicamente del mismo aparato descripto en Aparato 1, pero en este caso el elemento de agitación es una paleta que se ajusta a las especificaciones dadas en la Figura 2. La paleta se coloca de tal modo que su eje vertical no se separe más de 2 mm, en cualquier punto, del eje vertical del vaso y rote sin desviarse significativamente. A menos que en la monografía correspondiente se especifique otro valor, la distancia entre el borde inferior de la paleta y el fondo del vaso se debe mantener a 25 ± 2 mm durante el ensayo. La paleta puede recubrirse con un material inerte apropiado. El comprimido o la cápsula se coloca en el vaso, de modo que se deposite en el fondo, antes de que comience la rotación de la paleta. Cuando la unidad de dosificación tiende a flotar se le puede enrollar unas pocas vueltas de un alambre inerte, para evitar que esto ocurra. En estos casos se debe evitar que el alambre sea colocado en forma ajustada lo que podría interferir con los resultados. Se pueden emplear otros dispositivos para evitar la flotación, siempre y cuando hayan sido debidamente validados.

Medio - El medio de disolución es preferentemente agua desgasificada. Pueden emplearse, según las características de solubilidad del principio activo o de la formulación, soluciones reguladoras de pH 4 a 8 o ácido clorhídrico 0,001 a 0,1 N. El volumen empleado es 900 ml pudiendo variar entre 500 y 900 ml. Si el medio es una solución reguladora, ajustar el pH a ± 0,05 unidades del pH especificado en la misma. Los gases disueltos pueden producir burbujas que pueden modificar los resultados del ensayo. En esos casos los mismos deben eliminarse antes del ensayo Para ello puede emplearse el siguiente método: calentar el medio a 45 °C aproximadamente, agitando suavemente, filtrar inmediatamente aplicando vacío empleando un filtro de 0,45 mm o porosidad menor, agitando vigorosamente y continuar la agitación aplicando vacío aproximadamente durante 5 minutos. Pueden emplearse otras técnicas de desgasificación validadas.
Tiempo - Si se especifican dos o más tiempos, las muestras se retirarán sólo en los tiempos especificados con una tolerancia de ± 2 %.
Muestreo individual -
Procedimiento - Este procedimiento se realiza sobre seis unidades de la forma farmacéutica. Colocar en cada uno de seis vasos el volumen de Medio especificado, colocar los vasos en el equipo, equilibrar el Medio a 37,0 ± 0,5 °C y retirar los termómetros. Colocar un comprimido o una cápsula en cada vaso, teniendo cuidado de excluir las burbujas de aire de la superficie de la unidad de dosificación y de inmediato, iniciar la rotación del elemento de agitación a la velocidad especificada en la monografía correspondiente.
Cumplido el tiempo especificado, o a cada uno de los tiempos establecidos, retirar una alícuota de una zona a una distancia media entre la superficie del Medio y la parte superior del canastillo o de la paleta rotatoria y a no menos de 10 mm de la pared del vaso. [NOTA: reemplazar las alícuotas retiradas para el análisis con volúmenes iguales de Medio calentado a 37 °C o, cuando se demuestra que la reposición de medio no es necesaria, aplicar en los cálculos una corrección por el cambio de volumen]. Mantener el vaso cubierto durante el tiempo que dure el ensayo y verificar la temperatura dentro de cada vaso a intervalos apropiados. Filtrar y analizar las alícuotas extraídas según se especifica en la monografía correspondiente. [NOTA: emplear un filtro inerte que no produzca adsorción del principio activo o contenga sustancias extraíbles que interfieran el análisis. Si se emplea un equipo con toma de muestra automática; cada vez que se introduzcan modificaciones en el equipo, es necesaria la validación del mismo para demostrar que no hay cambios durante el desarrollo del ensayo].
Cuando la cubierta de la cápsula interfiere con el análisis, extraer el contenido de no menos de seis cápsulas y disolver las cubiertas de las cápsulas en el volumen especificado de Medio. Realizar el análisis según se especifica en la monografía correspondiente, empleando la solución anterior como blanco y hacer las correcciones necesarias. El factor de corrección no debe ser mayor de 25 % del contenido declarado.
Muestreo unificado -
Procedimiento - Emplear este procedimiento cuando en la monografía correspondiente se especifique un Procedimiento para muestreo unificado. Proceder según se indica en Muestreo individual pero combinar volúmenes iguales de las alícuotas filtradas, extraídas de cada uno de los vasos y emplear la muestra unificada como solución muestra. Determinar la cantidad promedio de principio activo disuelto en la muestra unificada.
Interpretación -
Muestreo individual - A menos que se especifique de otro modo en la monografía correspondiente, los requisitos se cumplen si la cantidad de principio activo disuelto se ajusta a la Tabla 1. En caso que los resultados no se ajusten al límite especificado en E1 continuar el ensayo con E2 y si no cumple con la exigencia de E2 proseguir hasta E3. La cantidad, Q, es la cantidad de principio activo disuelto, especificada en la monografía correspondiente, expresada como un porcentaje del contenido declarado. Los valores de 5, 15 y 25% en la Tabla 1 corresponden a porcentajes del contenido declarado de modo que estos valores y Q están en los mismos términos.
Tabla 1. Aceptación para muestreo individual
|
Etapa |
Unidades ensayadas |
Criterios de aceptación |
|
E1 |
6 |
Cada unidad no debe ser menor de Q + 5%. |
|
E2 |
6 |
El promedio de 12 unidades (E1 + E2 ) debe ser igual o mayor de Q y ninguna unidad menor de Q -15%. |
|
E3 |
12 |
El promedio de 24 unidades (E1 + E2 + E3) debe ser igual o mayor de Q, no más de 2 unidades menores de Q -15 % y ninguna unidad menor de Q -25%. |
Muestreo unificado - A menos que se especifique de otro modo en la monografía correspondiente, los requisitos se cumplen si la cantidad de principio activo disuelto en la muestra unificada se ajusta a la Tabla 2. En caso de que los resultados no se ajusten al límite especificado en E1 continuar el ensayo con E2 y si no cumple con la exigencia de E2, proseguir hasta E3. La cantidad, Q, es la cantidad de principio activo disuelto, especificada en la monografía correspondiente, expresada como un porcentaje. del contenido declarado. Los valores de 5 y 10 % en la Tabla 2 corresponden a porcentajes del contenido declarado de modo que estos valores y Q están en los mismo términos.
Tabla 2. Aceptación para muestreo unificado
|
Etapa |
Unidades ensayadas |
Criterios de aceptación |
|
E1 |
6 |
La cantidad promedio disuelta no debe ser menor de Q + 10%. |
|
E2 |
6 |
La cantidad promedio disuelta (E1 + E2) debe ser igual o mayor de Q + 5% |
|
E3 |
12 |
La cantidad promedio disuelta (E1 + E2 + E3) debe ser igual o mayor de Q. |
330. ENSAYOS DE ENDOTOXINAS BACTERIANAS
El ensayó de endotoxinas bacterianas se aplica a la determinación o cuantificación de endotoxinas provenientes de las bacterias Gram negativas, empleando como reactivo, lisados de amebocitos circulantes del cangrejo herradura de Limulus polyphemus (ensayo LAL), de Tachypleus tridentatus, etc. Cuando se enfrenta el reactivo a soluciones que contienen endotoxinas produce gelificación. La reacción requiere la presencia de cationes bivalentes. La velocidad de la reacción depende de la concentración de endotoxina, del pH y de la temperatura. El lisado contiene un sistema enzimático que actúa en cascada y que se activa progresivamente en presencia de endotoxinas. Como resultado final, la proteína coagulable (coagulógeno) se transforma en un gel (coagulina), siendo la base del método de gel en tubo.
Se han desarrollado otros métodos basados en los cambios turbidimétricos que ocurren durante la formación del gel y métodos cromogénicos, basados en el desarrollo de color luego del clivaje de un péptido sintético que contiene un cromóforo. Estos métodos permiten estimaciones cuantitativas del contenido de endotoxina, mientras que el método de gel en tubo se emplea como ensayo límite y también como método semicuantitativo. Los métodos cuantitativos podrán emplearse si satisfacen los requisitos para métodos alternativos (ver Consideraciones generales) pero, en caso de discrepancias, el resultado obtenido con el método de gel en tubo es el definitorio.
— Los métodos descriptos en este capítulo son:
a) gel en tubo: ensayo límite y semicuantitativo
b) cromogénico de punto final
c) cinético cromogénico
d) cinético turbidimétrico
El ensayo debe realizarse en condiciones tales de evitar la contaminación microbiana.
Antes de llevarlo a cabo es necesario verificar:
1) que todos los materiales y reactivos a usar no contengan endotoxinas bacterianas.
2) la sensibilidad del lisado, l, de acuerdo a los requisitos posteriormente descriptos en cada método.
3) la ausencia de factores interferentes en las muestras a analizar. Los resultados son válidos siempre que se haya demostrado previamente que las muestras a analizar no inhiban ni intensifiquen la reacción.
Materiales y reactivos
Es necesaria la aplicación de tratamientos controlados para la eliminación de endotoxinas. Para el material de vidrio, el método más empleado es el calentamiento a 250 °C por lo menos durante 30 minutos o 200 °C durante 1 hora o 180 °C durante 3 horas. Si se emplean materiales plásticos de único uso (microplacas, puntas para pipetas automáticas, etc.) es necesario verificar que los mismos estén libres de endotoxinas y que no interfieran con el ensayo.
Agua reactivo - El agua empleada en este ensayo debe estar libre de endotoxinas. Puede ser preparada por destilación doble o triple y debe ser recolectada en envases convenientemente despirogenados. Es necesario efectuar el control de calidad de la misma, que debe cumplir con las condiciones del ensayo.
Reactivo LAL (Lisado de Amebocitos) - Reconstituir el lisado según se indica en el rótulo y/o prospecto. La sensibilidad del lisado l, establecida en el rótulo y que debe ser confirmada, se expresa en Unidades de Endotoxina por ml (UE/ml).
Otras soluciones - El ácido clorhídrico 0,1 N y el hidróxido de sodio 0,1 N, empleados para ajustar el pH entre 6,0 y 8,0, deben prepararse con Agua reactivo.
Endotoxina de referencia y Endotoxina control - Existe una Endotoxina de referencia internacional (E. coli 0113:H10K) que tiene una potencia definida de 10.000 UE por vial. Se designa a la unidad de endotoxina como unidad internacional, siendo la relación 1 UI = 1 UE. En esta Farmacopea se designa a la unidad como UE (Unidad de endotoxina).
La Endotoxina control es una preparación de endotoxina distinta de la Endotoxina de referencia, que se ha calibrado contra esta última. Las endotoxinas deben ser reconstituidas con Agua reactivo, mediante agitación con mezclador por vórtice, de acuerdo a las indicaciones de los rótulos y certificados de calibración. Estos concentrados se pueden conservar en heladera el tiempo especificado por el elaborador. Para la preparación de soluciones de endotoxinas, agitar vigorosamente con mezclador por vórtice los concentrados de endotoxinas durante no menos de 5 minutos y preparar diluciones seriadas en Agua reactivo con tiempos de agitación que pueden variar entre 30 segundos y 1 minuto. No se deben almacenar las diluciones porque pueden perder actividad por adsorción al vidrio.
METODO DE GEL EN TUBO
El método de gel en tubo permite establecer la presencia de endotoxinas bacterianas empleándose como ensayo límite o como determinación semicuantitativa; el punto final es la constitución de un gel firme. La determinación del punto final de la reacción se hace mediante comparación directa con una Endotoxina control o de referencia; y las cantidades de endotoxina se expresan en las unidades de endotoxinas definidas. El pH de la mezcla a ensayar y del Reactivo LAL debe estar comprendido entre 6,0 y 8,0, a menos que se especifique de otro modo en la monografia correspondiente. El pH puede ajustarse, antes del ensayo, por el agregado de hidróxido de sodio 0,1 N, ácido clorhídrico 0,1 N o soluciones reguladoras apropiadas estériles y libres de endotoxinas.
La determinación de endotoxinas sobre dispositivos médicos debe realizarse sobre extractos, eluatos o soluciones de lavado según la naturaleza del dispositivo.
Antes de llevar a cabo la determinación, se deben realizar los ensayos de confirmación de sensibilidad del lisado y de inhibición o intensificación.
Ensayo para la confirmación de la sensibilidad del lisado
La sensibilidad del lisado se define como la menor concentración de endotoxinas que puede formar un gel firme en las condiciones del ensayo. Se debe confirmar la sensibilidad indicada en el rótulo del Reactivo LAL de cada lote, empleando Endotoxina control o de referencia.
Preparar una serie de diluciones de Endotoxina control o de referencia con concentraciones de 2 l ; 1 l ; 0,5 l y 0,25 l , por cuadruplicado; siendo l, la sensibilidad declarada en el rótulo del Reactivo LAL en UE/ml. Incluir controles negativos. La media geométrica en el punto final (ver Cálculos) debe ser mayor o igual a 0,5 l, y menor o igual a 2 l.
Máxima dilución válida (MDV)
La máxima dilución válida es la dilución máxima de la muestra que corresponde a la máxima dilución en la cual el límite de endotoxina puede ser determinado en las condiciones del ensayo.
Se aplica a soluciones inyectables o a soluciones de administración parenteral reconstituidas o diluidas para su administración o, cuando sea aplicable, a la droga en peso si el volumen de administración de la forma farmacéutica pudiera ser variable.
El cálculo se realiza empleando la fórmula siguiente:
MDV = LEC/ l
en la cual LE representa el límite de endotoxina y C la concentración del principio activo en la solución a ensayar o reconstituido, que según las especificaciones del elaborador puede estar dada en:
— mg por ml, sí el límite de endotoxina especificado en la monografía es en UE/mg.
— UI/ml, si el límite de endotoxina especificado en la monografía es en UE/UI.
—Cuando en la monografía, el límite de endotoxina especificado es en UE/ml, se debe dividir el límite de endotoxina por l (que es la sensibilidad del lisado, en UE/ml, declarada en el rótulo).
Ensayo de inhibición o intensificación
El ensayo de inhibición o intensificación se debe repetir cada vez que se emplee un nuevo lote de Reactivo LAL o la formulación del producto.
Llevar a cabo el ensayo sobre alícuotas de la muestra o sobre una dilución que no exceda la máxima dilución válida (MDV), en las cuales no exista endotoxina detectable. El ensayo se realiza sobre la muestra sin adición y con adición de endotoxina; en este caso, preparar las diluciones de muestra de manera de obtener concentraciones finales de endotoxina de 2,0 l; 1,0 l.; 0,5 l; 0,25 l. Probar en paralelo las mismas concentraciones de endotoxina en Agua reactivo y los controles negativos de éste. Ensayar cada solución al menos por cuadruplicado. Calcular la media geométrica de la concentración del punto final según se indica en Cálculos.
El ensayo sólo es válido si la sensibilidad del Reactivo LAL, determinada en presencia de la preparación ensayada, no difiere en más de un factor de 2 con respecto a la determinada en Agua reactivo; es decir, si la media geométrica de la concentración del punto final en la muestra con endotoxina es mayor o igual que 0,5 l, y menor o igual que 2 l. Si el análisis indica inhibición o intensificación repetir el ensayo empleando las muestras diluidas apropiadamente por un factor que no exceda la MDV. De este modo, para subsecuentes determinaciones de endotoxina en las muestras se debe emplear la dilución que no exceda la MDV y sea suficiente para superar la inhibición o intensificación.
Otras formas de eliminar interferencias, además de las diluciones, pueden ser filtraciones, neutralizaciones, diálisis o adición de sustancias que desplacen la endotoxina adsorbida. El empleo de un Reactivo LAL de mayor sensibilidad permite realizar diluciones mayores de las preparaciones a ensayar y contribuye a la eliminación de interferencias. Si bajo las condiciones del ensayo de inhibición o intensificación son detectadas endotoxinas endógenás en las muestras no tratadas, las mismas pueden adecuarse separando la endotoxina presente por ultrafiltración, siempre y cuando esta metodología permita la separación de la endotoxina del producto.
Procedimiento - Transferir a sendos tubos de ensayo de 10 mm X 75 mm, los volúmenes indicados de: controles negativos, las diluciones seleccionadas de Endotoxina control o de referencia, la muestra sin diluir y/o las diluciones de la muestra a ensayar y los controles positivos de ésta/s (preparados por la adición de una concentración de endotoxina igual a 2 l). Agregar a cada tubo volúmenes iguales de Reactivo LAL reconstituido y agitar suavemente para mezclar. Colocar en un dispositivo para incubar, como por ej., un baño de agua o un calefactor apropiado, registrando exactamente la hora. Los tubos de reacción deben ser incubados simultáneamente en las mismas condiciones y realizarse al menos por duplicado. Incubar sin agitar, durante 60 ± 2 minutos a 37 ± 1 °C y retirar cada tubo cuidadosamente para su observación. Un resultado positivo (+) se caracteriza por la formación de un gel firme que se mantiene cuando se invierte el tubo 180°. Un resultado negativo (-) se caracteriza por la ausencia del gel o por la formación de un gel viscoso que no mantiene su integridad al invertir el tubo 180°. [NOTA: manipular los tubos con cuidado y evitar someterlos a vibraciones indeseables, porque de lo contrario pueden resultar falsos negativos].
Ensayo límite
Se aplica cuando el objetivo del ensayo es comprobar que el producto a ensayar presenta un contenido se endotoxinas menor al especificado en la monografía correspondiente. Se prepara la muestra o la dilución de la misma determinada en ensayo de inhibición o intensificación, que no exceda la MDV. El control positivo de la muestra se prepara mediante el agregado de una concentración de endotoxina igual a 2 l. El control negativo es Agua reactivo. Se prepara la dilución de Endotoxina control o de referencia a una concentración de endotoxina igual a 2 l. Cada solución debe realizarse por duplicado.
Interpretación - El ensayo sólo es válido cuando los controles negativos (-) y positivos (+) dan el resultado apropiado. La muestra cumple con el ensayo si el resultado de ambos duplicados de la muestra o dilución de ésta resulta negativo (-). No cumple si los duplicados resultan positivos (+). Repetir el ensayo si los duplicados no son coincidentes. Se puede repetir el ensayo hasta la MDV.
Ensayo Semicuantitativo
Si se desea obtener un resultado semicuantitativo, se realizan diluciones con concentraciones decrecientes, que correspondan a series geométricas donde el cociente de cada dilución con la inmediata siguiente es una constante. Preparar los controles positivos de la muestra con una dilución que no exceda la MDV y con el agregado de una concentración de endotoxina igual a 2 l. Cada dilución de la muestra a ensayar debe hacerse al menos por duplicado, realizando en paralelo una serie duplicada de tubos de reacción con diluciones de Endotoxina control o de referencia con concentraciones de 2,0 l;1,0 l; 0,5 l; 0 25 l y los controles negativos de Agua reactivo. Calcular el contenido de endotoxina según se indica en Cálculos.
Interpretación - El ensayo sólo es válido cuando los controles negativos (-) y positivos (+) dan el resultado apropiado y la media geométrica en el punto final de la Endotoxina control o de referencia es mayor o igual a 0,5 l, y menor o igual a 2 l, La muestra cumple con los requisitos del ensayo si la concentración de endotoxina es menor que la especificada en la monografía correspondiente.
Cálculos
Cálculo de la media geométrica - El punto final es la última dilución positiva en una serie de concentraciones decrecientes de endotoxina. Registrar la concentración en cada punto final, para cada serie de diluciones.
Determinar el logaritmo de la concentración del punto final (e) y calcular la media geométrica de la concentración del punto final por la fórmula siguiente:
antilog (å e/ƒ)
en la cual å e es la suma de los logaritmos de las concentraciones finales de la serie de diluciones y f es el número de tubos de reacción en el punto final.
Cálculo del contenido de endotoxina - Calcular la concentración de endotoxinas en el producto a ensayar, por la fórmula siguiente:
l/ antilog ((å d/ƒ)
en la cual d es el logaritmo de los factores dilución del producto (expresados como fracciones), en el punto final para la muestra ensayada. [NOTA: los resultados finales deben ser expresados en las unidades de límite de endotoxina especificadas (UE/ml o UE/mg o UE/Ul)].
METODOS ESPECTROFOTOMETRICOS:
turbidimétrico y cromogénico
Método turbidimétrico - Mide el cambio de turbidez (por absorbancia o transmitancia) durante la transformación final de la proteína coagulante en coagulina. El valor de velocidad del cambio de turbidez es función de la concentración de endotoxina. Los ensayos deben ser realizados a la temperatura de incubación de 37 ± 1 °C.
Método cromogénico - Mide la concentración de un cromóforo liberado a partir de un péptido cromogénico contenido en una solución de endotoxina incubada con un lisado y un sustrato peptídico cromogénico (unido a p-nitroanilina), empleando un espectrofotómetro a la longitud de onda apropiada para la reacción. En casos de interferencia, se puede copular el cromóforo de p-nitroanilina por medio de una reacción de diazotación. Existen metodologías de punto final y cinéticas.
Método cromogénico de punto final
En este método se detiene la reacción enzimática, a un tiempo preseleccionado, con una cantidad apropiada de ácido acético. La concentración de endotoxina en la muestra o diluciones apropiadas de la misma se determina midiendo la absorbancia e interpolando la misma en una curva de calibración preparada con soluciones de Endotoxina control o de referencia en Agua reactivo. El pH de las soluciones debe estar comprendido en el intervalo especificado por el elaborador del reactivo. Los valores de pH deben estar comprendidos entre 6,0 y 8,0. Si fuera necesario, ajustar el pH antes del ensayo, mediante el agregado de ácido clorhídrico 0,1 N o hidróxido de sodio 0,1 N o soluciones reguladoras apropiadas, estériles y libres de endotoxinas.
Los criterios de validación de la curva de calibración, la verificación de ausencia de factores interferentes y la determinación de endotoxinas en las muestras son descriptos a continuación.
Validación de la curva de calibración - Debe realizarse cada vez que se emplee un nuevo lote de lisado o cuando se modifique alguna condición que pueda influir en el resultado del ensayo.
Preparar al menos cuatro series de soluciones de por lo menos cuatro concentraciones de Endotoxina control o de referencia en Agua reactivo, dentro del intervalo especificado por el elaborador. La curva debe incluir el límite (l) especificado por el elaborador y un blanco de reactivos. Realizar el ensayo y graficar la absorbancia en función de la concentración de endotoxina para cada tubo. Efectuar una regresión de la curva de absorbancia en función de concentración. La recta de regresión debe tener una pendiente y linealidad significativas. El coeficiente de correlación /r/ debe ser 0,98 en valor absoluto en el intervalo de concentraciones de endotoxinas indicados por el elaborador del lisado.
Determinar la concentración de endotoxina, lm, a partir de la media aritmética de la concentración más alta (la) y la concentración más baja (lb) para la cual la curva de regresión es lineal, siendo todos los valores expresados en UE/ml.
Factores interferentes - La muestra debe ser diluida de acuerdo a un factor de dilución calculado a partir de la fórmula siguiente:
Concentración de endotoxina límite/ l m
La concentración de endotoxina límite es igual a la endotoxina límite especificada o calculada, en UE/mg o UE/UI multiplicada por la concentración de la solución muestra, en mg o UI de producto por ml. Preparar al menos cuatro soluciones conteniendo Endotoxina control o de referencia a una concentración de l m.
Realizar el ensayo y calcular la media de la concentración de endotoxinas. Cuando la media de la concentración de endotoxina calculada es mayor o igual a 50% y menor a 200% de lm, la muestra ensayada no contiene factores interferentes. Cuando la media de la concentración de endotoxina calculada es menor a 50% o mayor 200%, los factores interferentes deben eliminarse según se indica en Método de gel en tubo.
Cuando la media de la concentración de endotoxina calculada es mayor a la concentración más alta en la parte lineal de la curva de regresión repetir el ensayo con un factor de dilución mayor de la muestra a ensayar, calculado por la fórmula siguiente:
Concentración de endotoxina límite/ lm’
en la cual l b < l m’ < l m.
Procedimiento - Preparar las muestras, con las modificaciones apropiadas para eliminar factores interferentes y/o ajustar el pH, si fuera necesario.
En el protocolo de análisis deben prepararse las siguientes soluciones y ensayar cada solución por duplicado:
a — solución de la muestra a ensayar, en la dilución y condiciones que cumpla con el ensayo de interferencias;
b — solución de los controles positivos de la muestra por duplicado conteniendo Endotoxina control o de referencia a una concentración de lm o lm’, en la misma dilución de la muestra a ensayar que en (a);
c — solución de Endotoxina control o de referencia en Agua reactivo a una concentración de la, lb y de lm o lm;
d — Agua reactivo como control negativo.
Emplear los volúmenes indicados de las soluciones descriptas, del lisado y del cromógeno (de acuerdo a la forma de lectura, en microplaca o microcubas) e incubar el tiempo especificado por el elaborador. Detener la reacción y medir la absorbancia a la longitud de onda apropiada para la reacción:
Para realizar la curva de calibración para el análisis de las muestras, proceder según se indica en Validación de la curva de calibración. Calcular la concentración de endotoxina de cada solución (a) y (b) empleando la regresión lineal obtenida con los controles (c).
El ensayo sólo es válido si se cumplen las siguientes condiciones:
— El resultado del control de Agua reactivo es negativo si no es mayor al límite del valor del blanco obtenido en Validación de la curva de calibración.
— El resultado de la solución control (c) cumple con los requisitos de Validación de la curva de calibración.
— La recuperación de endotoxina del control positivo no debe ser menor de 50% ni mayor de 200%, calculada por la media aritmética de la concentración de endotoxina de la solución (b) luego de sustraída la media aritmética de la concentración de endotoxina de la solución (a), calculando el porcentaje de recuperación dividiendo el resultado de la sustracción anterior por lm o lm’ y multiplicando por 100.
El resultado de la muestra ensayada es aceptable si la concentración de endotoxina de cada uno de los duplicados es menor que lm o lm’ en UE/ml. Si los resultados no son coincidentes, como por ej., si la concentración de una de las soluciones es más baja y la otra más alta que este límite, debe repetirse el ensayo: La muestra ensayada cumple con los requisitos del ensayo si ambas soluciones, en la repetición, cumplen con el límite del ensayo. Los resultados deben ser expresados en las unidades de endotoxinas límites especificadas (UE/mg, UE/ml o UE/UI).
Interpretación - La muestra cumple con los requisitos del ensayo si la concentración de endotoxina es menor que la especificada en la monografía correspondiente.
METODOS CINETICOS:
turbidimétrico y cromogénico
Método turbidinzétrico - Mide el tiempo de reacción necesario para el desarrollo de un grado predeterminado de turbidez de una solución sobre la cual se agrega lisado, empleando un aparato apropiado.
Método cromogénico - Mide el tiempo de reacción necesario para el desarrollo de una intensidad predeterminada de color después de la liberación de un péptido cromogénico, empleando un espectofotómetro a la longitud de onda apropiada.
En ambos métodos cinéticos, el logaritmo del tiempo de reacción guarda una relación lineal con el logaritmo de la concentración de endotoxina.
Los criterios de validación de la curva de calibración, la verificación de ausencia de factores interferentes y la determinación de endotoxinas en las muestras a ensayar son descriptos a continuación.
Validación de la curva de calibración - Debe realizarse cada vez que se emplee un nuevo lote de lisado o cuando se modifique alguna condición que pueda influir en el resultado de ensayo.
Preparar al menos dos series de soluciones de por lo menos cuatro concentraciones de Endotoxina control o de referencia en Agua reactivo, dentro del intervalo requerido (no se recomienda emplear concentraciones más allá de los límites especificados por el elaborador). Emplear un control negativo de Agua reactivo. Agregar a cada tubo volúmenes iguales de lisado y, para el Método cromogénico, el volumen apropiado de péptido cromogénico. Medir el tiempo de reacción como se definió anteriormente. Graficar el logaritmo del tiempo de reacción en función del logaritmo de la concentración de cada tubo y efectuar un análisis de regresión de la curva correspondiente, empleando un método apropiado, como por ej., regresión lineal. La recta de regresión debe tener una pendiente y linealidad significativas. El coeficiente de correlación /r/ debe ser £ 0,98 en valor absoluto en el intervalo de concentraciones de endotoxinas especificado por el elaborador del lisado.
Determinar la cantidad de concentraciones equidistantes exponencialmente para las cuales la curva de regresión es lineal. Si está es 3 (l1, l2 y l3), emplear la segunda concentración (l2) como lm en el ensayo de factores interferentes y en el ensayo para determinación de endotoxinas en la muestra a ensayar. Si es igual a 4 ó 5, emplear la tercera concentración (l3) como lm.
Factores interferentes - La muestra a ensayar debe ser diluida de acuerdo a un factor de dilución calculado a partir de la fórmula siguiente:
Concentración de endotoxina límite/lm
La concentración de endotoxina límite es igual a la endotoxina límite especificada o calculada, en UE/mg o UE/UI multiplicada por la concentración de la solución, en mg o UI de producto por ml. Preparar al menos cuatro soluciones conteniendo Endotoxina control o de referencia a una concentración de lm.
El pH de las soluciones debe estar comprendido en el intervalo especificado por el elaborador. Este es generalmente entre 6,0 y 8,0.
Si fuera necesario ajustar el pH, antes del ensayo, por el agregado de ácido clorhídrico 0,1 N o hidróxido de sodio 0,1 N o soluciones reguladoras apropiadas, estériles y libres de endotoxinas.
Realizar el ensayo con estas cuatro soluciones y calcular la media de la concentración de endotoxinas como el antilogaritmo de la media logarítmica de concentración de endotoxinas. Cuando la media de la concentración de endotoxina calculada es por lo menos el 50 % de lm, la muestra ensayada no contiene factores que puedan interferir con la actividad del lisado bajo las condiciones del ensayo; las muestras pueden entonces ser analizadas sin tratamiento previo para eliminar estas interferencias. Cuando la media de la concentración de endotoxina calculada es menor a 50 %, los factores interferentes deben ser eliminados según se indica en Método de gel en tubo.
Cuando la media de la concentración de endotoxina calculada es mayor a la concentración más alta en la parte lineal de la curva de regresión, repetir el ensayo con un factor de dilución mayor de la muestra a ensayar, calculado por la fórmula siguiente:
Concentración de endotoxina límite/ lm’
en la cual lb < lm’ < lm
Procedimiento - Preparar las muestras, con las modificaciones apropiadas para eliminar factores interferentes y/o ajustar el pH, si fuera necesario.
En el protocolo de análisis deben prepararse las siguientes soluciones y ensayar cada solución por duplicado:
a - solución de las soluciones de la muestra a ensayar en la dilución que cumpla con el ensayo de interferencias;
b - solución de los controles positivos de la muestra, conteniendo Endotoxina control o de referencia a una concentración de lm o lm’ en la misma dilución de la muestra a analizar que en (a).
c - solución de tres concentraciones logarítmicamente equidistantes de Endotoxina control o de referencia que cubran la parte lineal de la curva de regresión.
d - Agua reactivo como control negativo.
Para realizar la curva de calibración para el análisis de las muestras, proceder según se indica en Validación de la curva de calibración: Calcular la concentración de endotoxina de cada solución (a) y (b) empleando la regresión lineal generada por los controles (c).
El ensayo es válido si se cumplen las siguientes condiciones:
— El resultado del control de Agua reactivo es negativo si no es mayor al límite del valor del blanco obtenido en Validación de la curva de calibración.
— El resultado de la solución control (c) cumple con los requisitos de Validación de la curva de calibración.
— La recuperación de endotoxina del control positivo no debe ser menor de 50 % ni mayor de 200% de lm o lm’, calculada por la media aritmética de la concentración de endotoxina de la solución (b) luego de sustraída la media aritmética de la concentración de endotoxina de la solución (a), calculando el porcentaje de recuperación dividiendo el resultado de la sustracción anterior por lm o lm’ y multiplicando por 100.
El resultado de la muestra ensayada es aceptable si la concentración de endotoxina de cada uno de los duplicados es menor que lm o lm’ en UE/ml. Si los resultados no son coincidentes, como por ej., si la concentración de una de las soluciones es menor y la otra mayor que este límite, debe repetirse el ensayo. La muestra ensayada cumple con los requisitos del ensayo si ambas soluciones, en la repetición, cumplen con el límite del ensayo. Los resultados deben ser expresados en las unidades de endotoxinas límites especificadas (UE/mg, UE/ml o UE/UI).
Interpretación - La muestra cumple con los requisitos del ensayo si la concentración de endotoxina es menor que la especificada en la monografía correspondiente.
340. ENSAYO DE PIRETOGENOS
El ensayo de piretógenos consiste en medir el aumento de la temperatura corporal en el conejo, provocado por la inyección intravenosa de una solución estéril del producto a ensayar.
Materiales y diluyentes - Emplear materiales y diluyentes estériles y libres de piretógenos. Se sugiere el calentamiento a 250°C durante 30 minutos, 200°C durante 1 hora o 180°C durante 3 horas, como método para despirogenar las jeringas de vidrio, agujas y el material de vidrio. Periódicamente se debe verificar ausencia de piretógenos en porciones representativas de los diluyentes y soluciones que se emplean para el lavado y enjuague de dispositivos.
Registro de la temperatura - Emplear un termómetro de mercurio o un dispositivo eléctrico capaz de medir la temperatura con una exactitud de ± 0,1°C y que la lectura máxima se alcance en menos de 5 minutos. Introducir el dispositivo elegido en el recto del conejo a una profundidad no menor de 7,5 cm. El sensor debe permanecer en el recto durante todo el período de registro, se debe inmovilizar al conejo mediante un cepo holgado que le permita adoptar una postura natural. Cuando se emplea un termómetro de mercurio, dejar transcurrir el tiempo necesario (previamente determinado) para que se alcance la temperatura máxima, antes de proceder a la lectura.
Animales para el ensayo - Emplear conejos NZ blancos, adultos, sanos, machos o hembras, cuyo peso no sea menor a 1,5 kg, alimentados con una dieta exenta de antibióticos y que no hayan perdido peso dentro de la semana previa al ensayo.
Alojamiento - Alogar los animales en un ambiente apropiado, a una temperatura uniforme entre 20 y 23°C.
Ensayo preliminar para animales nuevos - Los animales que nunca hayan sido empleados para este ensayo deben someterse a un período de acostumbramiento y control previo. Para ello se colocarán en el cepo 2 horas diarias durante 2 semanas. Durante la segunda semana además se registrará su temperatura a los 60 y 120 minutos de colocados en el cepo. Finalmente se realizará un ensayo con Solución fisiológica libre de piretógenos (SR); no debiendo observarse aumentos de temperatura en cada animal superiores a 0,6°C.
Selección de animales - Pueden emplearse conejos que hayan sido previamente utilizados cuando:
a - ha transcurrido un período mayor de 3 días desde el último ensayo;
b - ha transcurrido un período de por lo menos 14 días en caso que el animal haya presentado un aumento de temperatura de 0,6°C o más durante el ensayo, o ha recibido un producto declarado piretogénico en un ensayo previo.
Procedimiento - Realizar el ensayo sobre un grupo de tres conejos del mismo sexo, en un área con condiciones ambientales similares al espacio donde están alojados habitualmente y que ésta no presente una variación de temperatura mayor a ± 2°C. Los animales serán privados de alimento y agua desde la noche anterior hasta el final del ensayo.
Preparación e inyección de la muestra - La muestra puede disolverse o diluirse en Solución fisiológica (SR) estéril o en el líquido que se especifique en la monografía correspondiente. Calentar la solución a inyectar hasta alcanzar una temperatura de 37 ± 2°C. Inyectar lentamente la solución en la vena marginal de la oreja del conejo durante un tiempo no mayor a 10 minutos a menos que se especifique de otro modo en la monografía correspondiente. El volumen inyectado no debe ser mayor a 10 ml por kg de peso del animal.
Registro de las temperaturas inicial y máxima - La temperatura inicial de cada conejo es la media de dos valores medidos con un intervalo de 30 a 60 minutos previo á la inyección de la muestra: La temperatura máxima es ia temperatura más alta registrada para ese mismo conejo en las 3 horas siguientes a la inyección. Se define la respuesta del animal como la diferencia entre la temperatura máxima y la temperatura inicial de cada conejo. Cuando esta diferencia es negativa el resultado se toma como cero.
Medir la temperatura de cada conejo a intervalos regulares de 30 minutos cono máximo, comenzando por lo menos 90 minutos antes de la inyección de la muestra y durante las 3 horas siguientes. Los conejos que presentan una variación de temperatura mayor a 0,2°C entre dos lecturas sucesivas de las efectuadas para la determinación de la temperatura inicial no deben emplearse. Así como tampoco deben emplearse aquellos conejos cuyas temperaturas iniciales se desvían más de 1°C con respecto a los restantes animales ni aquellos que tengan una temperatura inicial superior a 39,8°C.
Interpretación de los resultados - El producto cumple con los requisitos del ensayo si ningún conejo presenta una respuesta con una variación mayor o igual a 0,5°C. Si uno o más de los tres conejos presenta un aumento de temperatura mayor a 0,5°C se debe repetir el ensayo empleando cinco conejos adicionales. El producto cumple con los requisitos del ensayo si no más de tres de los ocho conejos presentan un aumento de temperatura mayor o igual a 0,5°C y si la suma de los aumentos de temperatura de los ocho conejos no es mayor de 3,3°C.
350. ENSAYOS DE SUSTANCIAS FACILMENTE CARBONIZABLES
A menos que se especifique de otro modo en la monografía correspondiente, agregar la cantidad de muestra en pequeñas porciones a un tubo de Nessler de vidrio incoloro, neutro, resistente al ácido sulfúrico y que contenga el volumen especificado de ácido sulfúrico (SR) (ver Reactives y Soluciones).
Agitar la mezcla con una varilla de vidrio hasta disolución completa. Dejar la solución en reposo durante 15 minutos, a menos que se especifique de otro modo y comparar el color de la solución muestra con el de la solución de comparación especificada en la monografía correspondiente (ver Tabla), contenida en un tubo de Nessler igual al anterior. Examinar las soluciones transversalmente contra un fondo blanco.
Cuando se indica que se debe calentar para lograr la disolución de la muestra en ácido sulfúrico (SR), mezclar ambos en un tubo de ensayo, calentar como se indica y transferir la solución al tubo de Nessler.
Preparación de las soluciones de comparación - Medir exactamente los volúmenes de las soluciones colorimétricas (SC) (ver Soluciones colorimétricas en Reactivos y Soluciones) y de agua indicados en la Tabla. Transferir la solucion resultante a un tubo de Nessler y mezclar.

360. ENSAYO DE TOXICIDAD ANORMAL
El siguiente ensayo se emplea para determinar una reactividad biológica inaceptable o inesperada en productos farmacéuticos. Para productos de origen biológico realizar el ensayo según se indica en Productos biológicos.
Procedimiento - Seleccionar cinco ratones sanos que pesen 20 ± 3 g y que no hayan sido empleados en ningún ensayo previo.
Preparar la solución muestra según se especifica en la monografía correspondiente e inyectar a cada ratón 0,5 ml de la misma por vía intravenosa.
Observar los animales durante las 48 horas posteriores a la inyección. Si al cabo de 48 horas todos los animales sobreviven y no más de uno presenta signos externos de una reacción inesperada para el nivel de toxicidad del producto, el mismo cumple con los requisitos del ensayo. Si uno de los animales muere o si más de uno presenta signos de toxicidad anormal, repetir el ensayo empleando al menos diez ratones similares a los del ensayo original que pesen 20 ± 1 g. El producto cumple con los requisitos del ensayo si a las 48 horas todos los ratones sobreviven y no presentan signos de toxicidad anormal.
Productos biológicos - Este ensayo no está indicado para productos. cómo sangre entera, glóbulos rojos, plaquetas o plasma.
Animales - Seleccionar dos cobayos que pesen 400 ± 40 g y dos ratones que pesen 22 ± 2 g, que no hayan sido empleados en ningún ensayo previo.
Procedimiento - La duración del ensayo será de 7 días para cada especie, a menos que se especifique un período más largo en la monografía correspondiente. Cada animal debe ser pesado antes de la primera inyección y al finalizar el ensayo, registrando los pesos individualmente. La observación de los animales debe realizarse diariamente.
Los productos deben ser administrados como se detalla a continuación:
Productos líquidos o liofilizados a ser reconstituidos según se indica en el rótulo - Inyectar por vía intraperitoneal 0,5 ml del producto en cada ratón y 5 ml del producto en cada cobayo.
Productos liofilizados sin indicación de volumen de reconstitución en el rótulo y productos sólidos no liofilizados - Inyectar por vía intraperitoneal una dosis no mayor de 1 ml en los ratones y 5 ml en los cobayos.
Interpretación de los resultados - El producto cumple con los requisitos si todos los animales sobreviven al ensayo, no presentan respuestas inesperadas al producto y el peso de los animales al finalizar el período de ensayo no es menor al que tenían al comienzo del mismo.
Si el producto no cumple con los requisitos del ensayo, repetir según se indica en Procedimiento empleando las especies de animales en las cuales no se cumplieron los requisitos originales. El producto cumple con los requisitos del ensayo, si los animales satisfacen el criterio especificado para el ensayo original. Si el producto no cumple con los requisitos y si han sobrevivido por lo menos el 50% de los animales (incluyendo el ensayo original y la repetición), repetir nuevamente con el doble de animales de las especies que no cumplieron los requisitos. El producto cumple los requisitos del ensayo si los animales satisfacen el criterio especificado en el ensayo original.
370. ENSAYOS DE ESTERILIDAD
El siguiente ensayo se emplea para verificar la ausencia de contaminación por microorganismos en productos esterilizados o preparados asépticamente. Durante el desarrollo del ensayo, el área de trabajo no debe estar expuesta a la luz ultravioleta directa ni sometida a otros agentes esterilizantes. Deben realizarse monitoreos microbiológicos del área durante los ensayos.
La ausencia de contaminación microbiana, evidenciada por este procedimiento, confirma que el producto cumple con los requisitos del ensayo aunque el mismo no es suficiente para suponer la total esterilidad del lote ensayado, dadas las limitaciones inherentes a la estadística del muestreo.
MEDIOS DE CULTIVO
Los medios de cultivo se preparan de acuerdo a las siguientes fórmulas. También se pueden emplear fórmulas deshidratadas que luego de reconstituidas cumplan con el Ensayo de promoción del crecimiento.
Medio Tioglicolato
(Para incubación en condiciones aeróbicas)
|
L-Cistina |
0,5 g |
|
Agar (con menos de 15% de humedad) |
0,75 g |
|
Cloruro de sodio |
2,5 g |
|
Glucosa Monohidrato |
5,5 g |
|
Extracto de levadura (soluble en agua) |
5,0 g |
|
Digerido pancreático de caseína |
5,0 g |
|
Tioglicolato de sodio * |
0,5 g |
|
Solución de resazurina sódica (0,1%), recién preparada |
1,0 ml |
|
Agua c.s.p. |
1000ml |
|
pH después de la esterilización: 7,1 ± 0,2. |
|
Mezclar y calentar hasta disolución completa.
Ajustar el pH del medio con hidróxido de sodio 1 N para obtener, después de la esterilización, un pH de 7,1 ± 0,2. Filtrar en cailente, si fuera necesario, a tráves de un papel de filtro humedecido. Distribuir el medio en recipientes de vidrio que mantenga una relación entre la superficie expuesta y la profundidad de medio tal que no más de la mitad superior experimente un cambio dé color, indicativo de la fijación de oxígeno, al final del período de incubación. Tapar para evitar la contaminación y la evaporación excesiva del medio durante el almacenamiento. Esterilizar en autoclave empleando un procedimiento validado. Enfriar inmediatamente a 25°C. Si más del tercio superior ha tomado una coloración rosada, el medio podrá regenerarse una sola vez, calentando los recipientes en un baño de agua o con vapor fluente, hasta que desaparezca el color. Cuando el medio está listo para emplear, no más del décimo superior debe tener un color-rosado.
*En caso de reemplazarse por Acido tioglicólico emplear 0,3 ml.
Caldo Tioglicolato Alternativo
(Para incubación en condiciones anaeróbicas)
|
L-Cisteina |
0,5 g |
|
Cloruro de sodio |
2,5 g |
|
Glucosa Monohidrato |
5,5 g |
|
Extracto de levadura (soluble en agua) |
5,0 g |
|
Digerido pancreático de caseína |
15,0 g |
|
Tioglicolato de sodio |
0,5 g |
|
o Acido tioglicólico |
|
|
Agua c.s.p. |
1000 ml |
|
pH después de la esterilización: 7,1 ± 0,2. |
|
Disolver los componentes sólidos en el agua, calentando suavemente, si fuera necesario, hasta obtener una solución. Ajustar la solución con hidróxido de sodio 1 N para obtener, después de la esterilización, un pH de 7,1 ± 0,2. Filtrar, si fuera necesario, transferir a recipientes apropiados y esterilizar en autoclave empleando un procedimiento validado. El medio debe ser recientemente preparado o calentado en un baño de vapor y enfriado rápidamente antes de su empleo. No se debe recalentar.
Caldo Digerido de Caseína-Soja
(Para incubación en condiciones aeróbicas)
|
Digerido pancreático de caseína |
17,0 g |
|
Digerido papaínico de harina de soja |
3,0 g |
|
Glucosa Monohidrato |
2,5 g |
|
Fosfato dibásico de potasio |
2,5 g |
|
Cloruro de sodio |
5,0 g |
|
Agua c.s.p. |
1000 ml |
|
pH después dedo, esterilización: 7,3 ± 0,2. |
Disolver los componentes sólidos en el agua, calentando suavemente. Enfriar la solución a temperatura ambiente y ajustar con hidróxido de sodio 1 N para obtener, después de la esterilización, un pH de 7,3 ± 0,2. Filtrar, si fuera necesario, y envasar en recipientes apropiados. Esterilizar en autoclave empleando un procedimiento validado.
Medios para penicilinas y cefalosporinas
Cuando se empleen en el Método de transferencia directa para penicilinas o cefalosporinas, Medio Tioglicolato y Caldo Digerido de Caseína-Soja, transferir en forma aséptica a cada tubo con medio, una cantidad suficiente de penicilinasa para inactivar la cantidad de antibiótico presente en la muestra. Determinar la cantidad apropiada de penicilinasa para este propósito empleando una preparación de penicilinas a, cuya actividad haya sido determinada previamente o confirmar que la cantidad de penicilinasa transferida es la apropiada. Efectuar para ello, el Ensayo de validación para bacteriostasis y funginstasis, empleando menos de 100 unidades formadoras de colonias (ufc) de Staphylococcus aureus (ATCC 29737) y observando desarrollo microbiano típico. [NOTA: en los medios empleados para el método de filtración por membrana, también puede ser necesario el agregado de penicilinasa].
Esterilidad de los medios de cultivo
Verificar la esterilidad de cada lote incubando una porción del lote a la temperatura especificada durante 7 días o incubando un recipiente con medio no inoculado como control negativo.
Ensayo de promoción del crecimiento
Examinar la carga esterilizada de cada lote de medio para determinar su capacidad de promover el crecimiento microbiano a través de la inoculación, por duplicado, en envases separados de cada medio, con menos de 100 microorganismos viables de cada una de las cepas descriptas en la Tabla 1 e incubando en las condiciones especificadas.
Los medios de cultivo son aceptables si existen evidencias de crecimiento en todos los envases inoculados dentro de los 5 días de incubación. Los ensayos pueden ser llevados a cabo simultáneamente con los ensayos de esterilidad. El ensayo de esterilidad no es válido si el medio de cultivo presenta una respuesta inapropiada al crecimiento microbiano.
Almacenamiento
Si los medios recientemente preparados no se emplean en el término de 2 días, se deben almacenar entre 2 y 25°C.
Si los medios se almacenan en envases sellados pueden ser empleados durante no más de 1 año, pero se deben llevar a cabo los ensayos de promoción del crecimiento cada 3 meses y confirmar si cumplen con los requisitos correspondientes al color del indicador.
SOLUCIONES DE LAVADO Y DILUCION
Solución A - Disolver 1 g de digerido péptico de tejido animal en agua hasta obtener 1 litro, filtrar o centrifugar para obtener una solución transparente. Ajustar a pH 7,1 ± 0,2, envasar en recipientes apropiados y esterilizar. [NOTA: cuando la Solución A deba ser empleada para realizar el ensayo de esterilidad de una muestra de antibióticos del tipo penicilina o cefalosporina, agregar asépticamente una cantidad de penicilinasa estéril a la Solución A, suficiente para inactivar el antibiótico residual en las membranas después que la solución muestra haya sido filtrada].
Solución D - Agregar 1 ml de polisorbato 80 por cada litro, de Solución A cuando la muestra contiene lecitina o aceite o en los ensayos para determinar la esterilidad de las partes internas de dispositivos estériles por filtración a través de meriibrána. Ajustar a pH 7,1± 0,2. Transferir a los envases y esterilizar.
|
Solución K - |
|
|
Digerido péptico de tejido animal |
5,0 g |
|
Extracto de carne |
3,0 g |
|
Polisorbato 80 |
10,0 g |
|
Agua c.s.p. |
1000 ml |
|
pH después de la esterilización: 6,9±0,2. |
|
Distribuir en recipientes apropiados y esterilizar.
[NOTA: la solución de lavado y dilución empleada, no deberá tener propiedades antibacterianas o antifúngicas. Esto se comprueba efectuando el Ensayo de validación para bacteriostasis y fungistasis.]
ENSAYO DE VALIDACION PARA BACTERIOSTASIS Y FUNGISTASIS
Antes de efectuar un ensayo de esterilidad de un producto dado, se determinará el nivel de actividad bacteriostática y fungistática del mismo a través de los procedimientos que se describen a continuación. Estos procedimientos se efectúan al menos cada vez que se cambia alguna condición del ensayo o la composición del producto.
Preparar cultivos diluidos de bacterias y hongos de al menos los microorganismos indicados en la Tabla 1 e incubando en las condiciones especificadas, para obtener una concentración final de cada uno de los microorganismos empleados menor a 100 ufc por ml.
Ensayo de validación del método de filtración por membrana
Filtrar la cantidad de muestra a emplear para realizar el ensayo de esterilidad. Lavar la membrana, si fuera necesario, con tres porciones de 100 ml de la Solución de lavado y dilución apropiada, inoculando el lavado final con menos de 100 ufc. Repetir el lavado en otro filtro en el que no hubo pasaje de muestra (control positivo). Colocar la membrana o la mitad de la membrana en 100 ml del medio de cultivo especificado o agregar el medio especificado al embudo que contiene la membrana. Repetir el procedimiento para los microorganismos y los medios especificados en la Tabla 1 e incubar los envases a la temperatura apropiada y bajo las condiciones señaladas, por un período no menor a 7 días.
Si el crecimiento de los microorganismos en la mezcla de producto y medio de cultivo fuera visualmente comparable al observado en los frascos del control positivo, se debe emplear la misma cantidad de producto y de medio de cultivo cuando se realice el ensayo de esterilidad.
Si el desarrollo microbiano del medio de cultivo con producto no es visualmente comparable al observado en el control positivo, el producto posee propiedades bacteriotáticas y/o fungistáticas. Repetir aumentando el número de lavados, cambiando el tipo de membrana, o empleando un agente neutralizante. Si no se logró neutralizar el residuo antimicrobiano de la membrana aún con 5 lavados de 500 ml cada uno, proceder con el ensayo de esterilidad.
Ensayo de validación del método de transferencia directa
Inocular dos recipientes de cada medio de cultivo con menos de 100 ufc de los microorganismos especificados en la Tabla 1, empleando los volúmenes de cada medio especificados en la Tabla 2. Agregar la cantidad de muestra especificada a uno de los recipientes. El otro será el control positivo. Repetir el procedimiento para cada cepa e incubar durante no más de 7 días.
Si el crecimiento de los microorganismos en la mezcla de producto y medio de cultivo fuera visualmente comparable al observado en los frascos de control positivo, se emplea la misma cantidad de producto y de medio de cultivo cuando se efectúa el ensayo de esterilidad.
Si el desarrollo microbiano del medio de cultivo con producto no es visualmente comparable al observado en el control positivo, el producto posee propiedades bacteriostáticas y/o fungistáticas. Repetir el ensayo empleando agentes neutralizantes estériles, como polisorbato 80, lecitina o penicilinasa, o incrementar el volumen de medio. Emplear la menor cantidad de volumen de medio para no afectar el crecimiento de microorganismos en presencia del producto a ensayar. Si se incrementó el volumen del medio para no afectar el crecimiento de microorganismos en presencia del producto a ensayar. Si se incrementó el volumen del medio a 2 litros y aún posee propiedades antimicrobianas, proceder con el ensayo de esterilidad.
PROCEDIMIENTO GENERAL
El ensayo puede realizarse de dos maneras: por transferencia directa al medio o mediante el método de filtración por membrana. A menos que se especifique de otro modo en la monografía correspondiente, emplear el método de filtración por membrana.
Apertura de envases
Limpiar la superficie exterior de las ampollas, los tapones de viales y frascos con un agente descontaminante apropiado y acceder al contenido de los mismos en forma aséptica. Si el contenido de los viales fuera envasado al vacío, se debe introducir en ellos aire estéril por medio de un dispositivo estéril a la que se adosa un filtro esterilizante.
Los envases de algodón purificado, gasas, apósitos quirúrgicos, suturas y materiales similares, deben abrirse mediante técnicas asépticas.
Cantidad de muestra y condiciones de incubación
Cuando se emplea el método de Filtración por membrana, a menos que se especifique de otro modo en este capítulo o en la monografía y correspondiente, emplear, en lo posible, el contenido total de cada unidad, pero no menos de las cantidades especificadas en las Tablas 2 y 3. Cuando se emplee el método de Transferencia directa, emplear las cantidades indicadas en las Tablas 2 y 3. Si el contenido de las unidades fuera suficiente, se puede dividir para agregar a cada uno de los dos medios especificados para el ensayo. Si cada unidad no tuviera un contenido suficiente para ambos medios, emplear el doble de unidades.
A menos que se especifique de otro modo en la monografía correspondiente o en una sección de este capítulo, incubar la mezcla de ensayo durante 14 días con Medio Tioglicolato o Caldo Tioglicolato Alternativo a una temperatura de 32,5 ±2,5°C y con Caldo Digerido de Caseína-Soja a una temperatura de 22,5 ± 2,5°C, empleando volúmenes de medio no menores a los indicados en las Tablas 2 y 3.
METODO DE FILTRACION POR MEMBRANA
Membrana - Una membrana apropiada para los ensayos de esterilidad posee un tamaño de poro de 0,45 µm y un diámetro aproximado de 47 mm y tiene un borde hidrofóbico o de baja retención de producto para minimizar la inhibición microbiana de los residuos. Si el producto no tiene sustancias inhibidoras puede emplearse una membrana sin borde hidrofóbico, pero debe humedecerse antes de agregar la solución con el producto. La membrana puede esterilizarse por separado, por cualquier método que conserve sus características de filtración. Cuando el producto a ser ensayado es un aceite, la membrana debe estar completamente seca antes de realizar el ensayo.
Membrana filtrante - Es un dispositivo que posibilita la manipulación aséptica de las muestras a ensayar, permitiendo la remoción aséptica de la membrana y su incorporación al medio de cultivo o un sistema dondé el medio pueda ser agregado y la membrana incubada in situ. El dispositivo puede ser montado y esterilizado con la membrana colocada antes de su empleo.
Líquidos miscibles en vehículos acuosos - Transferir asépticamente los volúmenes requeridos para ambos medios, según se indica en la Tabla 2. Filtrar inmediatamente con la ayuda de vacío o presión.
Si los líquidos son viscosos y difíciles de filtrar, se pueden emplear más de dos dispositivos, se incuba en cada medio la mitad del número de membranas empleadas, cuidando que los volúmenes y el número de envases se ajusten a las condiciones especificadas. Si el producto tiene propiedades bacteriostáticas o fungistáticas, lavar la membrana o membranas con tres porciones de 100 ml de Solución A.
Retirar asépticamente la membrana o membranas de sus respectivos dispositivos (si se emplea una sola membrana cortarla por la mitad). Sumergir cada mitad o cada membrana entera, según corresponda, en los medios de cultivo correspondientes e incubar. Si se emplea un sistema cerrado, llenar cada recipiente con el medio correspondiente cuidando que este procedimiento no cause excesiva alteración del Medio tioglicolato.
Líquidos inmiscibles en vehículos acuosos - Transferir asépticamente el volumen requerido para ambos medios de cultivo según se indica en la Tabla 2. De este modo, la membrana representa el contenido de los veinte envases filtrados. Puede incubarse media membrana en cada medio. Filtrar inmediatamente con ayuda de vacío o presión.
Si la muestra es un líquido viscoso o una suspensión que no se adapta a la filtración rápida, agregar asépticamente el diluyente al líquido recolectado de todos los envases para aumentar la velocidad de filtración. Si la muestra a ensayar tiene propiedades bacteriostáticas o fungistáticas o posee algún conservador, lavar el filtro de 1 a 3 veces con 100 ml de Solución A. Si el producto contiene lecitina, reemplazar la Solución A por Solución D. Al finalizar la filtración y el lavado, proceder con la membrana o membranas según se indica en Líquidos miscibles en vehículos acuosos, comenzando donde dice "Retirar asépticamente la mebrana...".
Sólidos filtrables - Transferir una cantidad del producto sólido (una solución o suspensión del producto reconstituido) correspondiente a la cantidad indicada en la Tabla 3. A menos que se especifique de otro modo en la monografía correspondiente, el número de unidades a ensayar es el mismo especificado en Líquidos miscibles en vehículos acuosos. Transferir la muestra en forma aséptica a un recipiente que contenga 200 ml de Solución. A y agitar hasta disolución.
Si la muestra no se disuelve totalmente, emplear 400 ml de la Solución A o dividirla en 2 porciones iguales y disolver cada una en 200 ml de Solución A. Transferir asépticamente la solución o soluciones a uno o dos sistemas filtrantes y filtrar con la ayuda de vacío o presión.
Proceder según se indica en Líquidos miscibles en vehículos acuosos comenzando donde dice "Si el producto tiene propiedades bacteriostáticas...".
Formas semisólidas y aceites solubles en miristato de isopropilo - Disolver la cantidad de cada unidad especificada en la Tabla 3 en no menos de 100 ml de miristato de isopropilo cuyo extracto acuoso posee un pH no menor a 6,5 (ver Especificaciones de reactivos en Reactivos y Soluciones) el cual se ha esterilizado previamente empleando una membrana de 0,22 µm de porosidad. [NOTA: calentar el solvente esterilizado y, si fuera necesario, la muestra a ensayar a no más de 44°C antes de ser empleado]. Agitar el frasco para disolver la muestra. Transferir en forma aséptica a uno o dos sistemas filtrantes y filtrar con ayuda de vacío o presión. Mantener la membrana filtrante cubierta-con líquido para una máxima eficiencia de filtración. Lavar la/s membrana/s con dos alícuotas de 200 ml de Solución D; posteriormente con 100 ml de Solución A. Proceder según se indica en Líquidos miscibles en vehículos acuosos comenzando donde dice "Retirar asépticamente la membrana..." agregando 1 g de polisorbato 80 por litro de medio de cultivo empleado.
Si la muestra a ensayar contiene vaselina, emplear Solución K. Humedecer la/s membranas con aproximadamente 200 µl de solución de lavado antes de comenzar la filtración y mantener la/s membrana/s cubierta/s con líquido durante el filtrado para obtener la máxima eficiencia en la filtración. Posteriormente lavar las membranas con tres alícuotas de 100 ml de Solución K. Proceder según se indicó anteriormente.
Inyectables sólidos - Disolver o suspender el polvo como se indica en el rótulo y proceder según se indica en Líquidos miscibles en vehículos acuosos.
Aerosoles estériles - Colocar las unidades de aerosoles líquidos en una mezcla de alcohol y hielo seco a una temperatura no mayor de -20°C durante aproximadamente 1 hora. Dejar escapar el propelente, si es posible; antes de abrir asépticamente las unidades y transferir el contenido a un frasco estéril. Agregar 100 ml de Solución D y mezclar suavemente. Proceder según se indica en Líquidos miscibles en vehículos acuosos o Líquidos inmiscibles en vehículos acuosos según corresponda.
Dispositivos médicos esterilizados - Los dispositivos que tienen pasos o conductos estériles se ensayan según se describe a continuación. Transferir asépticamente a través de cada dispositivo diez veces un volumen suficiente de Solución D, de modo de recuperar no menos de 100 ml de cada dispositivo. Recoger la solución en recipientes estériles y filtrar el total del volumen recogido a través de embudo/s con membrana filtrante, según se indica en Líquidos miscibles en vehículos acuosos, comenzando donde dice "Retirar asépticamente la membrana...".
Jeringas prellenadas - Drenar el contenido de cada jeringa a través de la aguja o directamente si no tiene la aguja colocada. Proceder según se indica en Líquidos miscibles en vehículos acuosos.
METODO DE TRANSFERENCIA DIRECTA
Líquidos no filtrables - Transferir asépticamente, a partir de los envases originales, el volumen de muestra especificado, empleando pipetas o jeringas con agujas estériles, a un frasco con medio de cultivo. Mezclar el líquido con el medio sin airear excesivamente. Proceder según se indica en Procedimiento.
Formas semisólidas y aceites insolubles en miristato de isopropilo - Dividir los envases en dos grupos de diez para llevar a cabo el siguiente procedimiento con cada uno de ellos. En forma aséptica, transferir de cada uno de los envases la cantidad indicada en la Tabla 3, a un recipiente con 200 ml de un vehículo acuoso estéril capaz de dispersar homogéneamente el producto a ensayar. [NOTA: la elección del dispersante incorporado al vehículo acuoso depende de la naturaleza del producto]. Antes de iniciar el ensayo con un dispersante, determinar que, a la concentración empleada, no posea efectos antimicrobianos, empleando los procedimientos establecidos en Ensayo de validación para bacteriostasis y fungistasis. Mezclar una alícuota de 20 ml de la muestra dispersada con 200 ml de cada medio de cultivo y proceder según se indica en Procedimiento.
Sólidos no filtrables - Transferir una cantidad del producto sólido (una solución o suspensión del producto reconstituido) correspondiente a no menos de la cantidad indicada en la Tabla 3, a un recipiente que contenga no menos de 200 ml de Medio Tioglicolato y mezclar. Repetir el procedimiento con la misma cantidad de Caldo Digerido de Caseína-Soja y mezclar. Proceder según se indica en Procedimiento.
Algodón purificado, gasa, apósitos quirúrgicos, material para suturas y productos relacionados -De cada envase de algodón, gasa en rollos o vendas de gasa, extraer en forma aséptica dos o más porciones de 100 a 500 mg de la parte más interna del envase. En el caso de materiales envueltos individualmente, extraer asépticamente una sola porción de 250 a 500 mg o la muestra entera en el caso de productos pequeños.
Transferir asépticamente estas porciones al número especificado de recipientes con medio de cultivo. Incubar. Proceder según se indica en Procedimiento.
Dispositivos médicos esterilizados - Para dispositivos, que por su tamaño y forma, permitan la completa inmersión en el medio de cultivo, puede emplearse el método de transferencia directa sumergiendo el dispositivo completo en el medio apropiado siempre que el lumen o el interior del material quede lleno con medio. Incubar y proceder según se indica en Procedimiento.
Para guías de transfusión o perfusión o cuando el tamaño de la muestra hace impracticable su inmersión y si sólo la cara interna del tubo debe ser estéril, lavar los lúmenes de veinte unidades con una cantidad suficiente de Medio Tioglicolato y el lumen de veinte unidades con una cantidad suficiente de Medio Digerido de Caseína-Soja para obtener no menos de 15 ml de cada medio. Para instrumentos en los cuales el lumen es demasiado pequeño como para permitir el paso del Medio Tiogliocolato, se lo debe sustituir por el Caldo Tigliocolato Alternativo siempre que el medio se emplee en condiciones anaeróbicas.
Cuando a causa del tamaño y forma de un dispositivo no pueda llevarse a cabo el ensayo de esterilidad por inmersión, sumergir en los medios de cultivo las partes que estarán en contacto con el paciente. Para catéteres en los que es requisito de esterilidad tanto su interior como su exterior, cortarlos en porciones tales que el medio se encuentre en contacto con todo el dispositivo.
Cuando la muestra en el medio interfiera con el ensayo debido a su acción bacteriostática o fungistática, proceder según se indica en Método de filtración por membrana.
Procedimiento
Examinar el medio visualmente para comprobar si hay crecimiento microbiano al tercer, cuarto o quinto día; al séptimo u octavo y el último día del período del ensayo.
Cuando el material ensayado produce turbidez en el medio y la observación visual del crecimiento de bacterias u hongos es dificultosa, transferir porciones apropiadas de la mezcla que contiene la muestra y el medio a envases con medio de cultivo nuevo, durante el período del tercer al séptimo día después de haber empezado el ensayo. Se debe continuar con la incubación de varias muestras, la inicial y la de transferencia por no menos de 14 días desde la incubación inicial.
INTERPRETACION DEL ENSAYO DE ESTERILIDAD
En zonas limpias y en áreas limpias - En los intervalos indicados durante y al final del período de incubación, se debe observar el contenido de todos los recipientes empleados para la detección de desarrollo microbiano. Si no se observa desarrollo, el producto cumple con los requisitos del ensayo de esterilidad.
Si se observa desarrollo microbiano, pero si los monitoreos de las instalaciones donde se lleva a cabo el ensayo, de los materiales empleados, la técnica empleada y los controles negativos indican que el procedimiento fue inapropiado, el ensayo se declara nulo y debe repetirse. Si se observa desarrollo microbiano confirmado microscópicamente y no existen evidencias suficientes para anular el ensayo, el producto no cumple con los requisitos del ensayo de esterilidad.
En aisladores - Cuando el ensayo de esterilidad se realiza en aislador, el producto cumple con los requisitos del ensayo de esterilidad cuando no se observa desarrollo microbiano. Cuando se observa desarrollo microbiano y es confirmado microscópicamente, el producto no cumple con los requisitos del ensayo de esterilidad. El ensayo no se considera válido cuando se demuestra pérdida de integridad física del aislador, por falla en la técnica aséptica o por materiales no estériles dentro del aislador. En estos casos se debe repetir el ensayo.


380. ENSAYOS DE REACTIVIDAD BIOLOGICA
Estos ensayos están diseñados para determinar la reactividad biológica de materiales elastoméricos, plásticos y otros polímeros destinados a estar en contacto directo o indirecto con pacientes. Pueden realizarse in vitro o in vivo.
Para los objetivos establecidos en este capítulo se aplican las siguientes definiciones: la muestra es el material o un extracto preparado a partir del mismo; el blanco consiste en la misma cantidad del mismo medio empleado en la extracción de la muestra, tratado de la misma forma que el medio que contiene la muestra a ensayar; el control negativo es un material que produce una reactividad reproducible y despreciable en las condiciones del ensayo y el control positivo es un material que produce una reactividad reproducible y de citotoxicidad moderada en las condiciones del ensayo, como por ej., latex de goma.
Los materiales poliméricos deben ensayarse en las condiciones en que van a ser empleados. Si los materiales van a ser sometidos a procedimientos de limpieza y/o esterilización, la muestra debe ser preparada con material preacondicionado del mismo modo.
ENSAYOS DE REACTIVIDAD BIOLOGICA IN VITRO
Estos ensayos evalúan la reactividad biológica de cultivos de células de mamíferos después del contacto con materiales elastoméricos, plásticos y otros polímeros o de extractos específicos preparados a partir de los mismos.
Se describen tres ensayos: el Ensayo de Difusión en Agarosa, el Ensayo de Contacto Directo y el Ensayo de Elución. La elección del tipo o número de ensayos a emplear para la evaluación de la respuesta biológica de una determinada muestra o extracto depende del material empleado, del producto final y del uso posterior.
Preparación del cultivo celular – Preparar múltiples cultivos de la línea celular L929 (tejido conectivo de ratón, monocapa epitelial) en medio de cultivo Dulbecco’s modified Eagles Medium (DMEN) suplementado con suero fetal bovino al 10%, glutamina 0,3%, aminoácidos no esenciales 1%, con una densidad de sembrado de 4.105 células por ml. Incubar a 37 ± 1 °C en una estufa de cultivo en atmósfera humedificada de 5 ± 1% de dióxido de carbono en aire durante 24 horas hasta que la monocapa alcance una confluencia mayor al 80%. Examinar los cultivos preparados con un microscopio invertido para asegurar monocapas uniformes casi confluentes.
[NOTA: la reproducibilidad de los ensayos de reactividad biológica in vitro depende de la obtención de una densidad de cultivo uniforme.]
Solventes de extracción - Emplear Solución fisiológica (SR) estéril. Pueden emplearse también medios de cultivo para células de mamífero sin suero o medios de cultivo de células de mamífero suplementados con suero cuando la extracción se realiza a 37°C durante 24 horas.
Aparatos - Emplear un autoclave; una estufa, preferiblemente de convección forzada, que mantenga las temperaturas de operación entre 50 y 70 ± 2°C; una estufa de cultivo, capaz de mantener una temperatura de 37 ± 1°C y una atmósfera humidificada de 5 ± 1% de dióxido de carbono en aire.
Materiales –
Envases de extracción - Emplear envases con tapa a rosca de vidrio Tipo I. Si la tapa a rosca contiene una cubierta interna elastomérica, ésta debe estar totalmente protegida con material inerte de 50 a 75 µm de espesor.
Preparación del material - Limpiar cuidadosamente todo el material de vidrio con mezcla sulfocrómica y, si fuera necesario, con ácido nítrico caliente seguido de lavados con Agua para Inyectables. Esterilizar y secar los envases e instrumental empleados para la extracción, transferencia o administración del material de ensayo.
Procedimiento -
Preparación muestra - Seleccionar y subdividir la muestra según se indica en la Tabla 1.
Es esencial la relación entre la superficie expuesta a la extracción y el volumen de solvente de extracción. Cuando la superficie de la muestra no pueda ser determinada emplear 0,1 g de elastómero ó 0,2 g de material plástico u otro material por cada ml de medio de extracción.
Transferir la muestra subdividida a una probeta graduada, estéril, de vidrio Tipo I de 100 ml, provista de un tapón de vidrio. Lavar dos veces con aproximadamente 70 ml de Agua para Inyectables, agitando durante 30 segundos en cada lavado y eliminando completamente el agua de lavado. Secar las piezas destinadas a la extracción con Aceite Vegetal, en estufa que no exceda los 50 °C. [NOTA: la muestra no se debe limpiar con paño húmedo o seco, ni lavar o enjuagar con solventes orgánicos, detergentes, etc.]. Se deben tomar precauciones para evitar la contaminación con microorganismos u otros materiales extraños.
Preparación de extractos - Transferir al envase de extracción 20 ml de Solución fisiológica (SR) estéril o medio de cultivo para células de mamífero sin suero como solvente de extracción y agregar las piezas de la muestra individualmente. Repetir este procedimiento para cada medio de extracción requerido en el ensayo. Preparar un blanco con 20 ml de cada medio de extracción. Realizar la extracción por calentamiento en autoclave a 121 °C durante 60 minutos o en estufa a 70 °C durante 24 horas o a 50 °C durante 72 horas. [NOTA: si la extracción se realiza a 37 °C durante 24 horas, en estufa de cultivo, emplear el medio de cultivo celular suplementado con suero.]
[NOTA: las condiciones de extracción no deben causar alteraciones físicas como fusión o aglomeración de los trozos del material plástico, pues esto provocaría una reducción del área expuesta; sólo es aceptable una leve adherencia del material. Siempre agregar las piezas limpias individualmente al medio de extracción.]
Enfriar a temperatura ambiente, pero no menor de 20 °C. Agitar vigorosamente durante algunos minutos y transferir, inmediatamente en forma aséptica, cada extracto a un recipiente seco y estéril. Almacenar los extractos a temperatura entre 20 y 30 °C y emplearlos dentro de las 24 horas.
ENSAYO DE DIFUSION EN AGAROSA
Este ensayo se emplea para evaluar materiales poliméricos o sus respectivos extractos. En este ensayo la capa de agarosa protege a la monocapa celular de un eventual daño mecánico, al mismo tiempo que permite la difusión de productos químicos cedidos por la muestra. Cuando se analizan extractos, éstos se aplican sobre una porción de papel de filtro atóxico.
Preparación muestra - Emplear porciones de la muestra que tengan una superficie plana no menor de 100 mm2 o preparar extractos según se indica en Preparación de extractos y aplicar 50 µl del extractivo sobre papel de filtro de superficie no menor de 100 mm2.
Preparación de controles positivos y negativos - Proceder según se indica en Preparación muestra.
Procedimiento - Preparar monocapas en placas de cultivo de 35 mm de diámetro, sembrando 2 ml de la suspensión -celular según se indica en Preparación del cultivo celular. Luego de la incubación aspirar el medio de cultivo y reemplazarlo con un medio preparado mezclando partes iguales del medio de cultivo y de agarosa al 0,7 %.
Transferir la muestra, el control positivo y el control negativo, o sus respectivos extractos, por duplicado, en contacto con la superficie de la agarosa solidificada de diferentes placas. Incubar todas las placas durante 24 horas a 37 ± 1 °C, en la estufa de cultivo. Fijar, remover la capa de agarosa y teñir con un colorante citoquímico. Examinar en cada cultivo la reactividad alrededor de la muestra, del control positivo y del control negativo.
Interpretación de los resultados – La reactividad biológica (degeneración y malformación celular) se describe y se califica en una escala de 0 a 4 (ver Tabla 2). Medir las respuestas obtenidas con el control negativo, el control positivo y la muestra. El ensayo es válido si la respuesta observada con el control negativo es grado 0 (ninguna reactividad) y para el control positivo no es menor que grado 3 (reactividad moderada). La muestra cumple con los requisitos del ensayo si la respuesta observada no es mayor de grado 2 (reactividad leve). Repetir el ensayo si no se confirma su validez.
ENSAYO DE CONTACTO DIRECTO
Este ensayo se emplea para evaluar materiales poliméricos. El procedimiento permite la extracción y ensayo simultáneo de los componentes químicos extraídos desde la muestra con un medio suplementado con suero. Este ensayo no es apropiado para materiales de muy baja densidad ni alta densidad que puedan causar daño mecánico a las células.
Preparación muestra – Emplear porciones de muestra que tengan superficies planas no menores de 100 mm2.
Preparación de controles positivos y negativos – Proceder según se indica en Preparación muestra.
Procedimiento – Preparar monocapas en placas de cultivo de 35 mm de diámetro empleando 2 ml de la suspensión de células preparadas según se indica en Preparación del cultivo celular. Luego de la incubación, aspirar el sobrenadante del medio de cultivo y reemplazarlo con 0,8 ml de medio de cultivo fresco. Colocar en diferentes placas de cultivo la muestra, el control positivo y el control negativo, todos por duplicado. Incubar todas las placas durante 24 horas a 37 ± 1 °C, en estufa de cultivo. Fijar, lavar y teñir con un colorante citoquímico. Examinar en cada cultivo la reactividad alrededor de la muestra, del control positivo y del control negativo.
Interpretación de los resultados – Proceder según se indica para Interpretación de los Resultados en Ensayo de Difusión en Agarosa. La muestra cumple con los requisitos del ensayo si la respuesta observada no es mayor que grado 2 (reactividad leve). Repetir el ensayo si no se confirma su validez.
ENSAYO DE ELUCION
Este ensayo se emplea para evaluar extractos de materiales poliméricos. El procedimiento permite la extracción de la muestra a temperatura fisiológica o no fisiológica, variando los intervalos de tiempo. Es apropiado para materiales de alta densidad y para evaluaciones dosis-respuesta.
Preparación muestra – Proceder según se indica en Preparación de los extractos. Alternativamente, emplear medio de cultivo de células de mamífero suplementado con suero como medio de extracción para simular las condiciones fisiológicas. Preparar los extractos incubando 24 horas en estufa de cultivo para evitar la desnaturalización de las proteínas del suero.
Preparación de los controles positivos y negativos – Proceder según se indica en Preparación muestra.
Procedimiento – Preparar las monocapas en placas de 35 mm de diámetro empleando 2 ml de suspensión de células, preparada según se indica en la Preparación del cultivo celular. Luego de la incubación, aspirar el medio de cultivo de las monocapas y reemplazarlo con los extractos de la muestra, del control positivo y del control negativo. Los extractos con medio de cultivo con y sin suero se ensayan por duplicado sin dilución. El extracto preparado con Solución fisiológica (SR) estéril se diluye con medio de cultivo suplementado con suero hasta una concentración del 25 % del extracto y se realiza el ensayo por duplicado. Incubar todas las placas durante 48 horas a 37 ± 1 °C, con estufa de cultivo. Fijar, lavar y teñir con un colorante citoquímico. Examinar en cada cultivo la reactividad de la monocapa celular bajo microscopio.
Interpretación de los resultados – Proceder según se indica para Interpretación de los Resultados en Ensayo de Difusión en Agarosa pero empleando la Tabla 3. La muestra cumple con los requisitos del ensayo si la respuesta observada no es mayor que grado 2 (reactividad media). Repetir el ensayo si no se confirma su validez. Para evaluaciones dosis-respuestas, repetir el procedimiento, empleando diluciones cuantitativas de los extractos.
ENSAYOS DE REACTIVIDAD BIOLOGICA IN VIVO
Estos ensayos evalúan la respuesta biológica de animales frente a materiales elastoméricos, plásticos y otros polímeros o de extractos específicos preparados a partir de los mismos.
Se describen tres ensayos: el Ensayo de Inyección Sistémica, el Ensayo Intracutáneo y el Ensayo de Implantación.
El Ensayo de Inyección Sistémica y el Ensayo Intracutáneo se emplean para evaluar la respuesta sistémica y local respectivamente, luego de la inyección de una sola dosis de extractos específicos del material a ensayar. El Ensayo de Implantación evalúa la reacción del tejido vivo luego de la implantación del material como tal.
El Ensayo de Inyección Sistémica y el Ensayo Intracutáneo se aplican a materiales elastoméricos, especialmente cierres elastoméricos, con significativa reactividad positiva en el Ensayo de Reactividad Biológica in vitro.
Estos tres ensayos se emplean también para evaluar materiales destinados a la fabricación de envases y otros accesorios para uso en preparaciones parenterales y para uso en dispositivos biomédicos e implantes.
Sustancia de referencia - Polietileno de alta densidad SR-FA (control negativo).
Medios de extracción –
Solución fisiológica (SR) estéril.
Solución de alcohol en Solución fisiológica (SR) estéril (1 en 20).
Polietilenglicol 400.
Aceite Vegetal - Aceite de sésamo (preferentemente recién refinado) u otro aceite vegetal apropiado.
Vehículo de la droga (cuando corresponda).
Agua para Inyectables.
[NOTA: el Aceite de sésamo u otro aceite vegetal debe cumplir con el siguiente requisito: Obtener el aceite, si es posible recién refinado. Emplear tres animales e inyectarles el aceite por vía intracutánea en una dosis de 0,2 ml en diez sitios diferentes por animal y observarlos a las 24, 48 y 72 horas posteriores a la inyección. Calificar la reacción en cada sitio según se indica en la Tabla 4. Para tres conejos (treinta sitios de inyección), en cualquier período de observación, la respuesta promedio eritematosa no debe ser mayor de 0,5 y la repuesta promedio edematosa no debe ser mayor de 1,0 y ningún sitio de inyección debe presentar una reacción de diámetro mayor que 10 mm. El residuo de aceite en el sitio de inyección no debe mal interpretarse como edema. El tejido edematoso se blanquea cuando se presiona suavemente.]
Aparatos - Emplear un autoclave y una estufa, preferentemente de convección forzada, que mantenga las temperaturas entre 50 y 70 ± 2 °C.
Materiales - Proceder según se indica en Materiales en Ensayo de reactividad biológica in vitro.
[NOTA: limpiar el instrumental para cortar la muestra por un método apropiado (por ej., sucesivas limpiezas con acetona y cloruro de metileno), antes de subdividir el material.]
Procedimiento –
Preparación muestra - Proceder según se indica para Preparación muestra en Ensayos de reactividad biológica in vitro. El Ensayo de Inyección Sistémica y el Ensayo Intracutáneo se llevan a cabo empleando el mismo extracto o, si se prefiere, se preparan extractos individuales para cada ensayo.
Preparación de extractos - Proceder según se indica para Preparación de extractos en Ensayos de reactividad biológica in vitro pero empleando un medio de extracción apropiado.
ENSAYO DE INYECCION SISTEMICA
Este ensayo se emplea para evaluar la respuesta sistémica a los extractos de los materiales bajo ensayo, luego de la inyección a ratones.
Animales - Emplear ratones albinos sanos, no empleados en ensayos anteriores, que pesen entre 17 y 23 g. Para cada grupo emplear ratones de un mismo origen. Proveer agua y alimento ad libitum.
Procedimiento - [NOTA: agitar cada extracto vigorosamente antes de extraer la dosis a inyectar, asegurando una perfecta homogeneización del extracto]. Tratar un grupo de cinco ratones con la muestra o el blanco según se indica en la Tabla 5, pero diluir cada gramo de muestra preparada con polietilenglicol 400 y su correspondiente blanco con 4,1 volúmenes de Solución fisiológica (SR) estéril, hasta obtener una solución que contenga aproximadamente 200 mg de polietilenglicol 400 por ml.
Interpretación de los resultados - Luego de la inoculación, observar los animales a las 4, 24, 48 y 72 horas. La muestra cumple con los requisitos del ensayo si, durante el período de observación, ninguno de los animales inoculados con la muestra presenta un grado de reactividad biológica significativamente mayor que los animales inoculados con el blanco. Si dos o más ratones mueren o presentan un comportamiento anormal como convulsiones o postración; o si la pérdida de peso es mayor de 2 g en tres o más ratones, la muestra no cumple con los requisitos del ensayo.
Si algunos animales inyectados con la muestra presentan síntomas leves de reactividad biológica y no más de un animal presenta graves síntomas de reactividad biológica o muere, repetir el ensayo empleando grupos de diez ratones.
Luego de repetir el ensayo, la muestra cumple con los requisitos del ensayo si, durante el período de observación, ninguno de los animales inyectados con la muestra presenta un grado de reacción mayor que el observado en los animales inyectados con el blanco.
ENSAYO INTRACUTANEO
Este ensayo se emplea para evaluar las respuestas locales a los extractos en estudio, luego de la inyección intracutánea en conejos.
Animales - Seleccionar conejos albinos de piel fina, cuyo pelaje pueda ser rasurado sin provocar irritación o trauma mecánico en la piel. En el manipuleo de los animales evitar tocar el lugar de la inyección, salvo para discriminar entre edema y residuo de aceite. [NOTA: pueden emplearse conejos que hayan sido empleados previamente en ensayos no relacionados, como por ej., para la determinación de piretógenos y hayan permanecido sin tratar durante el período de recuperación indicado, además de presentar la piel totalmente limpia y sin manchas.]
Procedimiento - [NOTA: agitar vigorosamente cada extracto antes de extraer la dosis a inyectar para asegurar una perfecta homogeneización de la muestra.] Rasurar el pelo del animal antes del ensayo, a ambos lados de la columna vertebral en una extensión suficientemente amplia para el ensayo. Evitar irritación o traumatismo mecánico. Extraer el pelo remanente por aspiración. Si fuera necesario, limpiar la piel suavemente con alcohol diluido y secarla antes de la inyección. Puede emplearse más de un extracto por cada tipo de material por conejo, si se ha determinado que esto no altera el resultado del ensayo. Emplear dos animales para cada muestra e inyectarlos intracutáneamente empleando un lado para la muestra y el opuesto para el blanco, según se indica en la Tabla 6. [NOTA: diluir cada gramo del Extracto de la muestra preparado con polietilenglicol 400 y el blanco correspondiente, con 7,4 volúmenes de Solución fisiológica (SR) estéril, hasta obtener una concentración de aproximadamente 120 mg de polietilenglicol por ml.]
Interpretación de los resultados - Examinar la presencia de eritema, edema y necrosis como reacciones del tejido en los sitios de inyección. Lavar la piel suavemente, si fuera necesario, con alcohol diluido para facilitar la observación de los sitios de inyección. Observar todos los animales a las 24, 48 y 72 horas posteriores a la inyección.
Calificar las observaciones según se indica en la Tabla 4. Recortar el pelo, si fuera necesario, durante el período de observación. La calificación promedio para eritema y edema en los sitios de inyección de muestra y blanco se determina en cada período de tiempo (24, 48 y 72 horas) para cada conejo. Una vez transcurridas las 72 horas, todas las calificaciones para eritema más todas las calificaciones para edema se totalizan separadamente para muestra y blanco. Dividir cada total por 12 (dos animales por 3 períodos de calificación por 2 categorías de calificación) para determinar la calificación promedio total de cada muestra frente a su correspondiente blanco. La muestra cumple con los requisitos del ensayo si la diferencia entre la calificación promedio total de la muestra y del blanco es igual o menor a 1,0. Si en algún período de observación la reacción promedio de la muestra es significativamente mayor a la reacción promedio del blanco, repetir el ensayo empleando tres conejos adicionales. La muestra cumple con los requisitos del ensayo si la diferencia entre la calificación promedio de la muestra y del blanco es igual o menor a 1,0.
ENSAYO DE IMPLANTACION
Este ensayo se emplea para evaluar materiales plásticos y otros materiales poliméricos destinados a estar en contacto directo con tejidos vivos. Es sumamente importante la apropiada preparación de los implantes y su implantación en condiciones asépticas.
Preparación muestra - Preparar para la implantación 8 tiras de muestra y 4 tiras de la Sustancia de referencia. Cada tira debe medir no menos de 10 mm x 1 mm. Los bordes de las tiras deben ser tan lisos como sea posible para evitar traumas mecánicos, adicionales a la implantación. Las tiras se implantan por medio de una aguja hipodérmica con punta intravenosa. Emplear agujas preesterilizadas dentro de las cuales las tiras de plástico son insertadas asépticamente o insertar cada tira limpia dentro de una aguja y someterla luego a un procedimiento de esterilización apropiado. [NOTA: realizar un desgasificado apropiado si agentes tales como óxido de etileno son empleados.]
Animales - Seleccionar conejos adultos sanos que pesen no menos de 2,5 kg y cuyo músculos paravertebrales sean suficientemente grandes en tamaño para permitir la implantación de las muestras. No emplear ningún otro tejido muscular distinto que el paravertebral. Los animales deben ser anestesiados con un grado de profundidad que inhiba los movimientos musculares.
Procedimiento - Realizar el ensayo en un área limpia. En el día del ensayo o dentro de las 20 horas previas, rasurar el pelo de los animales a ambos lados de la columna vertebral. Extraer el pelo remanente por aspiración. Limpiar suavemente la piel con alcohol diluido antes de la inyección.
Implantar en el músculo paravertebral de dos conejos, 4 tiras de la muestra en sitios ubicados a una distancia de 2,5 a 5 cm de la línea media, paralelos a la columna vertebral y separados entre sí por 2,5 cm. De manera similar, implantar 2 tiras de la Sustancia de referencia, en el lado opuesto de la columna vertebral de cada animal. Insertar un estilete estéril dentro de la aguja para ayudar a implantar la muestra en el tejido mientras se retira la aguja. Si se observa excesivo sangrado luego de la implantación de una tira, colocar un duplicado en otro sitio.
Mantener los animales por un período no menor de 120 horas y sacrificarlos al finalizar dicho período administrando una sobredosis de un agente anestésico u otro agente apropiado.
Esperar suficiente tiempo para cortar el tejido sin sangrado.
Interpretación de los resultados - Examinar empleando una lupa y una fuente de luz auxiliar el área de tejido que rodea cada implante. Observar los sitios de implante de la muestra y de la Sustancia de referencia para detectar hemorragia, necrosis; decoloraciones e infecciones y registrar las observaciones. Medir la encapsulación, si la hubiere, registrando el ancho de la cápsula (desde la periferia del sitio del implante de la muestra o de la Sustancia de referencia hasta la periferia de la cápsula) con una aproximación de 0,1 mm. Calificar la encapsulación de acuerdo a la Tabla 7. Calcular las diferencias entre el promedio de la calificación para los sitios de la muestra y de la Sustancia de referencia. La muestra cumple con los requisitos si la diferencia no es mayor de 1,0 o si la diferencia entre las calificaciones medidas de la muestra y la Sustancia de referencia para más de uno de los cuatro sitios de implante no es mayor de 1,0 para alguno de los animales implantados.


390. ENSAYOS FARMACOTECNICOS PARA AEROSOLES PROPELENTES
Precaución - Algunos hidrocarburos empleados como propelentes en aerosoles son altamente inflamables y explosivos. Tomar las precauciones necesarias y realizar la toma de muestra en un lugar ventilado.
Procedimiento general de toma de muestra - Este procedimiento se emplea para obtener muestras de propelentes que se encuentran en estado gaseoso a 25 °C y que se almacenan en cilindros presurizados. Para la toma de muestra, emplear un cilindro de acero inoxidable con una capacidad no menor de 200 ml y que soporte una presión de 240 psi o mayor, equipado con una válvula de acero inoxidable. Secar el cilindro con la válvula abierta a 110 °C durante 2 horas y efectuar vacío en el cilindro caliente a menos de 1 mm Hg. Cerrar la válvula, enfriar y pesar. Conectar un extremo de la línea de carga al envase del propelente y el otro extremo, sin ajustar, al cilindro. Cuidadosamente abrir el envase del propelente y dejar que éste escape por la línea de carga, a través de la conexión floja. [NOTA: evitar un escape excesivo, ya que esto causa la congelación de la humedad condensada en la línea de carga y en las conexiones.] Ajustar la conexión al tubo y abrir la válvula del cilindro para que el propelente pase al cilindro. Continuar hasta obtener la cantidad de muestra deseada luego cerrar la válvula del envase de propelente y finalmente cerrar la válvula del cilindro. Nuevamente pesar el cilindro y calcular el peso de muestra.
Temperatura de ebullición aproximada - Transferir 100 ml de muestra a un balón de destilación, el cual contiene unos pocos trozos de material poroso, y pesar. Suspender un termómetro en el líquido y colocar el balón en un medio mantenido a una temperatura 32 °C por encima de la temperatura de ebullición esperada. Cuando la lectura del termómetro permanezca constante, registrar ésta como la temperatura de ebullición, luego que el 5 % de la muestra haya destilado. Conservar el resto de la muestra para la determinación de Residuos de alto punto de ebullición.
Residuos de alto punto de ebullición –
Método I - Destilar 85 ml de muestra según se indica en el ensayo para Temperatura de ebullición aproximada y transferir el balón que contiene los restantes 15 ml a un medio mantenido a una temperatura 10 °C por encima de la temperatura de ebullición. Después de 30 minutos, retirar el balón del baño de agua, secarlo externamente y pesarlo. Calcular el peso del residuo.
Método II – Emplear una serpentina de enfriamiento con un tubo de cobre (aproximadamente de 6,1 m de largo y 6 mm de diámetro exterior). Sumergir la serpentina de enfriamiento en un frasco Dewar que contiene una mezcla de hielo seco y acetona y conectar un extremo del tubo al cilindro que contiene la muestra. Abrir cuidadosamente la válvula del cilindro y lavar la serpentina de enfriamiento con aproximadamente 50 ml de propelente, descartando esta porción de propelente licuado. Continuar licuando el propelente a través de la serpentina de enfriamiento y recolectar el líquido en un vaso de precipitados de 1 litro, previamente enfriado, hasta completar a volumen. Dejar que el propelente se evapore, empleando un baño de agua mantenido aproximadamente a 40 °C para acelerar la evaporación. Cuando todo el líquido se haya evaporado, lavar el vaso de precipitados con dos porciones de 50 ml de pentano y combinar los lavados en un cristalizador de 150 ml, previamente pesado. Transferir 100 ml de pentano a un segundo cristalizador de 150 ml, previamente pesado, colocar ambos cristalizadores en un baño de agua, evaporar hasta sequedad y calentar los cristalizadores en una estufa a 100 °C durante 60 minutos; enfriarlos en un desecador y pesar. Repetir el calentamiento durante períodos de 15 minutos hasta que la variación de peso en sucesivas pesadas no sea mayor de 0,1 mg. Calcular el peso del residuo obtenido a partir del propelente como la diferencia entre los pesos de los residuos en los dos cristalizadores.
Contenido de agua - Proceder según se indica en <120>. Determinación de agua, considerando las siguientes modificaciones:
a- Emplear un recipiente de titulación cerrado, con una abertura para introducir un tubo de dispersión de gases, de porosidad gruesa, conectado al cilindro para la toma de muestra.
b- Diluir el reactivo con metanol anhidro hasta obtener un factor de equivalencia de agua de 0,2 a 1,0 mg por ml. Dejar en reposo esta solución durante no menos de 16 horas antes de la estandarización.
c- Obtener una muestra de 100 g según se indica en Procedimiento general de toma de muestra, e introducirla en el recipiente de titulación mediante el tubo de dispersión de gases a un flujo de aproximadamente 100 ml por minuto.
AEROSOLES
Aerosoles de válvula continua
Contenido neto - Los aerosoles de válvula continua deben cumplir con los requisitos para aerosoles indicados en <220>. Determinación del contenido neto del envase.
Velocidad de pérdida - Seleccionar doce unidades y registrar fecha y hora. Registrar el peso de cada unidad, en mg, como P1. Dejar los envases en posición vertical a temperatura ambiente durante no menos de 3 días y nuevamente registrar el peso de cada unidad, en miligramos, como P2. Registrar además la fecha y hora. Determinar el tiempo de duración del ensayo, T, en horas. Calcular la velocidad de pérdida, en mg por año, de cada unidad ensayada, por la fórmula siguiente:
(365)(24/T)(P1 – P2)
Cuando se ensayen envases de vidrio recubiertos por plástico, secarlos en un desecador durante 12 a 18 horas y mantenerlos en un ambiente de humedad controlada durante 24 horas antes de determinar el peso inicial. Vaciar el contenido de cada envase. Retirar el contenido residual mediante el lavado con solventes apropiados y posteriormente lavar con porciones de metanol. Retener como una unidad el envase, la válvula y todas las partes asociadas al mismo y calentar a 100 °C durante 5 minutos. Enfriar, pesar y registrar el peso como P3. Determinar el peso neto como (P1 – P3) para cada unidad. Los requisitos se cumplen si la velocidad de pérdida promedio por año para las doce unidades es menor de 3,5 % del peso neto, y ninguna debe tener pérdidas mayores a 5,0 % del peso neto por año. Si una unidad tiene pérdidas mayores a 5,0 % por año pero ninguna tiene pérdidas mayores a 7,0 % por año, se debe determinar la velocidad de pérdida sobre veinticuatro unidades adicionales. No más de dos de las treinta y seis unidades deben tener pérdidas mayores a 5,0 % del peso neto por año y ninguna de los treinta y seis unidades deben tener pérdidas mayores a 7,0 % del peso neto por año. Cuando el peso neto es menor de 15 g, los requisitos se cumplen si la velocidad de pérdida promedio de las doce unidades es menor a 525 mg por año y ninguna debe tener pérdidas mayores a 750 mg por año. Si una unidad tiene pérdidas mayores a 750 mg por año, pero menores a 1,1 g por año, determinar la velocidad de pérdida sobre veinticuatro unidades adicionales. No más de dos de las treinta y seis unidades deben tener pérdidas mayores a 750 mg por año y ninguna de las treinta y seis unidades deben tener pérdidas mayores a 1,1 g por año.
Ensayo de presión - Seleccionar no menos de cuatro unidades, quitarles las tapas y sumergirlas en un baño a 25 °C. Extraer los aerosoles del baño, agitar, retirar el disparador (comúnmente llamado también actuador) y el agua, si la hubiera, del extremo de la válvula. Colocar cada aerosol en posición vertical y determinar la presión en cada unidad colocando un manómetro en el extremo de la válvula, sostener firmemente y accionar la válvula para que se abra completamente. Leer y registrar la presión directamente del manómetro.
Caudal de válvula – Seleccionar no menos de cuatro unidades. Accionar cada válvula durante 2 a 3 segundos. Pesar cada unidad con exactitud y sumergirlas en un baño a 25 °C. Retirar los envases del baño y secarlos. Accionar cada válvula durante 5,0 segundos (tomando exactamente el tiempo con un cronómetro) y pesar cada unidad nuevamente. Regresar los envases al baño de temperatura constante y repetir el procedimiento tres veces para cada unidad. Calcular el caudal emitido promedio, en g por segundo, para cada unidad.
Aerosoles dosificadores
Número total de descargas por envase - Realizar este ensayo a los aerosoles dosificadores al mismo tiempo y en los mismos envases empleados para el ensayo de Uniformidad de contenido de la dosis. Determinar el número total de descargas incluyendo el número de descargas de purga (preparatorias) más aquellas empleadas en la determinación del contenido y continuar descargando hasta vaciar completamente el envase. Los requisitos se cumplen si todos los envases ensayados proporcionan un número de descargas no menor al declarado en el rótulo.
Peso de la dosis - Seleccionar diez aerosoles completos con sus respectivos disparadores, identificar claramente cada envase y realizar el siguiente procedimiento para cada una de las diez unidades. Agitar durante no menos de 5 segundos y con el extremo de la válvula orientado según el sentido de uso emitir una sola descarga. Repetir el procedimiento hasta eliminar un total de 5 descargas. Después de 1 minuto, pesar la unidad y registrar el peso, como P1. Agitar nuevamente durante 5 segundos y con el extremo de la válvula orientado según el sentido de uso, emitir una sola descarga. Después de 1 minuto, pesar la unidad y registrar el peso, como P2. Calcular el peso, PD1, descargado de cada unidad, según la fórmula siguiente:
P1 – P2
Colocar cada uno de los diez aerosoles, equipados con su disparador, en posición vertical con el extremo de la válvula según el sentido inverso al uso y mantener las unidades sin perturbaciones durante 6 horas o el período que debe transcurrir entre dosis, según se declare en el rótulo. Transcurrido el período indicado, invertir cada unidad con el extremo de la válvula orientado según el sentido de uso, agitar bien la unidad y de inmediato emitir una sola descarga. Pesar la unidad y registrar el peso, como P3. Calcular el peso, PD2, descargado de cada unidad, según la fórmula siguiente:
P2 – P3
Para cada unidad ensayada, calcular el porcentaje de variación en los pesos de las descargas empleando la fórmula siguiente:
100 (PD2 / PD1)
Los requisitos del ensayo se cumplen si no más de uno de los diez resultados se encuentra fuera del intervalo comprendido entre 75,0 y 125,0 %. Si no más de dos resultados se encuentran fuera del intervalo comprendido entre 75,0 y 125,0 % realizar el ensayo con diez aerosoles adicionales. Los requisitos del ensayo se cumplen si no más de dos de los veinte resultados se encuentran fuera del intervalo comprendido entre 75,0 y 125,0 % del peso declarado de la dosis.
Uniformidad de contenido de la dosis - La determinación del contenido del principio activo en la descarga de un aerosol dosificador puede llevarse a cabo mediante el empleo del aparato que se describe en Aparato para toma de muestra. El mismo, se considera apropiado para toma de muestras a caudales bajos (12,5 litros por minuto).
Aparato para toma de muestra - El aparato descripto en la Figura 1 se emplea para obtener la muestra de una dosis a partir de un aerosol dosificador mediante el disparador de inhalación provisto por el fabricante. El aparato consta de un sistema de entrada que comprende: el disparador A, el adaptador de entrada B y el tubo de admisión C de aproximadamente 5 cm x 15 cm, el cual se afina a 8 mm en uno de sus extremos; un tubo colector al cual se adjunta un difusor de vidrio sinterizado de porosidad gruesa D; una cámara de recolección E, que consiste en un frasco lavador de gases que contiene una solución absorbente y un sistema de vacío que comprende: una fuente de vacío, un regulador de flujo y un caudalímetro. El adaptador de entrada se acopla perfectamente con el disparador de inhalación provisto con el aerosol. Para evitar pérdidas del principio activo cuando el aerosol se descarga, el aire se extrae continuamente, a través del sistema, a una velocidad de 12 litros por minuto.
Criterios de aceptación - El ensayo para Uniformidad de contenido de la dosis se especifica para los aerosoles dosificadores y los pulverizadores dosificadores (no presurizados).
A menos que se especifique de otro modo en la monografía correspondiente, aplicar los criterios de aceptación dados para aerosoles dosificadores en <740>. Uniformidad de unidades de dosificación.

Tamaño de partícula –
La distribución del tamaño de partículas y gotas en el rocío descargado por los aerosoles dosificadores es un parámetro importante empleado para juzgar su comportamiento. Las partículas de las suspensiones, envasadas en aerosoles dosificadores, no deben ser mayores de 10 µm si deben depositarse en el pulmón durante la inhalación. Generalmente, para este caso, se micronizan a tamaños menores de 5 µm, pudiendo emplearse la técnica de Microscopía para evaluar el número de partículas grandes en las emisiones de estos aerosoles. Sin embargo, la Evaluación aerodinámica del tamaño de las partículas mediante el empleo de impactadores puede dar una idea más certera del comportamiento del aerosol. Esta determinación se realiza con el objeto de definir la fracción respirable, que es la porción de partículas que se espera penetren en los pulmones durante la inhalación de la dosis emitida.
Microscopía - Purgar la válvula de un aerosol dosificador agitando alternativamente y emitiendo varias dosis y, por último, emitir una dosis sobre un portaobjetos para microscopía, limpio y seco, desde una distancia de 5 cm a partir del extremo del disparador, perpendicular a la dirección de la pulverización. Examinar la muestra en el portaobjetos bajo un microscopio equipado con un micrómetro ocular con una magnificación de 500x. Enfocar las partículas en 25 campos distintos, cercanos al centro de impacto de la muestra y observar el tamaño de la mayoría de las partículas individuales encontradas en esos campos: deben ser menores de 5 µm a lo largo del eje mayor. Registrar el número y tamaño de todas las partículas cristalinas individuales (no aglomeradas) que sean de más de 10 µm de longitud, medidas a lo largo del eje mayor: no se deben observar más de 10 partículas de tales características.
Evaluación aerodinámica de las partículas – Los dispositivos de impacto (impactador) miden el diámetro aerodinámico. Mediante el empleo de métodos de valoración espectrofotométricos o cromatográficos apropiados y de un impactador cuidadosamente calibrado, puede determinarse la distribución aerodinámica de partículas de la muestra según su tamaño.
Impactador - El aparato descripto en la Figura 2 se emplea para determinar la fracción de partículas finas presentes en la dosis emitida desde aerosoles dosificadores mediante los disparadores suministrados por el fabricante. Las unidades que componen el aparato mostrado en la Figura 2 se enumeran en la Tabla.
La cámara de impacto inferior del aparato está diseñada de modo que, con un caudal de aire de 60 litros por minuto a través del sistema, el límite del tamaño aerodinámico efectivo de partícula que la alcanza es 6,4 µm. En la cámara de impacto superior se produce una colisión vertical del chorro de aire sobre una superficie líquida para formar un vórtice (depresión) que atrapa en forma efectiva las partículas de la muestra mayores de 6,4 µm. En la cámara de impacto superior D (ver Figura 2), se introducen los volúmenes de solventes especificados en la monografía correspondiente. La cámara de impacto inferior H, y las otras partes del aparato se arman de modo de asegurar que quede sostenido verticalmente en forma apropiada y que el botón espaciador del difusor G, apoye en el fondo de la cámara de impacto inferior H. Resulta sumamente importante que el adaptador para el disparador A, esté en la orientación correcta para que cuando se inserte la boquilla del aerosol, apunte a lo largo del eje horizontal de la garganta B, mientras que el eje vertical del envase presurizado, que debe estar invertido, esté en el mismo plano vertical que el aparato.
Procedimiento - Conectar una bomba al tubo de salida F. El caudal de aire a través del aparato, medido en la entrada a la garganta B, se ajusta con la bomba a 60 ± 5 litros por minuto. Purgar la válvula dosificadora del aerosol con su disparador agitando durante 30 segundos, descargando y repitiendo la secuencia de agitación y descarga una segunda vez dentro de los 5 segundos de completada la primera secuencia. Retirar el disparador y lavar las superficies internas y externas del vástago de la válvula y el disparador con un solvente apropiado. Luego que el disparador y la válvula estén completamente secos, colocar nuevamente el disparador en el envase y completar el secado con un chorro de aire. Agitar el aerosol durante aproximadamente 30 segundos, poner en funcionamiento la bomba del aparato de recolección y ubicar el disparador en el adaptador A. Inmediatamente después de ajustada la boquilla, descargar el aerosol una vez y separar el disparador y el envase del adaptador. Agitar la unidad durante no menos de 5 segundos, colocar nuevamente el envase en el adaptador y nuevamente descargar el aerosol. Repetir esta secuencia ocho veces más. Al cabo de un intervalo de al menos 5 segundos después de la décima descarga, apagar la bomba y desarmar el aparato. Empleando un solvente apropiado, lavar la superficie interna del tubo E, y la superficie externa del tubo que queda en el interior de la cámara inferior, recolectando los lavados en la cámara inferior. Transferir el contenido de la cámara inferior H, a un matraz aforado, lavar la cámara inferior con un solvente apropiado, agregando el lavado al matraz y diluir a volumen con el mismo solvente, a menos que se especifique otro en la monografía correspondiente. Empleando el método de análisis especificado en la monografía correspondiente, determinar la cantidad de principio activo en esta solución. Calcular la cantidad de principio activo recolectado en la cámara de impacto inferior y expresar los resultados como una fracción o porcentaje (Fracción respirable o Porcentaje respirable, respectivamente) del resultado promedio obtenido en la determinación de Uniformidad de contenido de unidades de pulverización. El Porcentaje respirable cumple con los requisitos declarados en la monografía correspondiente.

400. ENSAYOS FARMACOTECNICOS PARA SUPOSITORIOS
Los supositorios deben cumplir con los siguientes ensayos:
Peso promedio - El peso promedio debe cumplir con las especificaciones de la Tabla.
Tabla.
|
Peso promedio de los supositorios (g) |
Límite de desviación del peso promedio (%) |
|
< 1,5 ³ 1,5 £ 2,5 > 2,5 |
± 10 ± 7,5 ± 5 |
Uniformidad de contenido - (ver 740. Uniformidad de unidades de dosificación.)
Temperatura de fusión de supositorios con excipientes liposolubles - Es la temperatura a la cual el supositorio funde, con un intervalo de fusión bien definido.
Aparato - Emplear el dispositivo descripto en la Figura, constituido por un tubo de vidrio con forma de pipeta cuya parte superior, más estrecha, está graduada, y en cuya parte central ensanchada se encuentra soldada una varilla de vidrio espiralada, con disposición cónica y destinada a alojar al supositorio con la punta hacia el vértice del cono. El conjunto está dentro de un recipiente de vidrio que actúa como baño de agua de temperatura regulada, de diámetro suficiente para contener el tubo. El nivel de agua debe llegar al extremo superior de la escala graduada en el tubo y la fusión se determina mediante la observación del ascenso de la grasa fundida en la misma.
Procedimiento - [NOTA: antes de proceder con el ensayo, el supositorio debe permanecer durante 24 horas a temperatura ambiente.]
Transferir el supositorio a la varilla de vidrio espiralada, con el extremo afilado hacia arriba; tapar el extremo superior del tubo para sostener el supositorio e introducir el conjunto en el baño termostatizado, manteniéndolo en posición vertical mediante un soporte con agarradera. Hacer circular agua caliente entre 27 y 28 °C, hasta que alcance la marca cero de la escala. Cuando la temperatura se haya estabilizado en el sistema, aumentar un grado. Una vez estabilizado a la nueva temperatura, mantener durante 10 minutos, al cabo de los cuales se aumenta otro grado, y así sucesivamente hasta la fusión del supositorio.
Si debido a su composición el supositorio no se funde a la temperatura de ensayo fijada, se aprecia el grado de ablandamiento de éste probando con un alambre de metal en determinados períodos de tiempo. En todos los casos, el supositorio debe fundirse o disgregarse a una temperatura no menor de 34 °C ni mayor de 37 °C.

Tiempo de fusión de supositorios con excipientes liposolubles - Es el tiempo que tarda en fundir el supositorio a una temperatura constante de 37 ± 0,5 °C.
Aparato - Emplear el aparato indicado en la Figura.
Procedimiento - Proceder según se indica en Temperatura de fusión de supositorios con excipientes liposolubles, pero a una temperatura constante de 37 ± 2 °C. Una vez estabilizada dicha temperatura, transferir el supositorio a la varilla de vidrio espiralada y a partir de ese momento medir el tiempo hasta que se produzca la fusión completa. El tiempo o intervalo de fusión no debe ser mayor de 20 minutos.
Tiempo de disolución o disgregación de supositorios con excipientes hidrosolubles - Es el tiempo que tarda el supositorio en disolverse o disgregarse a una temperatura constante de 37 ± 0,5 °C.
Procedimiento - Proceder según se indica para Comprimidos no recubiertos en <310>. Ensayo de disgregación, reemplazando la malla metálica por otra malla N° 16 sin emplear discos. Transcurridos 40 minutos o el tiempo especificado en la monografía correspondiente, levantar la cesta del líquido y observar los supositorios: todos ellos deben disolverse o disgregarse completamente. Si sólo uno de los supositorios no se disgrega completamente, repetir el ensayo con seis supositorios adicionales: los supositorios cumplen con el ensayo si todos los supositorios adicionales se disuelven o disgregan completamente.
410. ENSAYOS GENERALES DE IDENTIFICACION
En este capítulo se establecen los ensayos que, con frecuencia, la Farmacopea emplea en la identificación de productos oficiales.
[NOTA: estos ensayos no son aplicables a mezclas, salvo que se especifique en la monografía correspondiente.]
Acetato - Cuando el ácido acético o los acetatos se calientan con unas gotas de ácido sulfúrico concentrado y alcohol, se forma acetato de etilo que puede identificarse por su olor característico. Con soluciones neutras de acetatos, el cloruro férrico (SR) produce un intenso color rojo que desaparece con el agregado de ácidos minerales.
Aluminio - La combinación de soluciones de sales de aluminio con hidróxido de amonio 6 N produce un precipitado blanco gelatinoso insoluble en exceso de dicho hidróxido. El hidróxido de sodio 1 N o el sulfuro de sodio (SR) producen el mismo precipitado que se disuelve en exceso de cualquiera de dichos reactivos.
Amonio - Las sales de amonio se descomponen con la adición de un exceso de hidróxido de sodio 1 N, desprendiendo amoníaco que se identifica por su olor característico o por la reacción alcalina del papel de tornasol húmedo expuesto a los vapores amoniacales. Calentando la solución se acelera la descomposición.
Antimonio - Las soluciones de compuestos de antimonio (III) fuertemente acidificadas con ácido clorhídrico y en presencia de sulfuro de hidrógeno producen un precipitado naranja de sulfuro de antimonio, insoluble en hidróxido de amonio 6 N pero soluble en sulfuro de amonio (SR).
Bario - Las sales de bario forman un precipitado blanco con ácido sulfúrico 2 N que es insoluble en ácido clorhídrico o nítrico. Las sales de bario confieren un color verde amarillento a una llama no luminosa, la cual se ve de color azul cuando se la mira a través de un vidrio verde.
Benzoato - Las soluciones neutras de benzoatos forman un precipitado color salmón con cloruro férrico (SR). En soluciones moderadamente concentradas, se observa un precipitado de ácido benzoico por la acidificación del medio con ácido sulfúrico 2 N. El precipitado se disuelve fácilmente en éter.
Bicarbonato - Ver Carbonato.
Bismuto - Las sales de bismuto disueltas en un ligero exceso de ácido nítrico o ácido clorhídrico, forman un precipitado blanco al diluirse con agua que adquiere color marrón en presencia de sulfuro de hidrógeno. El compuesto resultante se disuelve en una mezcla caliente de partes iguales de ácido nítrico y agua (1:1).
Bisulfito - Ver Sulfito.
Borato - Cuando a 1 ml de una solución de borato, previamente acidificada con ácido clorhídrico frente al papel de tornasol, se le agrega 3 ó 4 gotas de una solución saturada de lodo y 3 ó 4 gotas de una solución de alcohol polivinílico 1 en 50 se produce un color azul intenso. Si una solución de borato se trata con ácido sulfúrico y se agrega metanol, la solución arde con una llama de borde verde.
Bromuro - Cuando a las soluciones de bromuros se les agrega cloro (SR) gota a gota, liberan bromo que se disuelve en cloroformo por agitación, coloreándolo de color rojo o castaño rojizo. El nitrato de plata (SR) con soluciones de bromuros forma un precipitado blanco amarillento insoluble en ácido nítrico y ligeramente soluble en hidróxido de amonio 6 N.
Calcio - Las soluciones de sales de calcio forman oxalatos insolubles cuando se las trata del siguiente modo: a una solución de una sal de calcio 1 en 20, agregar 2 gotas de rojo de metilo (SR) y neutralizar con hidróxido de amonio 6 N. Agregar, gota a gota, ácido clorhídrico 3 N, hasta acidez frente al indicador. Agregar oxalato de amonio (SR) para formar un precipitado blanco insoluble en ácido acético 6 N pero soluble en ácido clorhídrico. Las sales de calcio humedecidas con ácido clorhídrico producen un color rojo amarillento transitorio cuando son expuestas a la llama no luminosa.
Carbonato - Los carbonatos y bicarbonatos producen efervescencia con ácidos, desprendiendo un gas incoloro que burbujeado en hidróxido de calcio (SR) produce un precipitado blanco inmediatamente. Una solución fría de carbonato soluble se colorea de rojo en presencia de fenolftaleína (SR) mientras que el bicarbonato permanece incoloro o ligeramente coloreado en presencia del mismo indicador.
Cinc - Las sales de cinc en solución, en presencia de acetato de sodio forman un precipitado blanco con sulfuro de hidrógeno, insoluble en ácido acético pero soluble en ácido clorhídrico 3 N. Las sales de cinc en solución, con sulfuro de amonio (SR) en medio alcalino o neutro forman un precipitado blanco, con las mismas características que el arriba mencionado. En presencia de ferrocianuro de potasio (SR) forman un precipitado blanco insoluble en ácido clorhídrico 3 N.
Citrato - A 15 ml de piridina agregar unos mg de citrato, disuelta o suspendida en 1 ml de agua y agitar. A esta mezcla agregar 5 ml de anhídrido acético y agitar: se observa un ligero color rojo.
Clorato - Las soluciones de cloratos no forman precipitados con nitrato de plata (SR). El agregado de ácido sulfuroso a esta mezcla produce un precipitado blanco insoluble en ácido nítrico pero soluble en hidróxido de amonio 6 N. Después de la ignición se reducen a cloruros que son identificados por los ensayos correspondientes (ver Cloruros). Los cloratos secos en presencia de ácido sulfúrico concentrado, crepitan y desprenden un gas amarillo verdoso. Precaución: emplear pequeñas cantidades de clorato y realizar este ensayo con extremo cuidado.
Cloruro - Las soluciones de cloruros con nitrato de plata (SR) producen un precipitado blanco cremoso, insoluble en ácido nítrico pero soluble en ligero exceso de hidróxido de amonio 6 N. Cuando se ensayan clorhidratos de alcaloides, que no responden al ensayo anterior, agregar una gota de ácido nítrico diluido y 0,5 ml de nitrato de plata (SR) a una solución de la sustancia a ensayar que contenga 2 mg de ion cloruro: se forma un precipitado blanco. Centrifugar la mezcla y descartar el líquido sobrenadante. Lavar con tres porciones de 1 ml de ácido nítrico diluido 1 en 100 y descartar los lavados procediendo rápidamente. Al agregar amoníaco (SR), gota a gota, el precipitado se disuelve fácilmente. Los cloruros secos mezclados en partes iguales con dióxido de manganeso impregnados con ácido sulfúrico y calentados levemente desprenden cloro reconocible por la producción de un color azul frente al papel de ioduro impregnado con almidón.
Cobalto - Las soluciones de sales de cobalto 1 en 20 en ácido clorhídrico 3 N mezcladas en volúmenes iguales con una solución caliente recién preparada de 1-nitroso-2-naftol 1 en 10 en ácido acético 9 N, producen un precipitado rojo cuando se calienta la mezcla en un baño de vapor. Las soluciones de sales de cobalto saturadas con cloruro de potasio y tratadas con nitrito de potasio y ácido acético producen un precipitado amarillo.
Cobre - Las soluciones de compuestos cúpricos acidificadas con ácido clorhídrico depositan una película roja de cobre metálico sobre una superficie de hierro pulida. Las sales cúpricas en presencia de exceso de hidróxido de amonio 6 N producen, en un principio, un precipitado azulado que se redisuelve y luego produce una solución de color azul intenso. Las sales cúpricas en presencia de ferrocianuro de potasio (SR), producen un precipitado color pardo rojizo insoluble en ácidos diluidos.
Fosfato - [NOTA: cuando la monografía indique, ensayo de identificación Fosfato, emplear los ensayos para ortofosfatos, a menos que se especifique el uso de ensayos para pirofosfatos o que el producto deba ser calcinado antes de llevar a cabo el ensayo.]
Ortofosfatos – Las soluciones neutras de ortofosfatos con nitrato de plata (SR), forman un precipitado amarillo soluble en ácido nítrico 2 N y en hidróxido de amonio 6 N. En presencia de molibdato de amonio (SR) se forma un precipitado amarillo soluble en hidróxido de amonio 6 N.
Pirofosfatos - Los pirofosfatos obtenidos por calcinación producen un precipitado blanco con nitrato de plata (SR) soluble en ácido nítrico 2 N y en hidróxido de amonio 6 N. Con molibdato de amonio (SR) los pirofosfatos forman un precipitado amarillo soluble en hidróxido de amonio 6 N.
Hierro - Los compuestos férricos y ferrosos en solución producen un precipitado negro con sulfuro de amonio (SR) que se disuelve en presencia de ácido clorhídrico 3 N en frío con desprendimiento de sulfuro de hidrógeno.
Sales férricas - Las soluciones de sales férricas en medio ácido con ferrocianuro de potasio (SR) producen un precipitado azul oscuro. En exceso de hidróxido de sodio 1 N se forma un precipitado marrón rojizo. Las sales férricas en solución en presencia de tiocianato de amonio (SR) producen un color rojo intenso que no desaparece con el agregado de ácidos minerales diluidos.
Sales ferrosas - Las soluciones de sales ferrosas con ferricianuro de potasio (SR) producen un precipitado azul oscuro insoluble en ácido clorhídrico 3 N que se descompone en presencia de hidróxido de sodio 1 N. Las soluciones de sales ferrosas en presencia de hidróxido de sodio 1 N producen un precipitado blanco grisáceo que cambia rápidamente a verde y luego, cuando se agita, toma un color marrón.
Hipofosfito - Las soluciones de hipofosfitos en presencia de cloruro mercúrico (SR) producen un precipitado blanco que se torna gris frente a un exceso de hipofosfitos. Las soluciones de hipofosfitos acidificadas con ácido sulfúrico y calentadas con sulfato cúprico (SR) forman un precipitado rojo.
Ioduro - La adición a una solución de ioduro de cloro (SR), gota a gota, libera iodo que colorea la solución de amarillo a rojo. Si esta solución se agita con cloroformo, la capa clorofórmica se colorea de violeta. Si a la solución inicial, en lugar de cloroformo se le agrega almidón (SR), se colorea de azul, que por calentamiento se decolora.
Lactato – Las soluciones de lactatos acidificadas con ácido sulfúrico, mezcladas con permanganato de potasio (SR) y calentadas, desprenden acetaldehído que puede reconocerse poniendo los vapores en contacto con un papel de filtro impregnado con una mezcla recientemente preparada de volúmenes iguales de solución acuosa de morfolina al 20 % y nitroferricianuro de sodio (SR): se produce color azul.
Litio - Las sales de litio en soluciones moderadamente concentradas en medio alcalino de hidróxido de sodio, con carbonato de sodio (SR) producen un precipitado blanco cuando son llevadas a ebullición. El precipitado es soluble en cloruro de amonio (SR). Las sales de litio humedecidas con ácido clorhídrico producen un color carmesí (rojo grana) intenso a la llama. Las soluciones de sales de litio no precipitan en ácido sulfúrico 2 N o sulfatos solubles (diferencia con el estroncio).
Magnesio - Las soluciones de sales de magnesio en presencia de cloruro de amonio, con carbonato de amonio (SR) no precipitan al neutralizarse, pero la adición de fosfato dibásico de sodio (SR) produce un precipitado blanco cristalino insoluble en hidróxido de amonio 6 N.
Manganeso - Las soluciones de sales manganosas con sulfuro de amonio (SR) producen un precipitado color salmón soluble en ácido acético.
Mercurio - Las soluciones de sales de mercurio libres de ácido nítrico en exceso producen un depósito gris sobre una lámina de cobre bien pulida y brillante, que al frotarse adquiere un aspecto plateado brillante. Las soluciones de compuestos mercuriales con sulfuro de hidrógeno, producen un precipitado negro insoluble en sulfuro de amonio (SR) y en ácido nítrico 2 N en ebullición.
Sales mercúricas - Las soluciones de sales mercúricas producen un precipitado amarillo con hidróxido de sodio 1 N o un precipitado escarlata con solución de ioduro de potasio (SR) muy soluble en exceso de reactivo.
Sales mercuriosas - Los compuestos mercuriosos se descomponen en hidróxido de sodio 1 N produciendo un color negro o, en presencia de ácido clorhídrico, un precipitado blanco que se ennegrece con el agregado de hidróxido de amonio 6 N. Las mismas sales en presencia de ioduro de potasio (SR) producen un precipitado amarillo que, con el tiempo, se torna verde.
Nitrato - A una solución de nitrato se le agrega igual volumen de ácido sulfúrico y se enfría. Cuando se agrega a la misma sin mezclar una solución de sulfato ferroso se desarrolla un anillo color marrón entre los dos líquidos. Cuando los nitratos son calentados en ácido sulfúrico concentrado y cobre metálico desprende vapores de color rojo castaño. Los nitratos no decoloran el permanganato de potasio (SR) en medio ácido (diferencia con los nitritos).
Nitrito - Los nitritos tratados con ácidos minerales diluidos o ácido acético 6 N desprenden vapores rojo marrón. Las soluciones de nitritos colorean de azul el papel de ioduro impregnado con almidón.
Oxalato - Las soluciones neutras o alcalinas de oxalatos con cloruro de calcio (SR), forman un precipitado blanco insoluble en ácido acético 6 N pero soluble en ácido clorhídrico. Las soluciones de oxalatos acidificadas y a 80 °C decoloran la solución de permanganato de potasio (SR).
Permanganato - Las soluciones de permanganatos en medio sulfúrico se decoloran en presencia de peróxido de hidrógeno (SR), de bisulfito de sodio (SR) en frío y de ácido oxálico (SR) a 80 °C.
Peróxido - Las soluciones de peróxidos acidificadas ligeramente con ácido sulfúrico, con la adición de dicromato de potasio (SR) producen un intenso color azul. Si la solución se agita con éter el color azul pasa a la capa etérea.
Plata - Las sales de plata en solución, en presencia de ácido clorhídrico, forman un precipitado blanco cremoso insoluble en ácido nítrico y soluble en hidróxido de amonio 6 N. Las soluciones de sales de plata a las que se les agrega hidróxido de amonio 6 N y una pequeña cantidad de formaldehído (SR) forman un espejo de plata en las paredes del tubo. Esta solución debe eliminarse porque se forma amiduro de plata que es un explosivo espontáneo.
Plomo - Las soluciones de sales de plomo en ácido sulfúrico 2 N producen un precipitado blanco insoluble en ácido clorhídrico 3 N o ácido nítrico 2 N pero soluble en hidróxido de sodio 1 N y en acetato de amonio (SR). Las soluciones de sales de plomo en medio neutro o ligeramente acidificadas con ácidos minerales, con cromato de potasio (SR) producen un precipitado amarillo insoluble en ácido acético 6 N pero soluble en hidróxido de sodio 1 N.
Potasio - Los compuestos de potasio confieren a la llama un color violeta, que es enmascarado por pequeñas cantidades de sodio a menos que se discrimine a través de un cristal de cobalto. Las sales de potasio en soluciones neutras concentradas o moderadamente concentradas (dependiendo de la solubilidad y contenido de potasio), con bitartrato de sodio (SR) producen un precipitado blanco cristalino soluble en hidróxido de amonio 6 N y en soluciones alcalinas de hidróxidos y carbonatos. La formación del precipitado es generalmente lenta, pero puede acelerarse por agitación o raspado de las paredes internas del tubo de ensayo o por el agregado de pequeñas cantidades de ácido acético glacial o alcohol.
Salicilato - Las soluciones moderadamente diluidas de salicilatos en presencia de cloruro férrico (SR) producen un color violeta. La adición de ácidos a soluciones moderadamente concentradas de salicilatos produce un precipitado blanco cristalino de ácido salicílico que funde entre 158 y 161 °C.
Sodio - Preparar una solución que contenga 0,1 g de compuesto de sodio en 2 ml de agua, agregar 2 ml de carbonato de potasio al 15 % y calentar hasta ebullición: no se forma precipitado. Agregar 4 ml de piroantimoniato de potasio (SR) y calentar hasta ebullición. Dejar enfriar en agua con hielo y, si fuera necesario, raspar las paredes internas del tubo con una varilla de vidrio: se forma un precipitado denso. Las sales de sodio confieren un intenso color amarillo a la llama.
Sulfato - Las soluciones de sulfatos en presencia de cloruro de bario (SR) producen un precipitado blanco insoluble en ácido clorhídrico y ácido nítrico. Con acetato de plomo (SR) forman un precipitado blanco soluble en solución de acetato de amonio. El ácido clorhídrico no produce precipitado cuando se agrega a las soluciones de sulfatos (diferencia con tiosulfatos).
Sulfito - Los sulfitos y bisulfitos tratados con ácido clorhídrico 3 N desprenden dióxido de azufre reconocible por su olor pungente característico y porque ennegrece el papel de filtro impregnado con una solución de nitrato mercurioso (SR).
Tartrato - Disolver unos mg de tartrato con 2 gotas de una solución de periodato de sodio 1 en 20 y acidificar con 1 gota de ácido sulfúrico 1 N. Dejar en reposo durante 5 minutos y agregar algunas gotas de ácido sulfuroso seguido de unas gotas de fucsina-ácido sulfuroso (SR): aparece un color rosado rojizo a los 15 minutos.
Tiocianato - Las soluciones de tiocianatos en presencia de cloruro férrico (SR) producen un color rojo que no desaparece con el agregado de soluciones moderadamente concentradas de ácidos minerales.
Tiosulfato - Las soluciones de tiosulfatos en medio clorhídrico forman un precipitado blanco que cambia al amarillo rápidamente con desprendimiento de dióxido de azufre identificable por su olor característico. El agregado de cloruro férrico (SR) a las soluciones de tiosulfatos produce un color violeta intenso que desaparece rápidamente.
420. ENVASES PRIMARIOS DE PLASTICO
En este capítulo se describen los ensayos que deben cumplir los envases plásticos de uso farmacéutico, incluyendo los envases destinados a sangre y hemoderivados, así como también las materias primas con las cuales se fabrican.
Los polímeros generalmente empleados para la fabricación de envases son el polietileno (de baja y alta densidad), el polipropileno, el poli(cloruro de vinilo), el terftalato de polietileno y copolímeros de etileno y acetato de vinilo.
La naturaleza y la cantidad de los aditivos está determinada por el tipo de polímero, el proceso empleado para la construcción del envase y el uso para el cual el mismo está destinado. Los aditivos pueden ser antioxidantes, estabilizantes, plastificantes, lubricantes, colorantes, modificadores de impacto, etc. Los agentes antiestáticos y desmoldantes pueden emplearse únicamente en aquellos envases que serán destinados a preparaciones de uso oral o externo. Para cada tipo de material descripto en este capítulo se indican los aditivos aceptados.
El envase plástico elegido para cualquier preparación debe ser tal que, los componentes del producto, que están en contacto con el material plástico no sean significativamente adsorbidos sobre su superficie y no se produzcan migraciones desde las paredes del envase. De la misma manera, el material del envase no debe ceder cantidades apreciables de ninguna sustancia que pueda afectar la estabilidad de la preparación o presentar un riesgo de toxicidad. A fin de confirmar la compatibilidad del envase con el contenido y para asegurar que no se produzcan cambios perjudiciales en cuanto a la calidad de la preparación, se describen diversos ensayos tales como la comprobación de la ausencia de cambios en las características físicas; la evaluación de cualquier pérdida o ganancia de materia debido a la permeabilidad del envase; la detección de cambios de pH; la evaluación de cambios ocasionados por la luz; ensayos químicos y, si así se requiere, ensayos biológicos.
MATERIALES EMPLEADOS PARA FABRICACION DE ENVASES PLASTICOS
Los materiales que se describen a continuación se emplean para la fabricación de envases para uso farmacéutico.
Poli(cloruro de vinilo) plastificado para envases destinados a sangre humana y hemoderivados y para envases destinados a soluciones acuosas para perfusión intravenosa
Los materiales a base de poli(cloruro de vinilo) plastificado contienen diversos aditivos, además del polímero de alto peso molecular obtenido por polimerización de cloruro de vinilo.
Los materiales a base de poli(cloruro de vinilo) plastificado para envases destinados a contener sangre humana y hemoderivados y envases para soluciones acuosas para perfusión intravenosa se definen por la naturaleza y las proporciones de las sustancias empleadas en su fabricación.
Contienen no menos de 55 % de poli(cloruro de vinilo) y pueden contener los siguientes aditivos:
LIMITES DE ADITIVOS
|
ADITIVOS |
LIMITES (%) |
|
ftalato de bis(2-etilhexilo) |
40 |
|
octanoato de cinc (2-etilhexanoato de cinc) |
1 |
|
estearato de calcio o estearato de cinc o una mezcla de ambos |
1 |
|
N, N’-diaciletilendiaminas (acil significa en particular palmitil y estearil) |
1 |
|
no más de uno de los siguiente aceites epoxidados o una mezcla de ambos: |
10 |
|
• aceite de soja epoxidado en el cual el contenido de oxígeno oxiránico es 6 % a 8 % y el índice de iodo no es mayor de 6 |
|
|
• aceite de semilla de lino epoxidado en el cual el contenido de oxígeno oxiránico no es mayor de 10 % y el índice de iodo no es mayor de 7 |
|
Ningún aditivo antioxidante debe agregarse al polímero. Cuando se agregan colorantes, sólo se puede agregar azul ultramarino. No se debe agregar ningún colorante al poli(cloruro de vinilo) destinado a la fabricación de envases para sangre y hemoderivados.
CARACTERISTICAS
Polvo, perlas, gránulos o láminas translúcidas de espesor variable, incoloras o de color amarillo pálido.
IDENTIFICACION - [NOTA: si es necesario, cortar el material a ensayar en trozos de tamaño apropiado.]
A 2,0 g del material a ensayar agregar 200 ml de éter libre de peróxidos y calentar a reflujo durante 8 horas. Separar el residuo (B) y la solución (Solución A) por filtración.
Evaporar la Solución A a sequedad bajo presión reducida en un baño de agua a 30 °C. Disolver el residuo en 10 ml de tolueno (Solución A1). Disolver el residuo B en 60 ml de dicloruro de etileno, calentando en un baño de agua a reflujo y filtrar. Agregar la solución gota a gota y con agitación enérgica a 600 ml de heptano calentando a una temperatura menor a la temperatura de ebullición. Filtrar la mezcla en caliente a través de un filtro caliente para separar el material insolubilizado (B1) de la solución orgánica. Dejar enfriar, separar el precipitado (B2) formado y filtrar a través de un filtro de vidrio sinterizado de porosidad media, previamente pesado.
A - Absorción infrarroja <460>. Disolver el material insolubilizado B1 en 30 ml de tetrahidrofurano y agregar, en pequeñas porciones con agitación, 40 ml de etanol. Separar el precipitado (B3) por filtración y secar al vacío a una temperatura no mayor de 50 °C sobre pentóxido de fósforo o cloruro de calcio anhidro. Disolver unos pocos mg del precipitado B3 en 1 ml de tetrahidrofurano. Colocar algunas gotas de la solución obtenida sobre una placa de cloruro de sodio y evaporar a sequedad entre 100 y 105 °C. Registrar el espectro de absorción infrarroja y comparar con el espectro obtenido con poli(cloruro de vinilo) SR-FA.
B - Aplicar la siguiente técnica cromatográfica.
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía de 0,25 mm de espesor.
Fase móvil - Tolueno.
Solución estándar - Disolver 0,8 g de ftalato de bis(2-etilhexilo) SR-FA en tolueno y diluir a 10 ml con el mismo solvente.
Solución muestra - Solución A1.
Procedimiento - Aplicar por separado sobre la placa 5 µl de cada solución. Dejar secar las aplicaciones y desarrollar los cromatogramas hasta que el frente del solvente haya recorrido aproximadamente tres cuartos de la longitud de la placa. Retirar la placa de la cámara, marcar el frente del solvente y dejarla secar. Examinar bajo luz ultravioleta a 254 nm. El valor de Rf e intensidad de la mancha obtenida a partir de la Solución muestra debe ser similar a la obtenida a partir de la Solución estándar.
C – Absorción infrarroja <460> - Examinar el residuo obtenido en el ensayo para Ftalato de bis(2-etilhexilo) comparando con el espectro obtenido con Ftalato de bis(2-etilhexil) SR-FA.
ENSAYOS –
Solución indicadora - Disolver en alcohol 100 mg de azul de bromotimol, 20 mg de rojo de metilo y 200 mg de fenolftaleína. Diluir a 100 ml con el mismo solvente y filtrar.
Solución S1 - Transferir 5,0 g del material a ensayar a una cápsula. Agregar 30 ml de ácido sulfúrico y calentar hasta obtener una masa viscosa negra. Enfriar y agregar con precaución 10 ml de solución de peróxido de hidrógeno al 30 % y calentar suavemente. Dejar enfriar y agregar 1 ml de solución de peróxido de hidrógeno al 30 %, repetir el agregado y evaporación de la solución de peróxido de hidrógeno al 30 % hasta obtener un líquido incoloro. Reducir el volumen hasta 10 ml. Enfriar y diluir a 50,0 ml con agua.
Solución S2 - Transferir 25 g del material a ensayar a un erlenmeyer de vidrio al borosilicato. Agregar 500 ml de Agua para Inyectables y cubrir la boca del erlenmeyer con un vaso de precipitados de vidrio al borosilicato. Calentar en autoclave a 121 ± 2 °C durante 20 minutos. Dejar enfriar y decantar la solución. Diluir la solución a 500 ml.
Aspecto de la solución S2 - Debe ser transparente e incolora.
Acidez o alcalinidad - A 100 ml de Solución S2, agregar 0,15 ml de Solución indicadora. No se deben requerir más de 1,5 ml de hidróxido de sodio 0,01 N para cambiar el color del indicador a azul. A 100 ml de Solución S2, agregar 0,2 ml de naranja de metilo (SR). No se debe requerir más de 1,0 ml de ácido clorhídrico 0,01 N para iniciar el cambio de color del indicador de amarillo a anaranjado.
Absorbancia - Evaporar 100 ml de Solución S2 a sequedad. Disolver el residuo en 5 ml de hexano. Entre 250 y 310 nm la absorbancia no debe ser mayor de 0,25.
Sustancias reductoras - Efectuar el ensayo dentro de las 4 horas de preparada la Solución S2. A 20,0 ml de Solución S2 agregar 1 ml de ácido sulfúrico diluido y 20,0 ml de permanganato de potasio 0,002 M. Calentar a reflujo durante 3 minutos y enfriar inmediatamente. Agregar 1 g de ioduro de potasio y titular inmediatamente con tiosulfato de sodio 0,01 N, empleando 0,25 ml de almidón (SR) como indicador. Realizar una determinación con un blanco empleando 20 ml de Agua para Inyectables y hacer las correcciones necesarias. La diferencia entre los volúmenes consumidos no debe ser mayor de 2,0 ml.
Aminas aromáticas primarias –
Solución muestra - A 2,5 ml de Solución A1 obtenida en la Identificación, agregar 6 ml de agua y 4 ml de ácido clorhídrico 0,1 M. Agitar vigorosamente y descartar la fase orgánica. A la fase acuosa agregar 0,4 ml de una solución de nitrito de sodio al 1 % recientemente preparada. Mezclar y dejar en reposo durante 1 minuto. Agregar 0,8 ml de una solución de sulfamato de amonio al 2,5 %, dejar en reposo durante 1 minuto y agregar 2 ml de una solución de diclorhidrato de N-(1-Naftil)etilendiamina al 0,5 %. [NOTA: realizar el ensayo a bajas temperaturas.]
Solución estándar - Proceder según se indica para la Solución muestra, reemplazando la fase acuosa por una mezcla de 1 ml de una solución de naftilamina 0,001 % en ácido clorhídrico 0,1 M, 5 ml de agua y 4 ml de ácido clorhídrico 0,1 M (20 ppm).
Después de 30 minutos, el color de la Solución muestra no debe ser más intenso que el de la Solución estándar preparada al mismo tiempo.
N,N’ diaciletilendiaminas - Lavar con etanol el precipitado B2 obtenido en la Identificación y contenido en el filtro de vidrio sinterizado previamente pesado. Secar hasta peso constante sobre pentóxido de fósforo y pesar el filtro. El precipitado no debe pesar más de 20 mg.
Aceites epoxidados –
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía de 1 mm de espesor.
Fase móvil - Tolueno.
Procedimiento - Aplicar sobre la placa, en forma de banda de 30 mm por 3 mm, 0,5 ml de Solución A1 obtenida en la Identificación. Dejar secar la aplicación y desarrollar el cromatograma hasta que el frente del solvente haya recorrido aproximadamente tres cuartos de la longitud de la placa. Retirar la placa de la cámara, marcar el frente del solvente. Secar la placa cuidadosamente. Exponer la placa a vapores de iodo durante 5 minutos. Examinar el cromatograma y localizar la banda con un Rf de 0 y, si estuviera presente, la banda secundaria con un Rf de aproximadamente 0,7, ambas correspondientes a aceites epoxidados. Remover el área del gel de sílice que corresponde a la banda o bandas. En forma similar remover un área de gel de sílice para preparar un blanco. Separadamente agitar ambas muestras durante 15 minutos con 40 ml de metanol. Filtrar y evaporar a sequedad. Pesar los dos residuos. La diferencia entre los pesos no debe ser mayor de 10 mg.
Ftalato de bis(2-etilhexilo) - Examinar el cromatograma obtenido en el ensayo para Aceites epoxidados bajo luz ultravioleta a 254 nm y localizar la zona que corresponde a ftalato de bis(2-etilhexilo). Remover el área del gel de sílice que corresponde a esta zona y agitarla con 40 ml de éter. Filtrar sin pérdidas y evaporar a sequedad. El residuo obtenido no debe pesar más de 40 mg.
Cloruro de vinilo -
Sistema cromatográfico (ver 100. Cromatografía) - Emplear un cromatógrafo de gases equipado con un detector de ionización a la llama, y una columna de 3 m x 3 mm rellena con tierra de diatomea silanizada para cromatografía impregnada con 5 % p/p de dimetil estearilamida y 5 % p/p de polietilenglicol 400. Mantener la columna, el inyector y el detector a aproximadamente 45, 100 y 150 °C, respectivamente. Se emplea nitrógeno como gas transportador con un caudal de aproximadamente 30 ml por minuto.
Solución del estándar interno - Empleando una microjeringa, transferir 10 µl de éter en 20,0 ml de N,N-Dimetilacetamida, sumergiendo la punta de la aguja en el solvente. Inmediatamente antes de usar, diluir la solución 1 en 1.000 con N,N-Dimetilacetamida.
Solución madre del estándar de cloruro de vinilo - Preparar bajo una campana extractora. Transferir 50,0 ml de N,N-Dimetilacetamida a un recipiente de 50 ml, tapar el recipiente y pesar a la décima de mg. Llenar una jeringa de 50 ml de polietileno o polipropileno con cloruro de vinilo gaseoso, dejar que el gas este en contacto con la jeringa aproximadamente 3 minutos, vaciar la jeringa y llenar nuevamente con 50 ml de cloruro de vinilo gaseoso. Adaptar una aguja hipodérmica a la jeringa y reducir el volumen de gas en la jeringa hasta 25 ml. Inyectar estos 25 ml de cloruro de vinilo lentamente en el recipiente y agitarlo suavemente evitando el contacto entre el líquido y la aguja. Pesar el recipiente nuevamente, el aumento de peso es de aproximadamente 60 mg (1 µl de la solución así obtenida contiene aproximadamente 1,2 µg de cloruro de vinilo).
Solución estándar de cloruro de vinilo - A 1 volumen de Solución madre del estándar de cloruro de vinilo agregar 3 volúmenes de N,N-Dimetilacetamida.
Soluciones estándar - Transferir 10,0 ml de Solución del estándar interno a cada uno de seis recipientes de 50 ml. Cerrar los recipientes. Inyectar 1; 2; 3; 5 y 10 µl, respectivamente, de Solución estándar de cloruro de vinilo en cinco de los recipientes. Las seis soluciones así obtenidas contienen respectivamente, 0 µg; aproximadamente 0,3; 0,6; 0,9; 1,5 y 3 µg de cloruro de vinilo. Agitar, evitando el contacto entre el tapón y el líquido. Colocar los recipientes en un baño de agua a 60 ± 1 °C durante 2 horas.
Solución muestra - Transferir 1,0 g del material a ensayar a un recipiente de 50 ml y agregar 10,0 ml de Solución del estándar interno. Cerrar el recipiente. Agitar, evitando el contacto entre el tapón y el líquido. Colocar el recipiente en un baño de agua a 60 ± 1 °C durante 2 horas.
Procedimiento – Inyectar por separado en el cromatógrafo 1 ml del espacio libre superior de cada recipiente, registrar los cromatogramas y medir las respuestas de los picos principales. Calcular el contenido de cloruro de vinilo. No debe estar presente más de 1 ppm de cloruro de vinilo.
Fósforo total –
Solución estándar - Mezclar 0,5 ml de una solución de fosfato monobásico de potasio que contiene 0,219 g por litro, 10 ml de agua y 25 ml de molibdovanádico (SR) y diluir a 50,0 ml con agua (100 ppm).
Solución muestra - Calcinar 0,25 g del material a ensayar en un crisol de platino con 0,2 g de carbonato de sodio anhidro y 50 mg de nitrato de potasio. Después de enfriar tomar el residuo con agua, y transferir a un matraz aforado de 50 ml. Lavar el crisol con agua, agregar los lavados al matraz, acidificar con ácido sulfúrico al 60 % p/p hasta que cese la efervescencia. Agregar 25 ml de molibdovanádico (SR) y diluir a 50,0 ml con agua.
El ensayo es válido si la coloración amarilla producida en la Solución muestra no es más intensa que la de la Solución estándar.
Bario –
Solución estándar - Mezclar 1,2 ml de una solución, preparada disolviendo 0,178 g de cloruro de bario dihidratado en 100,0 ml, diluida 1 en 20 (50 ppm de Ba); 0,8 ml de agua y 3 ml de solución de sulfato de calcio, preparada agitando 5 g de sulfato de calcio con 100 ml de agua durante 1 hora, y filtrar.
Solución muestra - Calcinar 2,0 g del material a ensayar en un crisol de sílice. Mezclar el residuo con 10 ml de ácido clorhídrico y evaporar a sequedad en un baño de agua. Tomar este residuo con dos porciones de 1 ml de agua. Filtrar y agregar 3 ml de solución de sulfato de calcio preparada agitando 5 g de sulfato de calcio con 100 ml de agua durante 1 hora y filtrar.
El ensayo es válido si la opalescencia de la Solución muestra no es más intensa que la de la Solución estándar.
Cadmio - (ver 440. Espectrofotometría de absorción y emisión atómica).
Solución madre del estándar - Disolver 0,100 g de cadmio en el menor volumen posible de una mezcla de ácido, clorhídrico y agua (50:50). Diluir a 100,0 ml con ácido clorhídrico al 1 % v/v para obtener una solución de concentración conocida de 0,1 % de Cd.
Soluciones estándar - Preparar las soluciones estándar empleando la Solución madre del estándar diluida con ácido clorhídrico al 1 % v/v.
Solución muestra - Evaporar 10 ml de la Solución S1 a sequedad. Tomar el residuo con 5 ml de ácido clorhídrico al 1 % v/v, filtrar y diluir el filtrado a 10,0 ml con el mismo ácido.
Procedimiento - Medir la absorbancia a 228,8 nm empleando una lámpara de cadmio de cátodo hueco como fuente de radiación y una llama de aire-acetileno. No debe estar presente más de 0,6 ppm de Cd.
Calcio - (ver 440. Espectrofotometría de absorción y emisión atómica).
Solución madre del estándar - Inmediatamente antes de usar, diluir 1 en 10 con agua una solución preparada con 1,000 g de carbonato de calcio y 23 ml de ácido clorhídrico 1 M y diluida a 100,0 ml con agua (400 ppm de Ca).
Soluciones estándar - Preparar las soluciones estándar empleando la Solución madre del estándar, diluida con agua.
Solución muestra - Calcinar 2,0 g del material a ensayar en un crisol de sílice. Mezclar el residuo con 10 ml de ácido clorhídrico y evaporar a sequedad en un baño de agua. Tomar este residuo con 5 ml de agua, filtrar y diluir a 25,0 ml con el mismo solvente.
Procedimiento - Medir la absorbancia a 422,7 nm empleando una lámpara de calcio de cátodo hueco como fuente de radiación y una llama de aire-acetileno. No debe estar presente más de 0,07 % de Ca.
Metales pesados –
Solución reguladora de acetato pH 3,5 - Disolver 25,0 g de acetato de amonio en 25,0 ml de agua y agregar 38,0 ml de ácido clorhídrico al 25 %. Ajustar a pH 3,5 si fuera necesario, con ácido clorhídrico 2 M o con amoníaco diluido y diluir a 100 ml con agua.
Solución estándar - Proceder según se indica para la Solución muestra empleando una mezcla de 10 ml de Solución estándar de plomo diluida 1:5 (ver 590. Límite de metales pesados) y 2 ml de la Solución muestra.
Solución muestra - A 10 ml de Solución S1 agregar 0,5 ml de fenolftaleína (SR) y luego solución concentrada de hidróxido de sodio al 42 % hasta obtener un color rosa pálido. Diluir a 25 ml con agua. A 12 ml de la solución así obtenida agregar 2 ml de Solución reguladora de acetato pH 3,5 y mezclar. A continuación agregar 1,2 ml de tioacetamida-glicerina básica (SR) y mezclar inmediatamente.
Solución blanco - Proceder según se indica para la Solución muestra empleando una mezcla de 10 ml de agua y 2 ml de la Solución muestra.
Después de 2 minutos, la coloración parda de la Solución muestra no debe ser más intensa que la de la Solución estándar.
Estaño –
Solución muestra - A 10 ml de Solución S1 agregar 0,3 ml de ácido tioglicólico y 30 ml de agua. Mezclar y agregar 2 ml de una solución de lauril sulfato de sodio al 1 % y 1 ml de una solución de ditiol, recientemente preparada, que contiene 5 g/l en etanol y diluir a 50 ml con agua.
Solución madre del estándar - Disolver 0,500 g de estaño en una mezcla de 5 ml de agua y 25 ml de ácido clorhídrico, y diluir a 1 litro. Inmediatamente antes de usar transferir 1 ml de esta solución a una matraz aforado de 100 ml y diluir a volumen con ácido clorhídrico al 2,5 %v/v (5 ppm de Sn).
Solución estándar - Proceder según se indica para la Solución muestra, empleando 10 ml de ácido sulfúrico al 20 % v/v y 6 ml de Solución madre del estándar.
Después de 15 minutos, el color de la Solución muestra no debe ser más intenso que el de la Solución estándar.
Cinc - [NOTA: preparar un blanco empleando 10 ml de agua. El ensayo no es válido a menos que la fase inferior obtenida con el blanco sea de color verde.]
Solución reguladora de acetato de pH 4,4 - Disolver 136 g de acetato de sodio y 77 g de acetato de amonio en agua y diluir a 100 ml con el mismo solvente. Agregar 250,0 ml de ácido acético glacial y mezclar.
Solución muestra - Diluir 1 ml de Solución S1 a 100 ml con agua. A 10 ml de la solución resultante agregar 5 ml de Solución reguladora de acetato de pH4,4; 1 ml de tiosulfato de sodio 0,1 M y 5,0 ml de una solución de ditizona en cloroformo que contiene 0,01 g/1 y agitar.
Solución madre del estándar - Disolver una cantidad de sulfato de cinc, equivalente a 0,440 g de ZnSO4 . 7H2O, en agua. Agregar 1 ml de ácido acético y diluir a 100 ml con agua. Diluir 1 ml de esta solución a 10 ml con agua. Antes de usar diluir 1 ml de esta solución a 10 ml con agua (10 ppm de Zn).
Solución estándar - Proceder según se indica para la Solución muestra, empleando una mezcla de 2 ml de una Solución madre del estándar y 8 ml de agua (0,2 %).
Después de 2 minutos, el color violeta de la fase inferior de la Solución muestra no debe ser más intenso que el de la fase inferior de la Solución estándar.
Residuo de evaporación - Evaporar a sequedad 50 ml de Solución S2 en un baño de agua y secar entre 100 y 150 °C. El residuo no debe pesar más de 7,5 mg (0,3 %).
VALORACION
Llevar a cabo el método de combustión (ver 60. Combustión en erlenmeyer con oxígeno), empleando 50,0 mg del material a ensayar. Absorber los productos de combustión en 20 ml de hidróxido de sodio 1 N. A la solución obtenida agregar 2,5 ml de ácido nítrico, 10,0 ml de nitrato de plata 0,1 N, 5 ml de sulfato férrico amónico (SR) y 1 ml de ftalato de dibutilo. Titular con tiocianato de amonio 0,05 N hasta obtener un color amarillo-rojizo. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de nitrato de plata 0,1 N equivale a 6,25 mg de poli(cloruro de vinilo).
Poliolefinas
Las poliolefinas se obtienen por polimerización de etileno o propileno o por copolimerización de estas sustancias con no más de 25 % de homólogos mayores (C4 a C10) o de ácidos carboxílicos o ésteres. Ciertos materiales pueden ser mezclas de poliolefinas.
Pueden contener hasta tres antioxidantes, uno o varios lubricantes o antibloqueantes. Cuando el material debe proveer protección de la luz se le agregan agentes opacantes como el dióxido de titanio.
Este texto es aplicable a todas las poliolefinas empleadas para propósitos médico-farmacéuticos con la excepción de los otros materiales poliolefínicos descriptos en este capítulo.
CARACTERISTICAS
Polvo, perlas, gránulos o, después de su transformación, láminas de espesor variable o envases. Prácticamente insolubles en agua, etanol, hexano y metanol; solubles en hidrocarburos aromáticos calientes. Se ablandan a temperaturas entre 65 y 165 °C. Se queman con una llama azul.
IDENTIFICACION
A - Absorción infrarroja <460>. A 0,25 g del material a ensayar agregar 10 ml de tolueno y calentar a reflujo durante 15 minutos. Colocar algunas gotas de la solución obtenida sobre una placa de cloruro de sodio y evaporar el solvente en una estufa a 80 °C. El espectro del material presenta máximos de absorción a 2.920; 2.850; 1.475; 1.465; 1.380; 1.170; 735 y 720 cm-1, el espectro obtenido debe ser idéntico al espectro obtenido con el material seleccionado como referencia. [NOTA: si el material a ensayar se presenta en forma de láminas, el espectro puede determinarse directamente sobre un trozo de tamaño apropiado.]
B - Debe cumplir con los Ensayos suplementarios para los aditivos presentes.
C - En un crisol de platino, mezclar aproximadamente 20 mg del material a ensayar con 1 g de sulfato ácido de potasio y calentar hasta fundir completamente. Dejar enfriar y agregar 20 ml de ácido sulfúrico diluido. Calentar suavemente y filtrar la solución resultante. Al filtrado agregar 1 ml de ácido fosfórico y 1 ml de solución de peróxido de hidrógeno al 30 %. Si la sustancia contiene dióxido de titanio como opacante, se desarrolla un color anaranjado-amarillento.
ENSAYOS - [NOTA: si es necesario, cortar las muestras del material a ensayar en trozos de tamaño apropiado.]
Solución S1 - Transferir 25 g del material a ensayar a un erlenmeyer de vidrio al borosilicato de boca esmerilada. Agregar 500 ml de Agua para Inyectables y calentar a reflujo durante 5 horas. Dejar enfriar y decantar. Reservar una porción de la solución para el ensayo de Aspecto de la solución S1 y filtrar el resto a través de un filtro de vidrio sinterizado de porosidad media. Emplear la Solución S1 dentro de las 4 horas de su preparación.
Solución S2 - Transferir 2,0 g del material a ensayar a un erlenmeyer de vidrio al borosilicato de boca esmerilada. Agregar 80 ml de tolueno y calentar a reflujo con agitación constante durante 90 minutos. Enfriar a 60 °C y agregar, con agitación constante, 120 ml de metanol. Filtrar la solución a través de un filtro de vidrio sinterizado de porosidad media. Lavar el erlenmeyer y el filtro con 25 ml de una mezcla de 40 ml de tolueno y 60 ml de metanol, agregar el lavado al filtrado y diluir a 250 ml con la misma mezcla. Preparar un blanco.
Solución S3 - Transferir 100 g del material a ensayar a un erlenmeyer de vidrio al borosilicato de boca esmerilada. Agregar 250 ml de ácido clorhídrico 0,1 M y calentar a reflujo con agitación constante durante 1 hora. Dejar enfriar y decantar la solución.
Solución indicadora - Disolver en alcohol 0,1 g de azul de bromotimol, 20 mg de rojo de metilo y 0,2 g de fenolftaleína. Diluir a 100 ml con el mismo solvente y filtrar.
Aspecto de la solución S1 - La Solución S1 debe ser transparente e incolora.
Acidez o alcalinidad - A 100 ml de la Solución S1 agregar 0,15 ml de Solución indicadora. No se deben requerir más de 1,5 ml de hidróxido de sodio 0,01 N para cambiar el color del indicador a azul. A 100 ml de Solución S1 agregar 0,2 ml de naranja de metilo (SR). No se debe requerir más de 1 ml de ácido clorhídrico 0,01 N para iniciar el cambio de color del indicador de amarillo a anaranjado.
Absorbancia - Entre 220 y 340 nm, la absorbancia de la Solución S1 no debe ser mayor de 0,2.
Sustancias reductoras - A 20 ml de la Solución S1 agregar 1 ml de ácido sulfúrico diluido y 20 ml de permanganato de potasio 0,002 M. Calentar a reflujo durante 3 minutos y enfriar inmediatamente. Agregar 1 g de ioduro de potasio y titular inmediatamente con tiosulfato de sodio 0,01 N, empleando 0,25 ml de almidón (SR) como indicador. Realizar una determinación con un blanco y hacer las correcciones necesarias. La diferencia entre los volúmenes no debe ser mayor de 3,0 ml.
Metales pesados extraíbles –
Solución reguladora de acetato pH 3,5 - Disolver 25,0 g de acetato de amonio en 25,0 ml de agua y agregar 38,0 ml de ácido clorhídrico al 25 %. Ajustar a pH 3,5 si fuera necesario, con ácido clorhídrico 2 M o con amoníaco diluido y diluir a 100 ml con agua.
Solución muestra - Concentrar 50 ml de Solución S3 hasta aproximadamente 5 ml en baño de agua y diluir a 20 ml con agua. A 12 ml de la solución así obtenida agregar 2 ml de Solución reguladora de acetato pH 3,5 y mezclar. A continuación agregar 1,2 ml de tioacetamida-glicerina básica (SR) y mezclar inmediatamente.
Solución estándar - Proceder según se indica para la Solución muestra empleando una mezcla de 2,5 ml de Solución estándar de plomo (ver 590. Límite de metales pesados) y 2 ml de la Solución muestra.
Solución blanco - Proceder según se indica para la Solución muestra empleando una mezcla de 10 ml de agua y 2 ml de la Solución muestra.
Después de 2 minutos, la coloración parda de la Solución muestra no debe ser más intensa que la de la Solución estándar. No deben encontrarse más de 2,5 ppm.
Residuo de ignición <270> - No más de 1,0 %, determinado sobre 5,0 g. Este límite no se aplica a los materiales que contienen dióxido de titanio como opacante.
ENSAYOS SUPLEMENTARIOS - [NOTA: estos ensayos se realizan totalmente o en parte sólo si son requeridos de acuerdo a la composición o el uso del material.]
Antioxidantes fenólicos –
Sistema cromatográfico - Emplear un equipo para cromatografía de líquidos con un detector ultravioleta ajustado a 280 nm y una columna de 25 cm x 4,6 mm con fase estacionaria constituida por octadecilsilano químicamente unido a partículas de sílice porosa de 5 µm de diámetro.
Fase móvil - Se puede emplear una de las cuatro mezclas siguientes:
Fase móvil 1 - Acetonitrilo y agua (70:30) con un caudal de aproximadamente 2 ml por minuto.
Fase móvil 2 - Acetonitrilo, tetrahidrofurano y agua (60:30:10) con un caudal de aproximadamente 1,5 ml por minuto.
Fase móvil 3 - Metanol, 2-propanol y agua (50:45:5) con un caudal de aproximadamente 1,5 ml por minuto.
Fase móvil 4 - Acetonitrilo y tetrahidrofurano (80:20) con un caudal de aproximadamente 1,5 ml por minuto.
[NOTA: de las siguientes Soluciones estándar, preparar únicamente las necesarias para el ensayo de los antioxidantes fenólicos declarados en la composición del material a ensayar.]
Solución estándar A - Disolver 25 mg de butilhidroxitolueno y 60 mg de 3,3-bis(3-terbutil-4-hidroxifenil)butirato de etileno en 10 ml de una mezcla acetonitrilo y tetrahidrofurano (50:50). Diluir 2 ml de esta solución a 50 ml con el mismo solvente.
Solución estándar B - Disolver 60 mg de tetrakis [3-(3,5-di-ter-butil-4-hidroxifenil)-propionato] de pentaeritritilo y 60 mg de 2,2',2",6,6',6"-hexa-ter-butil-4,4',4"-[(2,4,6-trimetil-1,3,5 bencenotriil)trismetileno]trifenol en 10 ml de una mezcla de acetonitrilo y tetrahidrofurano (50:50). Diluir 2 ml de esta solución a 50 ml con el mismo solvente.
Solución estándar C - Disolver 60 mg de 3-(3,5-di-ter-butil-4-hidroxifenil)propionato de octadecilo y 60 mg de fosfito tris(2,4-di-ter-butilfenilo) en 10 ml de cloruro de metileno. Diluir 2 ml de esta solución a 50 mI con el mismo solvente.
Solución estándar D - Disolver 25 mg pie butilhidroxitolueno en 10 ml de una mezcla de acetonitrilo y tetrahidrofurano (50:50). Diluir 2 ml de esta solución a 50 ml con el mismo solvente.
Solución estándar E - Disolver 60 mg de 3,3-bis(3-ter-butil-4-hidroxifenil)butirato de etileno en 10 ml de una mezcla de acetonitrilo y tetrahidrofurano (50:50). Diluir 2 ml de esta solución a 50 ml con el mismo solvente.
Solución estándar F - Disolver 60 mg de 1,3,5-tris[3,5di-ter-butil-4-hidroxibencil]-striazina-2,4,6(1H,3H,5H)-triona en 10 ml de una mezcla de acetonitrilo y tetrahidrofurano (50:50). Diluir 2 ml de esta solución a 50 ml con el mismo solvente.
Solución estándar G - Disolver 60 mg de tetrakis [3-(3,5-di-ter-butil-4-hidroxifenil)propionato] de pentaeritritilo en 10 ml de una mezcla de acetonitrilo y tetrahidrofurano (50:50). Diluir 2 ml de esta solución a 50 ml con el mismo solvente.
Solución estándar H – Disolver 60 mg de 2,2',2",6,6',6"-hexa-ter-butil-4,4',4"-[(2,4,6-trimetil-1,3,5 bencenotriil)trismetileno]trifenol en 10 ml de una mezcla de acetonitrilo y tetrahidrofurano (50:50). Diluir 2 ml de esta solución a 50 ml con el mismo solvente.
Solución estándar 1 - Disolver 60 mg de 3-(3,5-di-ter-butil-4-hidroxifenil)propionato de octadecilo en 10 ml de cloruro de metileno. Diluir 2 ml de esta solución a 50 ml con el mismo solvente.
Solución estándar J - Disolver 60 mg de fosfito de tris (2,4-di-ter-butilfenilo) en 10 ml de cloruro de metileno. Diluir 2 ml de esta solución a 50 ml con el mismo solvente.
Solución estándar K - Disolver 20 mg de P-EPQ en 10 ml de una mezcla de volúmenes iguales de acetonitrilo y una solución de hidroperóxido de terbutilo en tetrahidrofurano con una concentración de 10 g/1. Dejar reposar en un recipiente cerrado durante 1 hora. Diluir 2 ml de esta solución a 50 ml con una mezcla de acetonitrilo y tetrahidrofurano (50:50).
Solución muestra S21 - Evaporar 50 ml de la solución S2 a sequedad al vacío a 45 °C. Disolver el residuo en 5 ml de acetonitrilo y tetrahidrofurano (50:50). Preparar una solución blanco a partir del blanco correspondiente a la Solución S2.
Solución muestra S22 - Evaporar 50 ml de la Solución S2 a sequedad al vacío a 45 °C. Disolver el residuo con 5 ml de cloruro de metileno. Preparar una solución blanco a partir de la solución blanco que corresponde a la Solución S2.
Solución muestra S23 - Evaporar 50 ml de la Solución S2 a sequedad al vacío a 45 °C. Disolver el residuo con 5 ml de una mezcla de volúmenes iguales de acetonitrilo y una solución de hidroperóxido de terbutilo en tetrahidrofurano con una concentración de 10 g/1. Cerrar el matraz y dejar reposar durante 1 hora. Preparar una solución blanco a partir de la solución blanco que corresponde a la Solución S2.
Aptitud del sistema - (ver 100. Cromatografía) - Cromatografiar la Solución estándar A, empleando Fase móvil 1, registrar los cromatogramas y medir las respuestas de los picos según se indica en Procedimiento: la resolución, R, entre los picos de butilhidroxitolueno y 3,3-bis(3-ter-butil-4-hidroxifenil)butirato de etileno no debe ser menor de 8. Cromatografiar la Solución estándar B, empleando Fase móvil 2, registrar los cromatogramas y medir las respuestas de los picos según se indica en Procedimiento: la resolución, R, entre los picos de tetrakis [3-(3,5- ter-butil-4-hidroxi-fenil)propionato] de pentaeritritilo y 2,2',2",6,6',6"-hexater-butil-4,4',4"-[(2,4,6-tri-metil-1,3,5-bencenotriil)tris-metileno]trifenol no debe ser menor de 2. Cromatografiar la Solución estándar C, empleando Fase móvil 3, registrar los cromatogramas y medir las respuestas de los picos según se indica en Procedimiento: la resolución, R, entre los picos de 3-(3,5-di-ter-butil-4-hidroxifenil)propionato de octadecilo y fosfito de tris(2,4-di-ter-butilfenilo) no debe ser menor de 2. Cromatografiar la Solución estándar E, empleando Fase móvil 4, registrar los cromatogramas y medir las respuestas de los picos según se indica en Procedimiento: la resolución, R, entre los picos principales (con tiempos de retención de aproximadamente 3,5 y 5,8) no debe ser menor de 6.
Procedimiento –
Emplear Fase móvil 1 si el material a ensayar contiene butilhidroxitolueno y/o 3,3-bis(3-ter-butil-4-hidroxifenil)-butirato de etileno. Inyectar por separado en el cromatógrafo volúmenes iguales (aproximadamente 20 µl) de la Solución muestra S21, el blanco correspondiente, la Solución estándar A, y las Soluciones estándar D o E o 20 µl de las Soluciones estándar D y E.
Emplear Fase móvil 2 si el material a ensayar contiene uno o varios de los siguientes antioxidantes:
- 1,3,5-tris(3,5-di-ter-butil-4-hidroxibencil)-s-triazina-2,4,6(1H,3H,5H)-triona,
- tetrakis [3-(3,5-di-ter-butil-4-hidroxifenil)propionato] de pentaeritritilo,
- 2,2',2",6,6',6"-hexa-ter-butil-4,4',4"-[(2,4,6-trimetil-1,3,5-bencenotriil) trismetileno] trilfenol,
- 3-(3,5-di-ter-butil-4-hidroxifenil)propionato de octadecilo,
- fosfito de tris(2,4-di-ter-butilfenilo),
Inyectar por separado en el cromatógrafo volúmenes iguales (aproximadamente 20 µl) de la Solución muestra S21, el blanco correspondiente, la Solución estándar B y cada una de las Soluciones estándar de antioxidantes de la lista anterior que son declarados en la composición.
Emplear Fase móvil 3 si el material a ensayar contiene 3-(3,5-di-ter-butil-4-hidroxifenil) propionato de octadecilo y/o fosfito de tris(2,4-di-ter-butilfenilo). Inyectar por separado en el cromatógrafo volúmenes iguales (aproximadamente 20 µl) de la Solución muestra S22, el blanco correspondiente, la Solución estándar C, y la Solución estándar I o J o 20 µl de las Soluciones estándar I y J.
Emplear Fase móvil 4 si la sustancia a ensayar contiene P-EPQ. Inyectar por separado en el cromatógrafo volúmenes iguales (aproximadamente 20 µl) de la Solución muestra S23, el blanco correspondiente y la Solución, estándar K.
En todos los casos registrar los cromatogramas durante 30 minutos. Los cromatogramas correspondientes a las Soluciones muestra S21, S22 y S23 deben presentar únicamente picos debidos a los antioxidantes declarados en la composición y otros picos menores que también aparecen en los cromatogramas correspondientes a los blancos. Las respuestas de los picos de las Soluciones muestra S21, S22 y S23 deben ser menores que las respuestas correspondientes a los picos obtenidos a partir de las Soluciones estándar D a K.
Antioxidantes no-fenólicos –
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía con indicador de fluorescencia de 0,25 mm de espesor.
Fase móvil 1 - Hexano.
Fase móvil 2 - Cloruro de metileno.
Solución estándar L - Disolver 60 mg de 2,2'-bis(octadeciloxi)-5,5'-espirobi [1,3,2-dioxafosforinano] en 10 ml de cloruro de metileno. Diluir 2 ml de esta solución a 10 ml con cloruro de metileno acidificado (SR).
Solución estándar M - Disolver 60 mg de disulfuro de dioctadecilo en 10 ml de cloruro de metileno. Diluir 2 ml de esta solución a 10 ml con cloruro de metileno acidificado (SR).
Solución estándar N - Disolver 60 mg de 3,3'-tiodipropionato de didodecilo en 10 ml de cloruro de metileno. Diluir 2 ml de esta solución a 10 ml con cloruro de metileno acidificado (SR).
Solución estándar O - Disolver 60 mg de 3,3'-tiodipropionato de dioctadecilo en 10 ml de cloruro de metileno. Diluir 2 ml de esta solución a 10 ml con cloruro de metileno acidificado (SR).
Solución, estándar P - Disolver 60 mg de 3,3'-tiodipropionato de didodecilo y 60 mg de 3,3'-tiodipropionato de dioctadeciIo en 10 ml de cloruro de metileno. Diluir 2 ml de esta solución a 10 ml con cloruro de metileno acidificado (SR).
Solución muestra S24 - Evaporar 100 ml de la Solución S2 a sequedad en vacío a 45 °C. Disolver el residuo en 2 ml de cloruro de metileno acidificado (SR).
Revelador - Preparar una solución de iodo al 1 % en etanol.
Procedimiento - Aplicar por separado sobre la placa 20 µl de la Solución muestra S24, 20 µl de la Solución estándar P y 20 µl de cada una de las Soluciones estándar que corresponden a todos los antioxidantes fenólicos y no-fenólicos presentes en la composición del material a ensayar. Dejar secarlas aplicaciones y desarrollar los cromatogramas hasta que el frente del solvente haya recorrido aproximadamente 18 cm empleando Fase móvil 1. Retirar la placa de la cámara y dejarla secar. Desarrollar nuevamente los cromatogramas hasta que el frente del solvente haya recorrido aproximadamente 17 cm empleando Fase móvil 2. Retirar la placa de la cámara, marcar el frente del solvente y dejarla secar. Examinar bajo luz ultravioleta a 254 nm. Pulverizar sobre la placa con Revelador, dejar secar durante 10 a 15 minutos y examinar bajo luz ultravioleta a 254 nm. Cualquier mancha en el cromatograma de la Solución muestra S24 no debe ser más intensa que las manchas correspondientes obtenidas a partir de las Soluciones estándar. El ensayo no es válido a menos que el cromatograma de la Solución estándar P presente dos manchas claramente separadas.
Amidas y estearatos –
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía con indicador de fluorescencia de 0,25 mm de espesor.
Fase móvil 1 - 2,2,4-Trimetilpentano y etanol (75:25).
Fase móvil 2 - Hexano.
Fase móvil 3 - Cloruro de metileno y metanol (95:5).
Solución estándar Q - Disolver 20 mg de ácido esteárico en 10 ml de cloruro de metileno.
Solución estándar R - Disolver 40 mg de oleamida en 20 ml de cloruro de metileno.
Solución estándar S - Disolver 40 mg de erucamida en 20 ml de cloruro de metileno.
Solución muestra - Solución S24 preparada en Antioxidantes no fenólicos.
Revelador 1 - Solución de 2,6-Diclorofenol-indofenol sódico al 0,2 % en etanol.
Revelador 2 - Solución de ácido fosfomolíbdico al 4 % en etanol.
Procedimiento - Aplicar sobre dos placas 10 µl de la Solución S24. Aplicar sobre la primera placa 10 µl de la Solución estándar Q y aplicar sobre la segunda placa 10 µl de las Soluciones estándar R y S. Dejar secar las aplicaciones. Desarrollar la primera placa, hasta que el frente del solvente haya recorrido aproximadamente 10 cm empleando Fase móvil 1. Retirar la placa de la cámara, marcar el frente del solvente y dejarla secar al aire. Pulverizar sobre la placa con Revelador 1. Calentar en una estufa a 120 °C durante unos minutos para intensificar las manchas. Cualquier mancha que corresponda a ácido esteárico en el cromatograma de la Solución muestra S24 debe ser idéntica en posición (Rf aproximadamente de 0,5) pero no más intensa que la mancha obtenida a partir de la Solución estándar Q.
Desarrollar la segunda placa hasta que el frente del solvente haya recorrido aproximadamente 13 cm empleando Fase móvil 2. Retirar la placa de la cámara y dejarla secar al aire. Desarrollar nuevamente hasta que el frente del solvente haya recorrido aproximadamente 10 cm empleando Fase móvil 3. Retirar la placa de la cámara y marcar el frente del solvente. Dejar secar la placa. Pulverizar sobre la placa con Revelador 2. Calentar en una estufa a 120 °C hasta que aparezcan las manchas. Las manchas que corresponden a erucamida u oleamida en el cromatograma de la Solución muestra S24 deben ser idénticas en posición (Rf aproximadamente de 0,2) pero no más intensas que las manchas obtenidas a partir de las Soluciones estándar R y S.
Sustancias solubles en hexano - Transferir 10 g del material a ensayar a un erlenmeyer de vidrio al borosilicato de 250 ml con boca esmerilada. Agregar 100 ml de hexano y calentar a reflujo durante 4 horas, agitando constantemente. Enfriar en un baño de hielo y filtrar rápidamente (el tiempo de filtración debe ser menor de 5 minutos, si es necesario la filtración puede ser acelerada aplicando presión sobre la solución) a través de un filtro de vidrio sinterizado de porosidad media manteniendo la solución a aproximadamente 0 °C. Evaporar 20 ml del filtrado en un cristalizador previamente pesado en un baño de agua. Secar el residuo en una estufa entre 100 y 105 °C durante 1 hora. El peso del residuo obtenido debe ser igual al del residuo obtenido a partir del material de referencia, con una desviación máxima de ± 10 % y dicho peso no debe ser mayor de 5 %.
Aluminio extraíble - (ver 440. Espectrofotometría de absorción, y emisión atómica).
Solución madre del estándar - Disolver en agua una cantidad de sulfato de potasio y aluminio, equivalente a 352 mg de AIK(SO4)2 . 12H2O. Agregar 10 ml de ácido sulfúrico diluido y diluir a 100 ml con agua (200 ppm de A1).
Soluciones estándar - Preparar las soluciones estándar empleando la Solución madre del estándar diluida con ácido clorhídrico 0,1 M.
Solución muestra - Evaporar a sequedad 100 ml de Solución S3 en un baño de agua. Disolver el residuo en 2 ml de ácido clorhídrico y diluir a 10 ml con ácido clorhídrico 0,1 M.
Procedimiento - Medir la absorbancia a 309,3 mm empleando una lámpara de aluminio de cátodo hueco como fuente de radiación y una llama de óxido nitroso-acetileno. No debe estar presente más de 1 ppm de Al extraíble.
Titanio extraíble - (ver 440. Espectrofotometría de absorción y emisión atómica).
Solución muestra – Evaporar a sequedad 100 ml de Solución S3 en un baño de agua. Disolver el residuo en 2 ml de ácido clorhídrico y diluir a 10,0 ml con ácido clorhídrico 0,1 M.
Solución madre del estándar - Disolver 100,0 mg de titanio en 100 ml de ácido clorhídrico diluido hasta 150 ml con agua, calentando si fuera necesario. Dejar enfriar y diluir a 1 litro con agua (100 ppm de Ti).
Soluciones estándar - Preparar las soluciones estándar empleando la Solución madre del estándar diluida con ácido clorhídrico 0,1 M.
Procedimiento - Medir la absorbancia a 364,3 nm empleando una lámpara de titanio de cátodo hueco como fuente de radiación y una llama de óxido nitroso-acetileno. No debe estar presente más de 1 ppm de Ti extraíble.
Cinc extraíble - (ver 440. Espectrofotometría de absorción y emisión atómica).
Solución madre del estándar - Disolver una cantidad de sulfato de cinc, equivalente a 440 mg de ZnSO4 . 7H2O, en agua agregar 1 ml de ácido acético y diluir a 100 ml con agua. Diluir 1 ml de esta solución a 10 ml con agua. Antes de usar, diluir 1 ‘ml de esta solución a 10 ml con agua (10 ppm de Zn).
Soluciones estándar - Preparar las soluciones estándar empleando una Solución madre del estándar diluida con ácido clorhídrico 0,1 M.
Solución muestra - Solución S3.
Procedimiento - Medir la absorbancia a 213,9 nm empleando una lámpara de cinc de cátodo hueco como fuente de radiación y una llama de acetileno-aire. No debe estar presente más de 1 ppm de Zn extraíble.
LIMITES DE ADITIVOS
|
ADITIVOS |
LIMITES % |
|
Aditivos antioxidantes – |
|
|
butilhidroxitolueno |
0,125 |
|
tetrakis [3-(3,5-di-ter-butil-4-hidroxifenil)propionato] de pentaeritritilo |
0,3 |
|
1,3,5-tris(3,5-di-ter-butil-4-hidroxibencil)-s-triazina-2,4,6-(1H,3H,5H) triona |
0,3 |
|
3-(3,5-di-ter-butil-4-hidroxifenil)propionato de octadecilo |
0,3 |
|
3,3-bis(3-ter-butil-4-hidroxifenil)butirato de etileno |
0,3 |
|
disulfuro de dioctadecilo |
0,3 |
|
2,2',2",6,6',6"-hexa-ter-butil-4,4',4"-[(2,4,6-trimetil-1,3,5-bencenotriil)trisinetileno] trifenol |
0,3 |
|
2,2'-bis(octadeciloxi)-5,5'-espirobi(1,3,2-dioxafosforinano) |
0,3 |
|
3,3'-tiodipropionato de didodecilo |
0,3 |
|
3,3'-tiodipropionato de dioctadecilo |
0,3 |
|
fosfito de tris(2,4-di-ter-butilfenilo) |
0,3 |
|
P-EPQ |
0,1 |
|
copolímero de succinato de dimetilo y (4-hidroxi-2,2,6,6-tetrametilpiperidin-1-il)etanol |
0,3 |
|
El total de aditivos antioxidante enumerados anteriormente |
0,3 |
|
Otros aditivos – |
|
|
hidrocalcita |
0,5 |
|
alcanoamidas |
0,5 |
|
alquenoamidas |
0,5 |
|
silicio-aluminato de sodio |
0,5 |
|
sílice |
0,5 |
|
benzoato de sodio |
0,5 |
|
ésteres o sales de ácidos grasos |
0,5 |
|
fosfato trisódico |
0,5 |
|
vaselina líquida |
0,5 |
|
óxido de cinc |
0,5 |
|
talco |
0,5 |
|
estearato de calcio o cinc o una mezcla de ambos |
0,5 |
|
dióxido de titanio |
4 |
|
óxido de magnesio |
0,2 |
Polietileno de baja densidad para envases destinados a preparaciones para uso parenteral y para preparaciones oftálmicas
El polietileno de baja densidad que cumple con los siguientes requisitos se emplea en la fabricación de envases para preparaciones de uso parenteral y oftálmico.
El polietileno de baja densidad se obtiene por polimerización de etileno a altas presiones en presencia de oxígeno o catalizadores. El material no debe poseer aditivos.
CARACTERISTICAS
Perlas, gránulos, láminas translúcidas de espesor variable, prácticamente insoluble en agua, etanol y metanol. Se ablanda por encima de los 80 °C. Se quema con una llama azul.
IDENTIFICACION
A - Absorción infrarroja <460>. A 250 mg del material a ensayar, agregar 10 ml de tolueno y calentar a reflujo durante 15 minutos. Colocar unas gotas de la solución sobre un disco de cloruro de sodio y evaporar el solvente a 80 °C. El espectro del material a ensayar debe presentar máximos en particular a 2920; 2850; 1465; 731 y; 722 cm-1; y el espectro debe ser idéntico al obtenido con el material seleccionado como referencia. [NOTA: si el material a ensayar se presenta en forma de láminas, el espectro puede determinarse directamente sobre un trozo de tamaño apropiado.]
B - A 2 g de material a ensayar agregar 100 ml de agua y calentar a reflujo durante 2 horas. Dejar enfriar. La densidad relativa del material (ver 160. Determinación de la densidad relativa) debe estar entre 0,910 y 0,935.
ENSAYOS - [NOTA: si es necesario, cortar el material en trozos de tamaño apropiado.]
Solución indicadora - Disolver en alcohol 100 mg de azul de bromotimol, 20 mg de rojo de metilo y 0,2 g de fenolftaleína. Diluir a 100 ml con el mismo solvente y filtrar.
Solución S - Transferir 25 g del material a ensayar a un erlenmeyer de vidrio al borosilicato de boca esmerilada. Agregar 500 ml de agua y calentar a reflujo durante 5 horas. Dejar enfriar y decantar.
Aspecto de la solución - La Solución S debe ser transparente, incolora y prácticamente inodora.
Acidez o alcalinidad - A 100 ml de Solución S agregar 0,15 ml de Solución indicadora. No se deben requerir más de 1,5 ml de hidróxido de sodio 0,01 N para cambiar el color del indicador a azul. A 100 ml de la Solución S agregar 0,2 ml de naranja de metilo (SR). No se debe requerir más de 1,0 ml de ácido clorhídrico 0,01 N para iniciar el cambio de color del indicador de amarillo a anaranjado.
Sustancias solubles en hexano - Transferir 5 g del material a ensayar a un erlenmeyer de vidrio al borosilicato de boca esmerilada. Agregar 50 ml de hexano, adaptar un refrigerante y calentar en un baño de agua con agitación constante durante 4 horas. Enfriar en un baño de hielo, se puede formar un gel. Adaptar una camisa de enfriamiento, llena de agua helada, a un filtro de vidrio sinterizado de porosidad media adaptado con un dispositivo que permite aplicar presión durante la filtración.
Dejar enfriar el filtro durante 15 minutos. Filtrar la solución de hexano aplicando una presión de 27 kPa sin lavar el residuo; el tiempo de filtración no debe exceder 5 minutos. Evaporar 20 ml de la solución hasta sequedad. Secar el residuo a 100 °C durante 1 hora. El residuo no debe pesar más de 60 mg (3 %).
Sustancias reductoras - A 20 mI de Solución S agregar 1 ml de ácido sulfúrico diluido y 20 ml de permanganato de potasio 0,002 M. Calentar a reflujo durante 3 minutos y enfriar inmediatamente. Agregar 1 g de ioduro de potasio y titular inmediatamente con tiosulfato de sodio 0,01 N, empleando 0,25 ml almidón (SR) como indicador. Realizar una determinación con un blanco y hacer las correcciones necesarias. La diferencia entre los volúmenes no debe ser mayor de 0,5 ml.
Aditivos –
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía de 0,25 mm de espesor.
Fase móvil 1 - Hexano.
Fase móvil 2 - Cloruro de metileno y metanol (95:5).
Solución muestra - Transferir 2,0 g del material a ensayar y 5 ml de cloroformo a un recipiente de 10 ml de paredes gruesas de vidrio tipo I ó II (ver 430. Envases de vidrio). Cerrar el mismo con un tapón de goma recubierto con politetrafluoretileno. Colocar el recipiente en un baño de agua a 85 °C durante 2 horas. Retirarlo, invertirlo y dejarlo enfriar. Decantar la solución clorofórmica transparente.
Solución estándar - Disolver 20 mg de disulfuro de dioctadecilo y 20 mg de bis[3,3-bis(3-ter-butil-4-hidroxifenil)butirato] de etileno en cloroformo y diluir a 10 ml con el mismo solvente.
Revelador - Solución de ácido fosfomolíbdico al 4 % en alcohol.
Procedimiento - Aplicar por separado sobre la placa 10 µl de cada solución. Dejar secar las aplicaciones y desarrollar los cromatogramas hasta que el frente del solvente haya recorrido aproximadamente 13 cm empleando Fase móvil 1. Retirar la placa de la cámara y dejarla secar al aire. Desarrollar nuevamente los cromatogramas hasta que el frente del solvente haya recorrido aproximadamente 10 cm empleando Fase móvil 2. Retirar la placa de la cámara y dejarla secar al aire. Pulverizar sobre con Revelador y calentar a 120 °C hasta que las manchas aparezcan en el cromatograma de la Solución estándar. No debe aparecer ninguna mancha en el cromatograma de la Solución muestra, a excepción de una mancha que puede estar en el frente del solvente del primer desarrollo y que corresponde a oligómeros. El cromatograma de la Solución estándar debe presentar dos manchas diferenciadas.
Residuo de ignición - <270>. No debe ser mayor de 200 ppm, determinado sobre 10 g.
Polietileno de alta densidad para envases destinados a preparaciones de uso parenteral
El polietileno de alta densidad que cumple con los siguientes requisitos es apropiado para la fabricación de envases y tapones destinados a preparaciones de uso parenteral.
El polietileno de alta densidad (también llamado de "baja presión") es obtenido por polimerización de etileno a baja presión en presencia de catalizadores.
LIMITES DE ADITIVOS Y ESTABILIZANTES
|
ADITIVOS Y ESTABILIZANTES |
LIMITES (%) |
|
Estabilizantes – Puede contener no más de tres de los siguientes estabilizantes: |
|
|
butilhidroxitolueno |
0,125 |
|
tetrakis [3-(3,5-di-ter-butil-4-hidroxifenil)propionato de pentaeritritilo |
0,2 |
|
3-(3,5-di-ter-butil-4-hidroxifenil)propionato de octadecilo |
0,2 |
|
3,3-bis(3-ter-butil-4-hidroxifenil)butirato de etileno |
0,2 |
|
2,2',2",6,6',6"-hexa-ter-butil-4,4',4"-[(2,4,6-trimetil-1,3,5-bencenotriil)trismetileno] trifenol |
0,2 |
|
2,2'-bis(octadeciloxi)-5,5'-espirobi [1,3,2-dioxafosforinano] |
0,2 |
|
3,3'-tiodipropionato de didodecilo |
0,2 |
|
3,3'-tiodipropionato de dioctadecilo |
0,2 |
|
Aditivos – |
|
|
estearato de calcio o estearato de cinc o una mezcla de ambos |
0,5 |
CARACTERISTICAS
Polvo, perlas, gránulos o láminas translúcidas de espesor variable. Es prácticamente insoluble en agua, etanol, hexano y metanol; soluble en caliente en hidrocarburos aromáticos. Se ablanda a temperaturas mayores de 120 °C. Se quema con una llama azul.
IDENTIFICACION
A - Absorción infrarroja <460>. A 250 mg del material a ensayar agregar 10 ml de tolueno y calentar a reflujo durante aproximadamente 15 minutos. Colocar unas gotas de la solución sobre una placa de cloruro de sodio y evaporar el solvente a 80 °C. Los máximos de absorción en el espectro obtenido con el material ensayado deben corresponder en posición e intensidad relativa a los del espectro obtenido con el polietileno de alta densidad SR-FA. [NOTA: si el material a ensayar se presenta en forma de láminas, el espectro puede determinarse directamente sobre un trozo de tamaño apropiado.]
B - A 2 g del material a ensayar agregar 100 ml de agua, calentar a reflujo durante 2 horas y dejar enfriar. La densidad relativa del material (ver 160. Determinación de la densidad relativa) debe estar entre 0,935 y 0,965.
ENSAYOS
[NOTA: si es necesario, cortar el material en trozos de tamaño apropiado.]
Solución indicadora - Disolver en alcohol 100 mg de azul de bromotimol, 20 mg de rojo de metilo y 200 mg de fenolftaleína. Diluir a 100 ml con el mismo solvente y filtrar.
Solución S1 - Transferir 2,0 g de material a ensayar y 5 ml de cloroformo acidificado (SR) a un recipiente de 10 ml de paredes gruesas de vidrio tipo I ó II (ver 430. Envases de vidrio). Cerrar el recipiente con un tapón de goma cubierto con politetrafluoroetileno. Colocar el mismo en un baño de agua a 85 °C durante 2 horas. Invertirlo y enfriarlo. Decantar la solución clorofórmica transparente.
Solución S2 - Transferir 25 g del material a ensayar a un erlenmeyer de vidrio al borosilicato de boca esmerilada. Agregar 500 ml de agua y calentar a reflujo durante 5 horas. Dejar enfriar y decantar la solución. Reservar una porción de la solución para el ensayo Aspecto de la solución S2 y filtrar el resto a través de un filtro de vidrio sinterizado de porosidad media. Emplear dentro de las 4 horas de preparación.
Solución S3 - Transferir 100 g del material a ensayar a un erlenmeyer de vidrio al borosilicato de boca esmerilada. Agregar 200 ml de ácido clorhídrico 0,1 M y calentar a reflujo con agitación constante durante 1 hora. Enfriar, filtrar y evaporar el filtrado a sequedad. Disolver el residuo en 2 ml de ácido clorhídrico y diluir a 10,0 ml con ácido clorhídrico 0,1 M.
Aspecto de la solución S2 - Debe ser transparente e incolora.
Acidez o alcalinidad – A 100 ml de Solución S2 agregar 0,15 ml de Solución indicadora. No se deben requerir más de 1,5 ml de hidróxido de sodio 0,01 N para cambiar el color del indicador a azul. A 100 ml de Solución S2, agregar 0,2 ml de naranja de metilo (SR). No se deben requerir más de 1 ml de ácido clorhídrico 0,01 N para iniciar el cambio de color del indicador de amarillo a anaranjado.
Absorbancia - A longitudes de onda entre 220 y 340 nm, la absorbancia de la Solución S2, no debe ser mayor de 0,2.
Sustancias reductoras - A 20 ml de Solución S2 agregar 1 ml de ácido sulfúrico diluido y 20 ml de permanganato de potasio 0,002 M. Dejar reposar a temperatura ambiente durante 15 minutos. Agregar 1 g de ioduro de potasio y titular inmediatamente con tiosulfato de sodio 0,01 N, empleando 0,25 ml de almidón (SR) como indicador. Realizar una determinación con un blanco y hacer las correcciones necesarias. La diferencia entre los volúmenes no debe ser mayor de 0,5 ml.
Aditivos –
Fase estacionaria - Emplear tres placas para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía con indicador de fluorescencia de 0,25 mm de espesor.
Fase móvil 1 - Hexano.
Fase móvil 2 - Cloruro de metileno y hexano (80:20).
Fase móvil 3 - Cloruro de metileno y metanol (95:5).
Solución estándar A - Disolver 5 mg de butilhidroxitolueno en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar B - Disolver 8 mg de tetrakis [3-(3,5-di-ter-butil-4-hidroxi-fenil)propionato] de pentaeritritilo en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar C - Disolver 8 mg de 3-(3,5-di-ter-butil-4-hidroxifenil)propionato de octadecilo en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar D - Disolver 8 mg de 3,3-bis(3-ter-butil-4-hidroxifenil)butirato de etileno en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar E - Disolver 8 mg de 2,2',2",6,6',6"-hexa-ter-butil-4,4',4"-[(2,4,6 trimetil-1,3,5 bencenotriil) trismetilen]trifenol en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar F - Disolver 8 mg de 2,2’-bis(octadeciloxi)5,5’-espirobi [1,3,2-dioxa-fosforinano] en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar G - Disolver 8 mg de 3,3’-tiodipropionato de didodecilo en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar H - Disolver 8 mg de 3,3'-tiodipropionato de dioctadecilo en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar I - Disolver 20 mg de ácido esteárico en cloroformo y diluir a 10 mI con el mismo solvente.
Solución muestra - Solución S1
Revelador 1 - Solución de cloruro férrico al 5% recientemente preparada.
Revelador 2 - Solución de ferricianuro de potasio al 5%
Revelador 3 - Acido sulfúrico.
Revelador 4 - Solución de ácido fósfomolíbdico al 4% en alcohol.
Procedimiento - Aplicar por separado sobre cada placa 10 µl de cada solución. Dejar secar las aplicaciones y desarrollar los cromatograrnas hasta que el frente del solvente haya recorrido aproximadamente 13 cm empleando Fase móvil 1. Retirar las placas de la cámara y dejarlas secar al aire.
Para la segunda placa, desarrollar nuevamente los cromatogramas en la misma dirección hasta que el frente del solvente haya recorrido aproximadamente 10 cm empleando Fase móvil 2. Retirar la placa de la cámara y dejarla secar al aire.
Para la tercera placa, desarrollar nuevamente los cromatogramas en la misma dirección hasta que el frente del sovente haya recorrido aproximadamente 10 cm empleando Fase móvil 3. Retirar la placa de la cámara y dejarla secar al aire.
Examinar la primera placa bajo luz ultravioleta a 254 nm. El cromatograma de la Solución muestra debe presentar una mancha que corresponde a la mancha en el cromatograma de la Solución estándar A. Pulverizar sobre la placa con Revelador 1 y luego con Revelador 2. El cromatograma de la Solución muestra debe presentar una mancha que corresponde a la mancha en el cromatograma de la Solución estándar A.
Pulverizar sobre la segunda placa con Revelador 1 y luego con Revelador 2. El cromatograma de la Solución muestra debe presentar las manchas que corresponden a las manchas en los cromatogramas de las Soluciones estándar A, B y D. Pulverizar sobre la placa con Revelador 3 y calentarla a 120°C hasta que las manchas aparezcan en los cromatogramas de las Soluciones estándar F, G y H. El cromatograma de la Solución muestra debe presentar las manchas que corresponden a esas soluciones en los cromatogramas de las Soluciones estándar.
Pulverizar sobre la tercera placa con Revelador 4 y calentar a 120°C hasta que aparezcan las manchas en los cromatogramas de las Soluciones estándar. Las manchas aparecen rápidamente en los cromatogramas de las Soluciones estándar A, B, C, D, E, F, G y H. La mancha en el cromatograma de la Solución estándar 1 debe aparecer más lentamente. El cromatograma de la Solución muestra no debe presentar más de tres manchas y éstas corresponden a las manchas en los cromatogramas de las Soluciones estándar A, B, C, D, E, F, G o H; debe presentar también una mancha que corresponde a la mancha en el cromatograma de la Solución estándar 1. Las manchas en el cromatograma de la Solución muestra no deben ser más intensas que las manchas correspondientes en los cromatogramas de las Soluciones estándar.
[NOTA: en el cromatograma de la Solución muestra cualquier mancha cercana al frente del solvente desde el primer desarrollo no debe tenerse en cuenta (polímeros de bajo peso molecular-relativo).].
Circonio - (ver 440. Espectrofotometría de absorción y emisión atómica).
Solución madre del estándar - Disolver una cantidad de nitrato de circonilo, equivalente a 293 mg de [ZrO(NO3)2 - 2H2O], en una mezcla de agua y ácido clorhídrico (8:2). Diluir a 100 ml con la misma mezcla de solventes para obtener una solución con una concentración conocida de 0,1% de Zr.
Soluciones estándar - Preparar las soluciones estándar empleando la Solución madre del estándar diluida con una mezcla de agua y ácido clorhídrico (8:2).
Solución muestra - Solución S3
Procedimiento - Medir la absorbancia a 360,1 nm empleando una lámpara de circonio de cátodo hueco como fuente de radiación y una llama de óxido nitroso-acetileno. No debe estar presente más de 100 ppm de Zr.
Cromo - (ver 440. Espectrofotometría de absorción y emisión atómica).
Solución madre del estándar - Disolver una cantidad de dicromato de potasio, equivalente a 283 mg de K2Cr2O7, en agua y diluir a 1 litro con el mismo solvente para obtener una solución que contenga 100 ppm de Cr.
Soluciones estándar - Preparar las soluciones estándar empleando la Solución madre del estándar diluida con una mezcla de agua y ácido clorhídrico (8:2).
Solución muestra - Solución S3
Procedimiento - Medir la absorbancia a 358,0 nm empleando una lámpara de cromo de cátodo hueco como fuente de radiación y una llama de aire-acetileno. No debe estar presente más de 0,05 ppm de Cr.
Vanadio - (ver 440. Espectrofotometría de absorción y emisión atómica).
Solución madre del estándar - Disolver una cantidad de vanadato de amonio, equivalente a 230 mg de NH4VO3, en agua y diluir a 100,0 ml con el mismo solvente (0,1% de V).
Solución estándar - Preparar las soluciones estándar empleando la Solución madre del estándar diluida con una mezcla de agua y ácido clorhídrico (8:2).
Solución muestra - Solución S3
Procedimiento - Medir la absorbancia a 318,3 nm. empleando una lámpara de vanadio de cátodo hueco como fuente de radiación y una llama de acetileno-óxido nitroso. No debe estar presente más de 10 ppm de V.
Residuo de ignición <270> - No más de 0,2%, determinado sobre 5 g.
Polipropileno para envases y tapones destinados a preparaciones de uso parenteral
El polipropileno consiste en un homopolímero de propileno o de un copolímero de propileno con hasta 20% de etileno o de una mezcla de polipropileno con hasta un 20% de polietileno.
LIMITES DE ADITIVOS Y ESTABILIZANTES
|
ADITIVOS Y ESTABILIZANTES |
LIMITES (%) |
|
Estabilizantes - Puede contener no más de tres de los siguientes estabilizantes: |
|
|
tetrakis [3-(3,5-di-ter-butil-4-hidroxifenil)propionato] de pentaeritritilo |
0,3 |
|
3-(3,5-di-ter butil-4-hidroxifenil)propionato de octadecilo |
0,3 |
|
3,3-bis(3-ter-butil-4-hidroxifenil)butirato de etileno |
0,3 |
|
2,2’, 2", 6, 6’, 6"-hexa-ter-butil-4,4’,4"-[(‘2,4,6-trimetil-1,3,5-bencemotriil) trismetilen] trifenol |
0,3 |
|
2,2’-bis(octadeciloxi)-5,5’-espirobi [1,3,2-dioxafósforinano] |
0,3 |
|
3,3’-tiodipropionato de didodecilo |
0,3 |
|
3,3’-tiodipropionato de dioctadecilo |
0,3 |
|
disulfuro de dioctadecilo |
0,3 |
|
butilhidroxitolueno |
0,125 |
|
Aditivos – |
|
|
estearato de calcio o estearato de cinc o una mezcla de ambos |
0,2 |
CARACTERISTICAS
Polvo, perlas, gránulos o láminas translúcidas de espesor variable. El polipropileno es prácticamente insoluble en agua, etanol y metanol; es también prácticamente insoluble en hexano el cual disuelve polímeros residuales de bajo peso molecular; ligeramente soluble en decalina, tetralina, tolueno y xileno a ebullición. Se ablanda a temperaturas por encima de 150°C. Se quema con una llama azul.
IDENTIFICACION
Absorción infrarroja <460>. A 250 mg del material a ensayar agregar 10 ml de tolueno y calentar a reflujo durante aproximadamente 15 minutos. Colocar unas gotas de la solución caliente sobre una placa de cloruro de sodio y evaporar el solvente a 80°C. Los máximos de absorción en el espectro obtenido corresponden en posición e intensidad relativa a los del espectro obtenido con polipropileno SR-FA. Los espectros de copolímeros y mezclas deben presentar un máximo adicional aproximadamente a 720 cm-1. [NOTA: si el material a ensayar se presenta en forma de láminas, el espectro puede determinarse directamente sobre un trozo de tamaño apropiado].
ENSAYOS - [NOTA: si es necesario, cortar el material en trozos de tamaño apropiado].
Solución indicadora - Disolver en alcohol 100 mg de azul de bromotimol, 20 mg de rojo de metilo y 200 mg de fenolftaleína. Diluir a 100 ml con el mismo solvente y filtrar.
Solución S1 – Transferir 2,0 g del material a ensayar y 5 ml de cloroformo acidificado (SR) a un recipiente de 10 ml de paredes gruesas de vidrio tipo I ó II (ver 430. Envases de vidrio). Cerrar el recipiente con un tapón elastomérico con una cubierta de politetrafluoroetileno y asegurar el tapón. Colocar el recipiente en un baño de agua a 85°C durante 2 horas. Retirarlo, invertirlo y dejarlo enfriar. Decantar la solución clorofórmica transparente.
Solución S2 - Transferir 25 g del material a ensayar a un erlenmeyer de vidrio al borosilicato de boca esmerilada. Agregar 500 ml de agua y calentar a reflujo durante 5 horas. Dejar enfriar y decantar la solución. Reservar una porción de la solución para el ensayo Aspecto de la solución S2 y filtrar el resto a través de un filtro de vidrio sinterizado de porosidad media.
Solución S3 - Transferir 100 g del material a ensayar a un erlenmeyer de vidrio al borosilicato de boca esmerilada. Agregar 200 ml de ácido clorhídrico 0,1 M y calentar a reflujo con agitación constante durante 1 hora. Enfriar, filtrar y evaporar el filtrado a sequedad. Disolver el residuo en 2 ml de ácido clorhídrico y diluir a 10,0 ml con ácido clorhídrico 0,1 M.
Acidez o alcalinidad - A 100 ml de Solución S2, agregar 0,15 ml de Solución indicadora. No se deben requerir más de 1,5 ml de hidróxido de sodio 0,01 N para cambiar el color del indicador a azul. A 100 ml de Solución S2 agregar 0,2 ml de naranja de metilo (SR). No se debe requerir más de 1,0 ml de ácido clorhídrico 0,01 N para iniciar el cambio de color del indicador de amarillo a anaranjado.
Absorbancia - A longitudes de onda entre 220 y 340 nm, la absorbancia de la Solución S2 no debe ser mayor de 0,5.
Sustancias reductoras – A 20 ml de la Solución S2 agregar 1 ml de ácido sulfúrico diluido y 20 ml de permanganato de potasio 0,002 M. Calentar a reflujo durante 3 minutos y enfriar inmediatamente. Agregar 1 g de ioduro de potasio y titular inmediatamente con tiosulfato de sodio 0,01 N, empleando 0,25 ml de almidón (SR) como indicador. Realizar una determinación con un blanco y hacer las correcciones necesarias. La diferencia entre los volúmenes no debe ser mayor de 0,5 ml.
Sustancias solubles en hexano - Transferir 10 g del material a ensayar a un erlenmeyer de vidrio al borosilicato de boca esmerilada. Agregar 50 ml de hexano, adaptar un refrigerante y calentar en un baño de agua a 75°C con agitación constante durante 4 horas. Enfriar en agua helada y filtrar rápidamente a través de un filtro de vidrio sinterizado. Evaporar 10 ml del filtrado a sequedad en un recipiente, previamente pesado y secar el residuo entre 100 y 105°C durante 1 hora. El residuo no debe pesar más de 0,1 g (5%).
Aditivos –
Fase estacionaria - Emplear tres placas para cromatografía en capa delgada (ver 100. Cromalografía) recubiertas con gel de sílice para cromatografía con indicador de fluorescencia de 0,25 mm de espesor.
Fase móvil 1 - Hexano.
Fase móvil 2 - Cloruro de metileno y éter de petróleo (80:20).
Fase móvil 3 - Cloruro de metileno y metanol (95:5).
Solución estándar A - Disolver 5 mg de butilhidroxitolueno en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar B - Disolver 12 mg de tetrakis [3-(3,5-di-ter-butil-4-hidroxifenil)propionato] de pentaeritritilo en cloroformo y diluir a 10 ml con el mismo solvente.
Solución _estándar C - Disolver 12 mg de 3-(3,5-di-ter-butil-4-hidroxifenil)propionato de octadecilo en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar D - Disolver 12 mg de 3,3-bis(3-ter-butil-4-hidroxifenil)butirato de etileno en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar E - Disolver 12 mg de 2,2’,",6,6’,6"-hexa-ter-butil-4,4’,4"-[(2,4,6- trimetil-1,3,5-bencenotriil) trismetilen] trifenol en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar F - Disolver 12 mg de 2,2’-bis(octadeciloxi)-5,5’-espirobi [1,3,2-dioxafosforinano] en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar G - Disolver 12 mg de 3,3’-tiodipropionato de didodecilo en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar H - Disolver 12 mg de 3,3’-tiodipropionato de dioctadecilo en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar I - Disolver 8 mg de ácido esteárico en cloroformo y diluir a 10 ml con el mismo solvente.
Solución estándar J — Disolver 12 mg de disulfuro de dioctadecilo en cloroformo y diluir a 10 ml con el mismo solvente.
Solución muestra - Solución S1
Revelador 1 - Solución de cloruro férrico al 5% recientemente preparada.
Revelador 2 - Solución de ferricianuro de potasio al 5%.
Revelador 3 - Acido sulfúrico.
Revelador 4 - Solución de ácido fosfomolíbdico al 4% en alcohol.
Procedimiento - Aplicar por separado sobre cada placa 10 µl de cada solución. Dejar secar las aplicaciones y desarrollar los cromatogramas hasta que el frente del solvente haya recorrido aproximadamente 13 cm empleando Fase móvil 1. Retirar las placas de la cámara y dejarlas secar al aire.
Para la segunda placa, desarrollar nuevamente los cromatogramas en la misma dirección hasta que el frente del solvente haya recorrido aproximadamente 10 cm empleando Fase móvil 2.
Para la tercera placa, desarrollar nuevamente los cromatogramas en la misma dirección hasta que el frente del solvente haya recorrido aproximadamente 10 cm empleando Fase móvil 3.
Retirar las placas de las cámaras y dejarlas secar al aire. Examinar la primera placa bajo luz ultravioleta a 254 nm. El cromatograma de la Solución muestra debe presentar una mancha que corresponde a la mancha en el cromatograma de la Solución estándar A y J. Pulverizar sobre la placa con Revelador 1 y luego con Revelador 2. El cromatograma de la Solución muestra debe presentar una mancha que corresponde a la mancha en el cromatograma de la Solución están-dar A.
Pulverizar sobre la segunda placa con Revelador 1 y luego con Revelador 2. El cromatograma de la Solución muestra debe presentar las manchas que corresponden a las manchas en los cromatogramas de las Soluciones estándar A, B, D y J. Pulverizar sobre la placa con Revelador 3 y calentar la placa a 120°C hasta que las manchas aparezcan en los cromatogramas de estas Soluciones estándar F, G y H. El cromatograma de la Solución muestra debe presentar manchas que corresponden a las presentes en los cromatogramas de estas soluciones estándar.
Pulverizar sobre la tercera placa con Revelador 4 y calentar a 120°C hasta que las manchas aparezcan en los cromatogramas de las Soluciones estándar. Las manchas aparecen rápidamente en los cromatogramas de las Soluciones estándar A, B, C, D, E, F, G y H. La mancha en el cromatograma de la Solución estándar 1 aparece más lentamente. El cromatograma de la Solución muestra no debe presentar más de tres manchas y éstas corresponden a Las manchas en los cromatogramas de las Soluciones estándar A, B, C, D, E, F, G o H; puede mostrar también una mancha que corresponde a la mancha en el cromatograma de la Solución estándar 1. Las manchas en el cromatograma de la Solución muestra no deben ser más intensas que las manchas correspondientes en los cromatogramas de las Soluciones estándar.
[NOTA: en el cromatograma de la Solución muestra, cualquier mancha cercana al frente del solvente empleado para el primer desarrollo no debe tenerse en cuenta (polímeros de bajo peso molecular relativo)].
Cromo - (ver 440. Espectrofotometría de absorción y emisión atómica).
Solución madre del estándar - Disolver una cantidad de dicromato de potasio, equivalente a 0,283 g de K2Cr2O7, en agua y diluir a 1 litro con el mismo solvente (100 ppm de Cr).
Soluciones estándar - Preparar las soluciones estándar empleando la Solución madre del estándar diluida con una mezcla de agua y ácido clorhídrico (8:2).
Solución muestra - Solución S3
Procedimiento - Medir la absorbancia a 358,0 nm empleando una lámpara de cromo de cátodo hueco como fuente de radiación y una llama de aire-acetileno. No debe estar presentar más de 0,05 ppm de Cr.
Vanadio - (ver 440. Espectrofotometría de absorción y emisión atómica).
Solución madre del estándar - Disolver una cantidad de vanadato de amonio, equivalente a 0,230 g de NH4VO3, en agua y diluir a 100,0 ml con el mismo solvente (0,1% de V).
Soluciones estándar - Preparar las soluciones estándar empleando la Solución madre del estándar diluida con una mezcla de agua y ácido clorhídrico (8:2).
Solución muestra - Solución S3
Procedimiento - Medir la absorbancia a 318,3 nm empleando una lámpara de vanadio de cátodo hueco como fuente de radiación y una llama de acetileno-óxido nitroso. No debe estar presente más de 10 ppm de V.
Residuo de ignición <270> - No más de 0,2%, determinado sobre 5 g.
Copolímero de etileno-acetato de vinilo para envases y tubos destinados a preparaciones para nutrición parenteral
El copolímero de etileno-acetato de vinilo se obtiene por copolimerización de mezclas de etileno y acetato de vinilo. Contiene una cantidad definida de acetato de vinilo no superior a un 25% en los materiales que se emplean para fabricar envases y no superior a un 30% en los materiales que se emplean para fabricar tubos.
ESTABILIZANTES Y ADITIVOS
|
ESTABILIZANTES Y ADITIVOS |
LIMITES (%) |
|
Estabilizantes - puede contener no más de tres de los siguientes estabilizantes: |
|
|
butilhidroxitolneno |
0,125 |
|
tetrakis [3-(3,5-di-ten--butil-4-hidroxifenil)propionato] de pentaeritritilo |
0,2 |
|
3-(3,5-di-ter-butil-4-hidroxifenil)propionato de octadecilo |
0,2 |
|
fósfito de tris(2,4-di-ter--butilfenilo) |
0,2 |
|
2,2’,2",6,6’,6"-hexa-ter-butil-4,4’,4"-[(2,4,6-trimetil-1,3,5-bencenotriil)trismetilen] trifenol |
0,2 |
|
Aditivos - |
|
|
oleamida o erucamida |
0,2 |
|
estearato de calcio o estearato de cinc o una mezcla de ambos |
0,5 |
|
carbonato de calcio o hidróxido de potasio |
0,5 |
|
dióxido de silicio |
0,2 |
CARACTERISTICAS
Perlas, gránulos o, luego de ser transformado, láminas translúcidas o tubos de espesor variable. Es prácticamente insoluble en agua, etanol, metanol y hexano. Sin embargo el hexano disuelve los polímeros residuales de bajo peso molecular. Soluble en hidrocarburos aromáticos calientes. Se quema con una llama azul. La temperatura a la cual el material se ablanda varía con el contenido de acetato de vinilo; siendo aproximadamente de 100°C para materiales de bajo contenido y de aproximadamente 70°C para materiales cuyo contenido es de 30%.
IDENTIFICACION - [NOTA: si es necesario, cortar el material en trozos de tamaño apropiado].
Absorción infrarroja <460> del material a ensayar agregar 10 ml de tolueno y calentar a reflujo durante aproximadamente 15 minutos. Colocar unas gotas de la solución obtenida sobre una placa de cloruro de sodio y el solvente a 80°C. El espectro obtenido debe presentar los siguientes máximos de absorción que corresponden al acetato de vinilo: 1.740; 1.375; 1.240 ; 1.020 y 610 cm-1 y máximos que corresponden al etileno en las posiciones siguientes: 2.920 a 2.850; 1.470; 1.460; 1.375; 730 y 720 cm-1. El espectro obtenido debe ser, además, idéntico al obtenido con la sustancia de referencia. [NOTA: si el material a ensayar está en forma de láminas, el espectro puede determinarse directamente sobre un trozo de tamaño apropiado.]
ENSAYOS - [NOTA: si es necesario, cortar el material en trozos de tamaño apropiado.]
Solución indicadora - Disolver en alcohol 100 mg de azul de bromotimol, 20 mg de rojo de metilo y 200 mg de fenolftaleína. Diluir a 100 ml con el mismo solvente y filtrar.
Solución S1 - Transferir 2,0 g del material a ensayar a un erlenmeyer de vidrio al borosilicato de boca esmerilada. Agregar 80 ml de tolueno y calentar a reflujo con agitación constante durante 90 minutos. Dejar enfriar a 60°C y agregar 120 ml de metanol con agitación constante. Filtrar la solución a través de un filtro de vidrio sinterizado de porosidad media. Lavar el erlenmeyer y el filtro con 25 ml de una mezcla de 40 ml de tolueno y 60 ml de metanol, agregar el lavado al filtrado y diluir a 250 ml con la misma mezcla de solventes.
Solución S2 - Transferir 25 g del material a ensayar a un erlenmeyer de vidrio al borosilicato de boca esmerilada. Agregar 500 ml de Agua para Inyectables y calentar a reflujo durante 5 horas. Dejar enfriar y decantar la solución. Reservar una porción de la solución para el ensayo Aspecto de la solución S2 y filtrar el resto a través de un filtro de vidrio sinterizado. Emplear dentro de las 4 horas de su preparación.
Aspecto de la solución S2 - Debe ser transparente e incolora.
Acidez o alcalinidad - A 100 ml de la Solución S2 agregar 0,15 ml de Solución indicadora. No se deben requerir más de 1,0 ml de hidróxido de sodio 0,01 N para cambiar el color del indicador a azul. A 100 ml de Solución S2 agregar 0,2 ml de naranja de metilo (SR). No se deben requerir más de 1,5 ml de ácido clorhídrico 0,01 N para iniciar el cambio de color del indicador de amarillo a anaranjado.
Absorbancia - A longitudes de onda entre 220 y 340 nm, la absorbancia de la Solución S2 no debe ser mayor de 0,20.
Sustancias reductoras - A 20 ml de la Solución S2 agregar 1 ml de ácido sulfúrico diluido y 20 ml de permanganato de potasio 0,002 M. Calentar a reflujo durante 3 minutos y enfriar inmediatamente. Agregar 1 g de ioduro de potasio y titular inmediatamente con tiosulfato de sodio 0,01 N, empleando 0,25 ml de almidón (SR) como indicador. Realizar una determinación con un blanco y hacer las correcciones necesarias. La diferencia entre los volúmenes no debe ser mayor de 0,5 ml.
Amidas y ácido esteárico
Fase estacionaria - Emplear dos placas para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía con indicador de fluorescencia de 0,25 mm de espesor.
Fase móvil 1 - 2,2,4-Trimetilpentano y etanol (75:25).
Fase móvil 2 – Hexano
Fase móvil 3 — Cloruro de metileno y metanol (95:5).
Solución estándar A - Disolver 20 mg de ácido esteárico en 10 ml de cloruro de metileno.
Solución estándar B - Disolver 40 mg de oleamida en 10 ml de cloruro de metileno. Diluir 1 ml de esta solución a 5 ml con cloruro de metileno.
Solución estándar C - Disolver 40 mg de erucamida en 10 ml de cloruro de metileno. Diluir 1 ml de esta solución a 5 ml con cloruro de metileno.
Solución muestra - Evaporar a sequedad, aplicando vacío y a 45°C, 100 ml de la Solución S, Disolver el residuo en 2 ml de cloruro de metileno acidificado (SR).
Revelador - Acido fosfomolíbdico al 4% en etanol.
Procedimiento - Aplicar por separado sobre cada placa 10 µl de cada solución. Dejar secar las aplicaciones. Desarrollar la primera placa hasta que el frente del solvente haya recorrido aproximadamente 10 cm empleando Fase móvil 1. Retirar la placa de la cámara y dejarla secar. Pulverizar sobre la placa con Revelador y calentar a 120°C durante unos minutos para intensificar las manchas. Cualquier mancha que corresponda a ácido esteárico en el cromatograma de la Solución muestra no debe ser más intensa que la mancha principal en el cromatograma de la Solución estándar A.
Desarrollar la segunda placa hasta que el frente del solvente haya recorrido aproximadamente 13 cm empleando Fase móvil 2. Retirar la placa de la cámara y dejarla secar . Desarrollar nuevamente hasta que él frente del solvente haya recorrido aproximadamente 10 cm emplendo Fase móvil 3. Retirar la placa de la cámara y dejarla secar. Pulverizar sobre la placa con Revelador. Calentar en una estufa a 120°C hasta que las manchas aparezcan. Cualquier mancha que corresponda a erucamida u oleamida en el cromatograma de la Solución muestra no debe ser más intensa que las manchas correspondientes en los cromatogramas de las Soluciones estándar B y C.
Antioxidantes fenólicos
Sistema cromatográfico – Emplear un equipo para cromatografía de líquidos de un detector ultravioleta ajustado a 280 mm y una columna de 25 cm x 4,6 mm con fase estacionaria constituida por octadecilsilano químicamente unido a partículas de sílice porosa de 5 µm de diámetro. El caudal es de aproximadamente 1,5 ml por minuto.
Fase móvil - Emplear una de las dos mezclas siguientes:
Fase móvil 1 - Acetonitrilo, tetrahidrofurano y agua (60:30:10).
Fase móvil 2 - Metanol, 2-propanol y agua (50:45:5).
Solución estándar A - Disolver 25 mg de butilhidroxitolueno, 40 mg de 2,2’2",6,6’6"-hexater-butil-4,4',4"-[(2,4,6-trimetil-1,3,5-bencenotriil) trismetilen]trifenol, 40 mg de tetrakis [3- (3,5-di-ter-butil-4-hidroxifenil)propionato] de pentaeritritilo y 40 mg de 3-(3,5-diter-butil-4 -hidroxifenil) prioponato de octadecilo en 10 ml de una mezcla de acetonitrilo y tetrahidrofurano (50:50). Diluir 2 ml de esta solución a 50 ml con el mismo solvente.
Solución estándar B - Disolver 40 mg de 3 (3,5-diter-butil-4-hidroxifenil) propionato de oetadecilo y 40 mg de fosfito de tris (2,4-di-terbutilfenilo) en 10 ml de cloruro de metileno. Diluir 2 ml de esta solución a 50 ml con el mismo solvente.
Solución muestra A - Evaporar a sequedad, aplicando vacío y a 45 °C, 50 ml de Solución S1. Disolver el residuo en 5 ml de una mezcla de acetonitrilo y tetrahidrofurano (50:50).
Solución muestra B —Evaporar a sequedad, aplicando vacío y a 45 °C, 50 ml de Solución S1. Disolver el residuo en 5 ml de cloruro de metileno.
Aptitud del sistema - (ver 100. Cromatográfia)
Empleando Fase móvil 1 - Cromatografiar la Solución. estándar A, registrar los cromatogramas y medir las respuestas de los picos según se indica en Procedimiento: La eficiencia de la columma calculada para el pico de butilhidroxitolueno no debe ser menor de 2.500 platos teóricos y la resolución, R; entre los picos de tetrakis [3-(3,5-di-ter-butil-4= hidroxifenil) propionato] de pentaeritritilo y 2,2',2",6,6',6"-h-exa-terbutil-(4,4',4"-[(2,4,6, trimetil-1,3,5-bencenotriil) tris-metilen]trifenol no debe ser menor de 2,0.
Empleando Fase móvil 2 - Cromatografiar la Solución estándar B, registrar los cromatogramas y medir las respuestas de los picos según se indica en Procedimiento: la resolución, R, entre los picos de (3,5 di-ter-butil-4-hidroxifenil)propionato de octadecilo y fosfito de tris(2,4-di-ter-butilfenilo) no debe ser menor de 2,0.
Procedimiento - Empleando Fase móvil 1, inyectar por separado en el cromatógrafo 20 ml de Solución muestra A y 20 ml de Solución estándar A. Registrar los cromatogramas y medir las respuestas de los picos principales. El cromatograma de la Solución muestra A debe presentar únicamente los picos principales que corresponden a los picos en el cromatograma de la Solución estándar A con un tiempo de retención mayor de 2 minutos. Las respuestas de los picos en el cromatograma de la Solución muestra A no deben ser mayores que las de los picos correspondientes en el cromatograma de la Solución. estándar A, a excepción del último pico eluido en el cromatograma de la Solución estándar A.
Si el cromatograma de la Solución muestra A presenta un pico con el mismo tiempo de retención que el último antioxidante eluido con la Solución estándar A, emplear Fase móvil 2 y proceder según se indica a continuación:
Inyectar por separado en el cromatógrafo 20 ml de Solución muestra B y 20 ml de Solución estándar B. Registrar los cromatogramas y medir las respuestas de los picos principales. El cromatograma de la Solución muestra B debe presentar sólo picos principales que corresponden a los picos en el cromatograma de la Solución estándar B con un tiempo de retención mayor de 3 minutos.
Las respuestas de los picos en el cromatograma de la Solución muestra B no deben ser mayores que las de los picos correspondientes en el cromatograma de la Solución estándar B.
Sustancias solubles en hexano - Transferir 5 g del material a ensayar a un erlenmeyer de vidrio al borosilicato de boca esmerilada. Agregar 50 ml de hexano y calentar a reflujo en un baño de agua con agitación constante durante 4 horas. Enfriar en un baño de hielo (se puede formar un gel). Adaptar una camisa de enfriamiento, llena de agua helada, a un filtro de vidrio sinterizado de porosidad media adaptado con un dispositivo que permita aplicar presión durante la filtración.
Dejar enfriar el filtro durante 15 minutos. Filtrar la solución de hexan aplicando una presión de 27 kPa sin lavar el residuo; el tiempo de filtración no debe exceder de 5 minutos. Evaporar 20 ml de la solución a sequedad. Secar a 100 °C durante 1 hora. El residuo no debe pesar más de 40 mg (2%) para copolímeros empleados en la fabricación de envases y no más de 0,1 g (5%) para copolímeros empleados para tubos.
Residuo de ignición <270> - No más de 1,2%, determinado sobre 5,0 g.
VALORACION
Transferir de 250 mg a 1 g del material a ensayar, según el contenido de acetato de vinilo del copolímero a ensayar, a un erlenmeyer de vidrio al borosilicato de boca esmerilada de 300 ml. Agregar 40 ml de xileno. Calentar a reflujo con agitación durante 4 horas. Dejar enfriar, con agitación continua, hasta que comience la precipitación. Agregar lentamente 25,0 m1 de una solución de hidróxido de potasio alcohólico preparada disolviendo 6,6 g de hidróxido de potasio en 50 ml de agua y diluyendo a 1 litro con etanol. Calentar a reflujo con agitación durante 3 horas. Dejar enfriar con agitación continua, lavar el refrigerante con 50 ml de agua y agregar al erlenmeyer 30,0 ml de ácido sulfúrico 0,1 N. Transferir el contenido del erlenmeyer a un vaso de precipitados de 400 ml. Lavar el erlenmeyer con dos porciones de 50 ml de una solución de sulfato de sodio anhidro al 20% y tres porciones de 20 ml de agua. Agregar todos los lavados al vaso de precipitados que contiene la solución inicial. Titular el exceso de ácido sulfúrico con hidróxido de sodio 0,1 N, determinando el punto final potenciométricarnente (ver 780. Volunzetría). Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido sulfúrico 0,1 N es, equivalente a 8,609, mg de acetato de vinilo.
Envases plásticos estériles para sangre humana o hemoderivados
Los envases plásticos para la recolección, almacenamiento, procesamiento y administración de sangre humana y hemoderivados se fabrican de uno o más polímeros y, si el caso así lo requiere, con aditivos permitidos. En condiciones normales de uso, los materiales no deben liberar monómeros u otras sustancias, en cantidades que puedan ser nocivas o causen modificaciones anormales a la sangre.
Los envases pueden contener soluciones anticoagulantes.
Cada envase está equipado con accesorios apropiados para facilitar su uso. El envase puede estar constituido por una unidad o estar conectado por uno o más tubos a uno o más envases complementarios para permitir la separación de los componentes sanguíneos en un sistema cerrado.
A menos que se especifique de otro modo en
Envases plásticos estériles para sangre humana y hemoderivados, los materiales de los envases deben cumplir con los requisitos para Poli (cloruro de vinilo) plastificado para envases destinados a soluciones acuosas para perfusión intravenosa.
CARACTERISTICAS
El envase debe ser suficientemente transparente para permitir un examen visual apropiado de su contenido antes y después de ser llenado con sangre y debe ser suficientemente flexible para ofrecer una mínima resistencia durante el llenado y vacíado bajo condiciones normales de uso. El envase no debe contener más de 5 ml de aire.
ENSAYOS
Solución S1.- Llenar el envase con 100 ml de Solución fisiológica libre de piretógenos (SR) estéril. Cerrar el envase y calentarlo en autoclave, manteniendo la temperatura a 110 °C durante 30-minutos.
Si el envase a ensayar contiene una solución anticoagulante, vaciarlo previamente, y lavarlo con 250 ml de Agua para Inyectables a 20 ± 1 °C en varias porciones, descartando los lavados.
Solución S2 - Introducir en el envase un volumen de Agua para Inyectables igual al volumen de solución de anticoagulante. Cerrar el envase y calentarlo en autoclave manteniendo la temperatura a 110 °C durante 30 minutos. Enfriar, agregar suficiente cantidad de Agua para Inyectables como para llenar el envase hasta su capacidad nominal.
Si el envase a ensayar contiene una solución anticoagulante, vaciarlo previamente y lavarlo según se indicó anteriormente para la Solución S1.
Resistencia a variaciones de temperatura -Colocar el envase en una cámara apropiada la cual posee una temperatura inicial entre 20 y 23°C. Enfriarlo rápidamente a una temperatura de - 80 °C y mantenerlo a esa temperatura durante 24 horas. Elevar la temperatura a 50 °C y mantenerla durante 12 horas. Dejar enfriar a temperatura ambiente. El envase deberá cumplir con los ensayos para la Resistencia a la centrifugación, Resistencia al estiramiento, Fuga, Permeabilidad al vapor de agua, Vaciado bajo presión y velocidad de llenado, siguiendo las técnicas descriptas en este capítulo.
Resistencia a la centrifugación -
Solución indicadora - Disolver, con calentamiento suave, 50 mg de azul de bromofenol en 3,73 ml de hidróxido de sodio 0,02 M y diluir a 100 ml con agua. -
Procedimiento - Introducir en el envase un volumen de agua acidificada, por el agregado de 1 ml de solución de ácido clorhídrico diluido, en cantidad suficiente para alcanzar su capacidad nominal. Envolver el envase con un papel absorbente impregnado con Solución indicadora diluida 1 en 5. Secar y centrifugar durante 10 minutos a 5000 g. No se debe producir ninguna fuga, revelada por el papel indicador, ni ninguna distorsión permanente.
Resistencia al estiramiento - Introducir en el envase un volumen de agua acidificada por el agregado de 1 ml de solución de ácido clorhídrico diluido, en suficiente cantidad para alcanzar su capacidad nominal. Suspender el envase por el dispositivo de sujeción desde el extremo opuesto al tubo de salida, aplicar a lo largo del eje del tubo una fuerza de 20 N (2,05 kgf). Mantener la tracción durante 5 segundos. Repetir el ensayo aplicando la fuerza a cada una de las partes que se emplean para llenar y vaciar el envase. No deberá producirse rotura o deterioro apreciable.
Ensayo de fuga - Colocar el envase, que se ha sometido al ensayo de Resistencia al estiramiento, entre dos placas recubiertas con papel absorbente impregnado con Solución indicadora diluida 1 en 5, empleada en el ensayo de Resistencia a la centrifugación y secar. Aplicar, progresivamente, una fuerza a las placas de forma que la presión interna del envase alcance 67 kPa en el término de 1 minuto. Mantener la presión durante 10 minutos. No se debe percibir ninguna señal de fuga sobre el papel indicador.
Permeabilidad al vapor de agua - Para envases que contienen solución anticoagulante, llenar con un volumen de Solución fisiológica (SR), similar a la cantidad de sangre a contener.
Para el caso de los envases vacíos, llenar con la mezcla de solución de anticoagulante indicada y Solución fisiológica (SR). Cerrar el envase, pesarlo y almacenarlo a 5 ± 1 °C en una atmósfera con una humedad relativa de 50 ± 5 % durante 21 días. Al final de este período la pérdida de peso no deber ser mayor de 1 %.
Vaciado bajo presión - Llenar el envase con un volumen de agua a 5 ± 1 °C, equivalente a su capacidad nominal. Adosar a uno de los conectores, un equipo de transfusión sin cánula intravenosa. Comprimir el envase de manera tal que durante el vaciado se mantenga una presión interna de 40 kPa. El envase se debe vaciar en menos de 2 minutos.
Velocidad de llenado - Conectar el envase, por intermedio del tubo de transferencia con su correspondiente aguja a un depósito que contiene una cantidad apropiada de una solución con una viscosidad similar a la de la sangre, como por ej., una solución de sacarosa con una concentración de 335 g/1 a 37 °C - Mantener la presión interna del depósito a 9,3 kPa, estando al mismo nivel la base del mismo y la parte superior del envase. El volumen de líquido que fluye dentro del envase en 8 minutos no debe ser menor que la capacidad nominal del envase.
Transparencia -
Solución de sulfato de hidracina - Disolver 1,0 g de sulfato de hidracina en agua y diluir a 100 ml con el mismo solvente. Dejar reposar durante 4 a 6 horas.
Solución de hexametilentetramina - Transferir 2,5 g de hexametilentetramina a un matraz de 100 ml con tapón esmerilado. Agregar 25 ml de agua y disolver.
Suspensión opalescente primaria - Agregar a la Solución de hexametilentetramina contenida en el matraz, 25 ml de Solución de sulfato de hidracina. Mezclar y dejar reposar durante 24 horas. Esta suspensión es estable durante 2 meses cuando se la almacena en envases de una superficie interna perfectamente lisa. La suspensión no debe adherirse y debe agitarse cuidadosamente antes de ser empleada.
Procedimiento - Introducir al envase vacío un volumen, equivalente a su capacidad nominal, de la Suspensión opalescente primaria diluida de manera de obtener una absorbancia de 0,37 a 0,43 a 640 nm (el factor de dilución es de 1 en 16). La turbidez de la suspensión debe ser perceptible cuando se observa a través del envase, en comparación con un envase de similares características llenó de agua en las mismas condiciones.
Efectos hemolíticos en sistemas de pH regulado - (ver 470-Espectrofotometría ultravioleta y visible).
Solución reguladora madre - Disolver 90,og de cloruro de sodio, 34,6 g de fosfato dibásico de sodio y 2,43 g de fosfato monobásico de sodio en agua y diluir a 1 litro con el mismo solvente.
Solución reguladora Ao - A 30,0 ml de la, Solución reguladora madre agregar 10,0 ml de agua.
Solución reguladora BO - A 30,0 ml de la Solución reguladora madre agregar 20,0 ml de agua.
Solución reguladora Co - A 15,0 ml de la Solución reguladora madre agregar 85;0 ml de agua.
Solución A1 - Mezclar 3,0 ml de Solución reguladora Ao y 12,0 ml de agua.
Solución B1 - Mezclar 4,0 ml de Solución reguladora-BO y 11,0 ml de agua.
Solución C1 - Mezclar 4,75 ml de Solución reguladora Co y 10,25 ml de agua.
Procedimiento - Transferir 1,4 ml de la Solución S2 a cada uno de tres tubos de centrífuga. Al tubo I agregarle 0,1 ml de Solución reguladora Ao, al tubo II agregarle 0,1 ml de Solución reguladora Bo y al tubo III agregarle 0,1 ml de Solución reguladora Co. Agregar a cada tubo 0,02 ml de sangre humana fresca heparinizada, mezclar bien y calentar en un baño de agua a 30 ± 1 °C durante 40 minutos. Emplear sangre recolectada 3 horas antes como máximo o sangre recolectada con solución anticoagulante de citrato-fosfato-dextrosa 24 horas antes como máximo.
A los tubos I, II y III agregar 1,5 ml de Solución A1, Solución B1 y Solución C1, respectivamente. Al mismo tiempo y de la misma manera, preparar otros tres tubos, reemplazando Solución S2 por agua, estos tubos servirán como control. Centrifugar simultáneamente los tubos a ensayar y los de control a exactamente 2500 g en la misma centrífuga horizontal durante 5 minutos. Determinar las absorbancias, con un espectrofotómetro apropiado, en celdas de 1 cm, a la longitud de onda de 540 nm, empleando la Solución reguladora madre como blanco. Calcular el porcentaje de hemólisis por la fórmula siguiente:
|
A exp |
||
|
= |
––––– |
100 |
|
A 100 |
en la cuál A100, es la absorbancia del tubo III y Aexp son las absorbancias de los tubo I ó II, o las correspondientes a los tubos controles.
La solución en el tubo I debe dar un porcentaje de hemólisis no mayor a 10% y el porcentaje de hemólisis de la solución en el tubo II no debe diferir en más de 10% al del tubo control correspondiente.
Esterilidad <370> - Introducir asépticamente en el envase 100 ml de Solución fisiológica (SR) estéril y agitar el envase para asegurar que la superficie interna se moje completamente. Filtrar el contenido del envase a través de un filtro de membrana y colocar la membrana en un medio de cultivo apropiado. Los envases deben cumplir con el ensayo de esterilidad.
Piretógenos <340> - Inyectar 10 ml de la Solución S1 por cada kg de peso del conejo. La Solución S1 debe cumplir con los requisitos establecidos.
Toxicidad anormal <360> - Inyectar 0,5 ml de la Solución S, a cada ratón. La Solución S1 debe cumplir con los requisitos establecidos.
Acondicionamiento -
Los envases están contenidos en sobres protectores. Al separarse el envase de su sobre protector, el mismo no debe evidenciar fugas ni crecimiento de microorganismos. El sobre protector debe ser suficientemente resistente para soportar la manipulación normal.
El sobre protector debe estar sellado de tal manera que no pueda abrirse y cerrarse nuevamente sin evidenciar la rotura del mismo.
Rotulado - Debe cumplir con las normas vigentes.
Envases plásticos vacíos estériles de poli(cloruro de vinilo) plastificado para sangre humana o hemoderivados
ENSAYOS
Deberán cumplir con los ensayos para Envases plásticos estériles para sangre humana o hemoderivados y con los siguientes ensayos para detectar materia extraíble.
Solución de referencia Transferir Agua para Inyectables a un erlenmeyer de vidrio al borosilicato y calentar en autoclave a 110 °C durante 30 minutos.
Sustancias reductoras - Inmediatamente después de la preparación de la Solución- S2, transferir al erlenmeyer al borosilicato una cantidad correspondiente al 8% de la capacidad nominal del envase. Simultáneamente preparar un blanco empleando un volumen igual de la Solución de referencia recientemente preparada en otro erlenmeyer de vidrio al borosilicato. A cada solución agregar 20,0 ml de permanganato de potasio 0,002 M y 1 ml de ácido sulfúrico diluido. Dejar reposar durante 15 minutos protegido de la luz.
A cada solución agregar 0,1 g de ioduro de potasio. Dejar reposar durante 5 minutos protegido de la luz y titular inmediatamente con tiosulfato de sodio 0,01 N, empleando 0,25 ml de almidón (SR) como indicador. La diferencia entre las dos titulaciones no debe ser mayor de 2,0 ml.
Acidez o alcalinidad - A un volumen de Solución S2, equivalente al 4 % de la capacidad nominal del envase, agregarle 0,1 ml de fenoftaleína (SR). La solución permanece incolora. Agregar 0,4 ml de una solución de hidróxido de sodio 0,01 M. La solución toma color rosado. Agregar 0,8 ml de ácido clorhídrico 0,01 M y 0,1 ml de rojo de metilo (SR 1). La solución se torna de color anaranjado rojizo o rojo.
Cloruro -
Solución de cloruro de sodio - Disolver en agua una cantidad de cloruro de sodio, equivalente a 0,824 g de CINa, y diluir a 1 litro con el mismo solvente. Diluir 1 ml de esta solución a 100 con agua inmediatamente antes de usar (5 ppm de CI).
Procedimiento - A 15 ml de Solución S2 agregar 1 ml de ácido nítrico diluido y volcar la mezcla de una sola vez en un tubo de Nessler que contenga 1 ml de nitrato de plata (SR). Luego de dejar en reposo esta solución durante 5 minutos protegido de la luz, no debe presentar una turbidez mayor que la de una solución preparada simultáneamente, mezclando 1,2 ml de Solución de cloruro de sodio con 13,8 ml de agua. (0,4 ppm).
Amonio -
Solución alcalina de tetraiodoniercurato de potasio - Disolver 11 g de ioduro de potasio y 15 g de ioduro de mercurio(II) en agua y diluir a 100 ml con el mismo solvente. Mezclar extemporáneamente 1 volumen de esta solución y 1 volumen de solución de hidróxido de sodio de 250 gl.
Solución de amonio - Disolver en agua una cantidad de cloruro de amonio, equivalente a 741 mg de NH4cl, y diluir a 1 litro con el mismo solvente. Diluir 1 ml de esta solución a 100 con agua. Tomar 2 volúmenes de la solución anterior y diluir a 5 volúmenes con agua inmediatamente antes de usar. (1 ppm de NH4).
Solución diluida de hidróxido de sodio - Disolver 8,5 g de hidróxido de sodio en agua y diluir a 100 ml con agua.
Procedimiento - Diluir 5 ml de Solución S2 a 14 ml con agua, alcalinizar si es necesario con Solución diluida de hidróxido de sodio y diluir a 15 ml con agua. Agregar 0,3 ml de Solución alcalina de tetraiodomercurato de potasio. Después de 5 minutos, el color amarillo no debe ser más intenso que el producido por una solución obtenida mezclando 10 ml de Solución de amonio con 5 ml de agua y 0,3 ml de Solución alcalina de tetraiodomercurato de potasio. (2 ppm).
Residuo por evaporación - Evaporar a sequedad 100 ml de Solución S2 en un vaso de precipitados de vidrio al borosilicato, previamente calentada a 105 °C. Evaporar a sequedad, en las mismas condiciones 100 ml de la Solución de referencia. Secar hasta peso constante entre 100 y 105 °C. El residuo de la Solución S2 no debe pesar más de 3 mg, comparado con la Solución de referencia.
Absorbancia - Determinar la absorbancia de la Solución a longitudes de onda entre 230 a 360 nm, empleando la Solución de referencia a como blanco. A longitudes de onda entre 230 y 250 nm, la absorbancia no debe ser mayor de 0,30. A longitudes de onda entre 251 y 360 mn, la absorbancia no debe ser mayor de 0,10.
Ftalato de bis(2-etilhexilo) extraíble -
Solvente de extracción - Emplear alcohol diluido con agua con una densidad relativa entre 0,9389 y 0,9395 (ver 160. Determinación de la densidad relativa).
Solución madre del estándar - Disolver 100 mg de ftalato de bis(2-etilhexilo) en Solvente de extracción y diluir a 100,0 ml con el mismo solvente.
Soluciones estándar - Transferir 20,0; 10,0; 5,0; 2,0 y 1,0 ml de Solución madre del estándar a sendos matraces aforados de 100 ml y diluir a volumen con Solvente de extracción para obtener las Soluciones estándar A, B, C, D y E, respectivamente.
Determinar las absorbancias; con un espectrofotómetro apropiado, de las Soluciones estándar a la longitud de 272 nm, empleando Solvente de extracción como blanco. Trazar una recta de absorbancia en función de la concentración de ftalato de bis(2-etilhexilo).
Procedimiento de extracción - Mediante el empleo del adaptador correspondiente, llenar el envase vacío con un volumen de Solvente de extracción previamente calentado a 37 °C, igual a la mitad del volumen nominal. Expulsar el aire completamente del envase y sellar el tubo de salida. Sumergir el envase lleno en posición horizontal en un baño de agua a 37 ± 1 °C durante 60 ± 1 minuto sin agitar. Retirar el envase del baño de agua, invertirlo suavemente 10 veces y transferir el contenido a un matraz. Inmediatamente medir la absorbancia a 272 nm, empleando Solvente de extracción como blanco.
Determinar la concentración de ftalato de bis(2-etilhexilo), en mg por cada 100 ml de extracto, a partir de la recta de calibración.
La concentración no debe exceder:
- 10 mg por cada 100 ml para envases cuyo volumen nominal sea mayor o igual de 300 ml, pero menor de 500 ml;
- 13 mg por cada 100 ml para envases cuyo volumen nominal sea mayor de 150 ml, pero menor de 300 ml;
- 14 mg por cada 100 ml para envases cuyo volumen nominal sea menor o igual 150 ml.
Acondicionamiento y rotulado - Ver Envases plásticos estériles para sangre humana o hemoderivados.
Envases plásticos estériles de poli(cloruro de vinilo) plastificado para sangre humana que contienen solución, anticoagulante.
Los envases plásticos estériles de poli(cloruro de vinilo) para sangre humana que contienen una solución anticoagulante o soluciones conservadoras deberán cumplir con las monografías correspondientes. Estos envases se emplean para la recolección, almacenamiento y administración de sangre. Antes de ser llenados deberán cumplir con la descripción y características dadas en Envases plásticos vacíos estériles de poli(cloruro de vinilo) plastificado para sangre humana o hemoderivados.
A menos que se especifique de otro modo en Envases plásticos estériles para sangre humana o hemoderivados, la naturaleza y composición de los materiales de los envases deben cumplir con los requisitos para Poli(cloruro de vinilo) plastificado para envases destinados a sangre humana o hemoderivados y para envases destinados a soluciones acuosas para perfusión intravenosa.
ENSAYOS
Los envases deben cumplir con los ensayos para Envases plásticos estériles para sangre humana o hemoderivados y con los siguientes ensayos para medir el volumen de solución anticoagulante y para detectar materia extraíble.
Volumen de solución anticoagulante -Transferir completamente el contenido del envase a una probeta. El volumen no debe diferir en más de ± 10 % del volumen declarado.
Absorbancia - Determinar la absorbancia de la solución anticoagulante, extraída del envase, entre 250 y 350 nm, empleando como blanco una solución anticoagulante de la misma composición que no ha estado en contacto con el material plástico. La absorbancia, a la longitud de 280 nm, no debe ser mayor de 0,5.
Ftalato de bis(2-etilhexilo) extraíble - Retirar cuidadosamente la solución anticoagulante por medio del tubo de transferencia empleando un embudo adaptado a dicho tubo, llenar completamente el envase con agua, dejar en contacto durante 1 minuto, y presionar suavemente el envase. Después vaciarlo completamente y repetir el lavado. El envase vacío y lavado debe cumplir con el ensayo Ftalato de bis(2-etilhexilo) extraíble descripto en Envases plásticos vacíos estériles de poli(cloruro de vinilo) para sangre humana o hemoderivados.
Acondicionamiento y rotulado - Ver E Ver Envases plásticos estériles para sangre humana o hemoderivados.
Envases plásticos para soluciones acuosas para perfusión intravenosa
Los envases plásticos destinados a soluciones acuosas para perfusión intravenosa deben cumplir con los siguientes ensayos.
ENSAYOS
Solución S - Llenar un envase hasta su capacidad nominal con agua y taparlo. Colocar el envase en un autoclave a una temperatura de 121°C, durante 30 minutos. Si el calentamiento a 121 °C produce el deterioro del envase, calentar a 100 °C durante 2 horas. Emplear la solución, dentro de las 4 horas de preparada.
Blanco - Preparar un blanco calentando agua en un erlenmeyer de vidrio al borosilicato tapado, a la temperatura y por el tiempo empleado para la preparación de la Solución S.
Aspecto de la solución S - Debe ser transparente e incolora.
Acidez o alcalinidad - A un volumen de Solución S correspondiente al 4 % de la capacidad nominal del envase agregar 0,1 ml de fenolftaleína (SR). La solución debe ser incolora. Agregar 0,4 ml de hidróxido de sodio 0,01 M. La solución debe tomar una coloración rosa. Agregar 0,8 ml de ácido clorhídrico 0,01 M y 0,1 ml de rojo de metilo (SR 1). La solución debe ser de color anaranjado rojizo o rojo.
Absorbancia - Determinar la absorbancia de la Solución S entre 230 y 360 nm, no debe ser mayor de 0,20.
Sustancias reductoras - A 20,0 ml de Solución S agregar 1 ml de ácido sulfúrico diluido y 20,0 ml de solución de permanganato de potasio 0,002M. Calentar a ebullición durante 3 minutos y enfriar inmediatamente. Agregar 1 g de ioduro de potasio y titular inmediatamente con tiosulfato de sodio 0,01 N, empleando 0,25 ml de almidón (SR) como indicador. Realizar una determinación con un blanco y hacer las correcciones necesarias. La diferencia entre los volúmenes de titulación no debe ser mayor de 1,5ml.
Transparencia -
Solución de sulfato de hidracina - Disolver 1,0 g de sulfato de hidracina en agua y diluir a 100 ml con el mismo solvente. Dejar reposar durante 4 a 6 horas.
Solución de hexametilentetramina - Transferir 2,5 g de hexanetilentetramina a un matraz de 100 ml con tapón esmerilado. Agregar 25 ml de agua y disolver.
Suspensión opalescente primaria - Agregar a la Solución de hexametilentetramina contenida en el matraz, 25 ml de Solución de sulfato de hidracina. Mezclar y dejar reposar durante 24 horas. Esta suspensión es estable durante 2 meses cuando se la almacena en envases de vidrio de superficies internas lisas. La suspensión no debe adherirse y debe mezclarse cuidadosamente antes de ser empleada.
Procedimiento - Llenar el envase empleado anteriormente para la preparación de la Solución S, con un volumen de Suspensión opalescente primaria, igual a la capacidad nominal del envase, diluida 1 en 200 para un envase de polietileno o polipropileno y 1 en 400 para otros tipos de envases. La opalescencia de la suspensión debe ser perceptible cuando se observa a través del envase, en comparación con un envase de similares características lleno en las mismas condiciones pero con agua.
Acondicionamiento - El envase deberá ser acondicionado en un sobre protector.
Rotulado - Debe cumplir con las normas vigentes.
430. ENVASES DE VIDRIO
A continuación se describen los ensayos para la caracterización de la calidad de los envases primarios de vidrio destinados para uso farmacéutico.
Existen diversos tipos de envases:
Ampollas: son envases de vidrio de paredes finas en los que el cerrado, después del llenado, se realiza por fusión del vidrio. El contenido se extrae en una sola vez, previa apertura de las mismas.
Frascos, viales, jeringas y carpules: son envases cilíndricos, de paredes de grosor apropiado, cuyos cierres son de vidrio o de otro material, como por ej., materiales plásticos o elastoméricos. El contenido se extrae en una o varias dosis.
Envases para contener sangre y Hemoderivados: son envases cilíndricos, de paredes más o menos gruesas, de vidrio neutro, incoloro y de capacidad variable.
La estabilidad química de los envases de vidrio para uso farmacéutico es expresada por la resistencia hidrolítica, es decir, la resistencia para liberar sustancias minerales solubles en agua bajo condiciones específicas de contacto entre la superficie interna del envase o el polvo del vidrio y el agua. La resistencia hidrolítica es evaluada por titulación de la alcalinidad liberada.
El vidrio neutro es un vidrio al borosilicato que contiene cantidades importantes de piroborato de sodio, óxidos de aluminio o alcalino térreos. Debido a su composición, tiene una alta resistencia a los cambios térmicos y una alta resistencia hidrolítica.
El vidrio sódico-cálcico es un vidrio de sílice que contiene óxidos de metales alcalinos y alcalino térreos principalmente óxido de sodio y óxido de calcio, respectivamente. Debido a su composición, este tipo de vidrio posee moderada resistencia hidrolítica.
Clasificación de los envases de vidrio según su resistencia hidrolítica:
-Tipo I: son envases de vidrio neutro de alta resistencia hidrolítica; en general son apropiados para todas las preparaciones, sean o no para uso parenteral, para sangre y hemoderivados.
-Tipo II: son envases de vidrio sódico-cálcico de alta resistencia hidrolítica; en general son apropiados para las preparaciones parenterales acuosas neutras o ácidas.
-Tipo III: son envases de vidrio sodico-cálcico de moderada resistencia hidrolítica; en general son apropiados para preparaciones parenterales no acuosas, polvos para uso parenteral y preparaciones no parenterales.
-Tipo IV: son envases de vidrio sodico-cálcico de baja resistencia hidrolítica; en general son apropiados para preparaciones sólidas, líquidas o semisólidas que no son para uso parenteral.
En todos los casos, la elección de un envase primario debe ser el resultado de un estudio de estabilidad llevado a cabo en condiciones apropiadas. El elaborador de un producto farmacéutico es el responsable de garantizar la compatibilidad del envase elegido con la preparación que contiene.
RESISTENCIA HIDROLITICA
Materiales y reactivos
Para este ensayo es necesario emplear un autoclave; tamices N° 710, 425 y 250 (llamados a, b y c, respectivamente); dos erlenmeyers de vidrio resistente de 250 ml; un martillo de 900 g; un imán permanente; un desecador y un mortero con pilón, ambos de acero y construidos según las especificaciones dadas en la Figura.
Solución indicadora de rojo de metilo - Disolver 50 mg de rojo de metilo. en una mezcla preparada con 50 ml de alcohol y 1,86 ml de hidróxido de sodio 0,1 M. Diluir a 100 ml con agua. El cambio de color se produce a pH entre 4,4 y 6,0.
Resistencia hidrolítica del vidrio pulverizado
La magnitud del ataque se determina por la cantidad de álcali liberado por el vidrio, bajo condiciones específicas.
Solución muestra - Lavar perfectamente con agua los envases destinados al ensayo y secarlos en estufa. Triturar aproximadamente 100 g de vidrio procedentes de tres envases como mínimo, de modo que la dimensión de los fragmentos obtenidos no sobrepase los 25 mm. Transferir una parte de la muestra al mortero, insertar el pilón y golpear fuertemente una sola vez. Transferir el contenido del mortero al tamiz superior (a). Repetir la operación con el resto de la muestra. Pasar rápidamente por los tamices y recolectar los fragmentos que quedan sobre los tamices (a) y (b). Someter estos fragmentos a una nueva trituración. Repetir la operación hasta que sólo queden sobre el tamiz-(a) 20 g de vidrio aproximadamente. Rechazar esta fracción, así como la que ha pasado a través del tamiz (c). Seguidamente, someter los tamices a agitación manual o mecánica, durante 5 minutos.
Conservar para el ensayo la fracción de polvo de vidrio que ha pasado a través del tamiz (b) y que es retenida por el tamiz (c). Eliminar mediante un imán las partículas metálicas que pueda contener el polvo. A continuación, transferir aproximadamente 22 g del polvo de vidrio a un erlenmeyer y lavarlo con 60 ml de acetona, agitar y decantar el líquido sobrenadante. Repetir esta operación 5 veces. Extender el polvo sobre un cristalizador, dejar que la acetona se evapore, secar en estufa a 110 °C durante 20 minutos y dejar enfriar.
Transferir 20 g del polvo de vidrio a un erlenmeyer de 250 ml. Agregar 100 ml de agua y pesar. En un erlenmeyer similar al anterior, transferir 100 ml de agua, que se emplearán como blanco y pesar. Cubrir los envases con cristalizadores de vidrio neutro o con hojas de aluminio lavada con agua. Asegurar la distribución uniforme del polvo de vidrio sobre el fondo del erlenmeyer. Colocar los erlenmeyers en el autoclave y mantenerlos a 121 °C durante 30 minutos. Enfriar los erlenmeyers, destaparlos, secarlos cuidadosamente y llevarlos a sus pesos originales mediante el agregado de agua.

Procedimiento - Transferir 50 ml del líquido sobrenadante transparente de la Solución muestra,equivalente a 10,0 g del polvo de vidrio, a un erlenmeyer de 250 ml. Agregar 50 ml de agua a un erlenmeyer idéntico, que será empleado como blanco. Agregar a cada erlenmeyer 0,1 ml de Solución indicadora de rojo de metilo y titular el blanco con ácido clorhídrico 0,01 N. Titular la Solución muestra tomando como punto final el color obtenido en la titulación del blanco y hacer las correcciones necesarias. Expresar los resultados en función del tipo de vidrio, en ml de ácido clorhídrico 0,01 N por 10,0 g de vidrio: el valor obtenido no debe ser mayor que el indicado en la Tabla 1.
Tabla 1.
|
Tipo de vidrio |
Cantidad máxima de ácido clorhidrico 0,01 N (ml) |
|
I II-III IV |
2 17 30 |
Resistencia hidrolítica de la superficie del vidrio
Procedimiento - La Tabla 2 indica la cantidad de envases a emplear según su capacidad y el volumen de solución empleado en la titulación.
Tabla 2.
|
Capacidad nominal (ml) |
N° de envases |
Volumen de solución empleado para la titulación (ml) |
|
< 3 > 3 < 30 >30 |
> 10 > 5 > 3 |
25 50 100 |
Inmediatamente antes del ensayo, lavar por lo menos 3 veces cada envase con agua, a temperatura ambiente. Llenar los envases en su totalidad con agua, vaciarlos y calcular el volumen de derrame promedio.
Llenar las ampollas con agua hasta alcanzar el nivel del hombro y sellarlas. En el caso de los frascos, llenarlos al 90 % de su volumen de derrame y taparlos con vasos de precipitados de vidrio al borosilicato lavados con agua. Colocar los envases en el autoclave y calentar a 121 ± 1°C durante 60 minutos, reducir el calor de modo que el autoclave se enfríe y la presión se normalice en un tiempo entre 38 y 46 minutos, evitando la formación de vacío.
En un tiempo no mayor de 1 hora después de haber sacado los envases del autoclave, combinar los líquidos de los envases, mezclarlos y medir con una probeta el volumen especificado en la Tabla 2 para cada caso, transfiriéndolo a un erlenmeyer. Agregar el mismo volumen de agua en un erlenmeyer idéntico, que será empleado como blanco. Agregar a cada erlenmeyer 0,05 ml de Solución indicadora de rojo de metilo cada 25 ml de líquido y titular el blanco con ácido clorhídrico 0,01 N. Titular la Solución muestra tomando como punto final el color obtenido en la titulación del blanco y hacer la correcciones necesarias. La diferencia entre ambas titulaciones representa el volumen de ácido clorhídrico 0,01 N requerido para el volumen empleado de la Solución muestra.
Calcular el volumen necesario para 100 ml y referir los resultados a los límites de la Tabla 3.

CONTENIDO DE ARSENICO PARA VIDRIOS DE TIPO I, II Y III
Determinar el contenido de arsénico (ver 540. Límite de arsénico) sobre una alícuota de 35 ml del líquido obtenido en Solución muestra en el ensayo de Resistencia hidrolítica de la superficie del vidrio: no debe contener más de 0,1 ppm.
TRANSMISION DE LUZ
Solución muestra - Cortar el envase con una sierra circular de videa o similar. En el caso de los envases de vidrio soplado, elegir aquellas secciones que representan el espesor promedio de la pared y recortar al tamaño apropiado para ser colocadas en el espectrofotómetro. Lavar y secar evitando rayar la superficie. Si la muestra es tan pequeña que no cubre la abertura del soporte de la celda, tapar la parte faltante con papel opaco o con tela adhesiva. Limpiar la muestra y colocarla con ayuda de alguna cera u otro medio apropiado. La muestra debe ser colocada de tal manera que el haz de luz sea perpendicular a la superficie de la misma.
Límites - Las lecturas de luz transmitida a través del vidrio tipo I, II y III no deben ser mayores que los valores indicados en la Tabla 4.
Las lecturas de luz transmitida a través del vidrio tipo IV no deben ser mayores del 10 % de transmitancia, independientemente del tamaño del envase, en cualquier longitud de onda entre 290 y 450 nm.
Tabla 4. Límites de luz transmitida para vidrio tipo I, II y III.
-Máxima transmisión de luz permitida (%) entre 290 y 450 nm.
|
Tamaño nominal (ml) |
Envases cerrados por fusión |
Envases con tapa o tapón |
|
1 |
50 |
25 |
|
2 |
45 |
20 |
|
5 |
40 |
15 |
|
10 |
35 |
13 |
|
20 |
30 |
12 |
|
> 50 |
15 |
10 |
[NOTA: cualquier envase de tamaño intermedio a los mencionados anteriormente debe tener una transmisión igual o menor que la del envase de tamaño inmediato superior en la Tabla 4.]
440. ESPECTROFOTOMETRIA DE ABSORCION Y EMISION ATOMICA
Estas técnicas se emplean para la determinación de la concentración de un elemento metálico en una muestra. La determinación se efectúa mediante la medida de la intensidad de absorción o emisión de luz, producida por el vapor atómico del elemento generado a partir de la muestra en solución, realizada a una longitud de onda específica para cada elemento.
Absorción atómica
Aparato - Consta de una fuente de radiación, un generador de átomos del elemento a analizar (llama, horno, generador de vapor, etc.) que permite introducir el analito en el paso óptico, un monocromador y un detector.
Generación de vapores atómicos
Llama - Este sistema emplea un nebulizador para generar una niebla a partir de la solución del analito. Por evaporación del solvente cerca de la base de la llama, se obtienen pequeñas partículas sólidas, las que son fundidas y vaporizadas, disociándose sus moléculas constituyentes para producir átomos libres en estado basal.
-El tipo de llama se debe seleccionar de acuerdo con la clase de elemento a analizar:
a - para elementos fácilmente atomizables como cobre, plomo, potasio y sodio se debe emplear llama de aire-acetileno.
b - para elementos que forman compuestos refractarios y que no se descomponen en la llama aire-acetileno como aluminio, silicio y tungsteno se debe emplear llama de óxido nitroso-acetileno.
c - para determinar elementos tales como arsénico, calcio, cromo, magnesio, molibdeno, osmio, selenio o estroncio, pueden ser empleados indistintamente ambos tipos de llama.
Horno de grafito - En éste sistema, la solución del analito es atomizada de una sola vez en un tubo de grafito, donde se seca y luego se calcina por incremento de la temperatura permitiendo eliminar, tanto como sea posible, el material de la matriz sin pérdida del analito. La posterior vaporización de los residuos provenientes del período de calcinado genera átomos libres, los cuales permanecen en el paso óptico por un periodo de tiempo mayor que en el caso de la generación mediante llama.
Vapor frío - Este sistema es extremadamente sensible para determinar mercurio y ciertos elementos formadores de hidruros metálicos estables, tales como arsénico, selenio, antimonio, bismuto, telurio y estaño. Éstos pueden ser determinados reduciendo químicamente el elemento y luego arrastrando el producto con un gas inerte hasta la celda de absorción, donde se lo disocia por calentamiento, colocando los átomos así generados en el paso óptico.
Emisión atómica
Los átomos en el estado excitado generalmente son inestables y vuelven rápidamente al estado basal, perdiendo la energía adquirida en el proceso de absorción, dando lugar así a líneas de emisión a la misma longitud de onda a la cual ocurrió la absorción.
Aparato - Consta esencialmente de los mismos componentes que el aparato empleado para absorción atómica, excepto que no requiere una fuente de radiación. La excitación se efectúa empleando llamas de aire-acetileno y óxido nitroso-acetileno, como las indicadas en Llama.
La espectrofotometría de emisión atómica acoplada a plasma inductivo (ICP-AES) es una metodología relacionada, donde mediante temperaturas muy elevadas se logra la completa ionización de los elementos, minimizando las interferencias químicas.
Procedimiento general
Para operar el espectrofotómetro deben seguirse las instrucciones del fabricante y realizar el ensayo a la longitud de onda especificada en la monografía correspondiente. Emplear el Método I a menos que se especifique de algún modo en la monografía correspondiente.
El espectrofómetro debe calibrarse según se indica a continuación:
Para las medidas de absorción - Introducir agua o la solución blanco especificada en la monografía correspondiente en el generador de vapor atómico y ajustar la lectura de forma que indique el 100 % de transmitancia. Introducir la solución estándar más concentrada en el generador y ajustar la sensibilidad para obtener una lectura apropiada.
Para las medidas de emisión - Introducir agua o la solución blanco especificada en la monografía correspondiente en el generador de vapor atómico y ajustar la lectura del aparato a cero. Introducir la solución estándar más concentrada en el generador y ajustar la sensibilidad para obtener una lectura apropiada.
Método I
Calibración directa
Preparar no menos de tres soluciones estándar que contengan el elemento a determinar, abarcando el intervalo de concentración recomendado por el fabricante del aparato y para el elemento. Todo reactivo empleado en la preparación de la solución muestra se debe agregar a las soluciones estándar en la misma concentración. Luego de calibrar el aparato, introducir cada solución estándar en el generador por lo menos tres veces y registrar la lectura en cada caso cuando ésta sea constante. [NOTA: si el generador es una llama, lavar con agua o solución blanco luego de cada introducción; si se emplea un horno, quemar luego de cada introducción.] Realizar una curva de calibración, representando el promedio de cada grupo de tres lecturas en función de la concentración. Preparar una solución muestra según se especifica en la monografía correspondiente, ajustando la concentración para que la lectura obtenida esté comprendida dentro del intervalo de concentraciones de las soluciones estándar. Introducir la solución muestra en el generador y registrar la lectura. Repetir este procedimiento dos veces más y, empleando el promedio de las tres lecturas, determinar la concentración del elemento a partir de la curva de calibración.
Método II
Adición de estándar
Transferir volúmenes iguales de la solución muestra preparada según se especifica en la monografía correspondiente a tres matraces aforados. Agregar a dos de ellos una cantidad conocida de la solución estándar especificada para producir una serie de soluciones con cantidades crecientes del elemento a determinar. Diluir el contenido de cada matraz al volumen requerido con agua o el solvente especificado en la monografía correspondiente y homogeneizar. Las concentraciones de las muestras deben estar incluidas en la región donde la respuesta del aparato es directamente proporcional a la concentración.
Luego de calibrar el aparato como se indicó anteriormente, introducir cada solución en el generador no menos de tres veces y registrar la lectura cuando se estabilice. [NOTA: si el generador es una llama, lavar con agua o la solución blanco luego de cada introducción; si se emplea un horno, quemar luego de cada introducción, tomando la precaución de asegurar que la lectura vuelva al valor inicial del blanco luego de cada determinación.] Representar gráficamente los promedios de las lecturas obtenidas en función de la cantidad de elemento agregada, trazando la línea recta que mejor se ajuste a los puntos marcados. Extrapolar la recta hasta su intersección con el eje de las abcisas; la distancia entre este punto y el punto de intersección de los ejes representa la concentración del elemento en la solución muestra.
450. ESPECTROFOTOMETRIA DE FLUORESCENCIA
La espectrofotometría de fluorescencia es una técnica empleada para determinar la concentración de una sustancia comparando la intensidad de luz fluorescente emitida por la misma con la emitida por la Sustancia de referencia correspondiente, en las mismas condiciones.
Aparato - Se pueden emplear dos tipos de aparatos, fluorómetro de filtro y espectro-fluorómetro. El primero consta de los siguientes componentes:
— Una fuente de radiación, generalmente una lámpara de mercurio o tungsteno.
— Un filtro primario colocado entre la fuente de radiación y la celda, para seleccionar la longitud de onda de excitación.
— Una celda para contener la muestra.
— Un filtro secundario colocado entre la celda y el detector, que actúa como un filtro interruptor fino que permite transmitir la radiación fluorescente, bloqueando en cambio la radiación dispersa.
— Un detector de fluorescencia colocado de manera que forme un ángulo de 90° con respecto a la dirección del haz de luz incidente, con el objeto de minimizar la interferencia de la luz transmitida.
El espectrofluorómetro presenta los mismos componentes que el fluorómetro de filtro, sólo que los filtros se han reemplazado por sistemas monocromadores como prismas o redes de difracción, siendo frecuentemente empleada una lámpara de arco de xenón a alta presión como fuente de radiación.
Procedimiento - Ajustar la lectura del aparato a cero empleando el solvente o mezcla de solventes indicados para disolver la muestra, a la longitud de onda especificada en la monografía correspondiente. Transferir a la celda un volumen apropiado de una solución estándar preparada a partir de la Sustancia de referencia correspondiente y regular la sensibilidad del aparato de modo que la lectura sea mayor a 50. Si el segundo ajuste se realiza modificando la apertura de las rendijas, ajustar nuevamente a cero el aparato y medir nuevamente la intensidad de fluorescencia de la solución estándar. Disolver la muestra en el solvente o mezcla de solventes especificados en la monografía correspondiente. Transferir un volumen apropiado de esta solución a la celda y medir la intensidad de la luz emitida en las mismas condiciones. Calcular la concentración de la sustancia en la solución muestra, por la fórmula siguiente:
CEIM/IE
en la cual CE es la concentración de la solución estándar, IM es la intensidad de luz emitida por la solución muestra e IE es la intensidad de luz emitida por la solución estándar.
Realizar el ensayo dentro del intervalo de concentraciones en el cual la respuesta es lineal.
460. ESPECTROFOTOMETRIA INFRARROJA
INFRARROJO MEDIO
Aparato - Los espectrofotómetros para registrar espectros en la región infrarroja están constituidos por un sistema óptico capaz de proveer luz monocromática en la región de 4.000 a 600 cm-1 (2,5 a 15 µm), o en algunos casos por debajo de 200 cm-1 (50 µm), y por elementos que permiten medir el cociente entre las intensidades de luz transmitida e incidente.
Calibración del aparato - Los aparatos empleados para registrar los espectros infrarrojos especificados en esta Farmacopea deben cumplir con los siguientes ensayos de calibración:
Resolución - Registrar el espectro de una película de poliestireno de 0,05 mm de espesor. La distancia entre el máximo de absorción a 2.851 cm-1 (3,51 µm) y el mínimo a 2.870 cm-1 (3,48 µm) debe ser equivalente a no menos de 18 % de transmitancia y la distancia entre el máximo a 1.583 cm-1 (6,32 µm) y el mínimo a 1.589 cm-1 (6,29 µm) debe ser equivalente a no menos de 12% de transmitancia.
Verificación de la escala de longitud de onda - La escala de longitud de onda puede verificarse empleando una película de poliestireno que presente máximos de absorción a los siguientes números de onda (en cm-1):
3.027,1 (±0,3) 1.583,1 (±0,3)
2.924,0 (±2,0) 1.181,4 (±0,3)
2.850,7 (±0,3) 1.154,3 (±0,3)
1.9 44,0 (±1,0) 1.069, 1 (±0,3)
1.871,0 (±0,3) 1.028,0 (±0,3)
1.801,6 (±0,3) 906,7 (±0,3)
1.601,4 (±0,3) 698,9 (±0,5)
[NOTA: los valores entre paréntesis indican las tolerancias permitidas.]
Preparación de la muestra - Las muestras se preparan de acuerdo con su naturaleza, de la siguiente manera:
En película fina - Colocar 1 ó 2 gotas entre dos placas de cloruro de sodio u otro material transparente a la radiación Infrarroja y presionar suavemente las placas para formar una fina película. También puede emplearse una celda del mismo material y de paso óptico apropiado.
En solución - Preparar una solución en el solvente y a la concentración especificadas en la monografía correspondiente y transferir a una celda de material transparente a la radiación infrarroja. La absorción debido al solvente puede compensarse colocando el solvente puro en la celda de referencia; sin embargo, aquellas regiones del espectro en las que el solvente presenta una fuerte absorción no deben tenerse en cuenta. La concentración apropiada del soluto varía según la sustancia, pero en general se emplean concentraciones entre 1 y 10% para un paso óptico de 0,5 a 0,1 mm.
En fase sólida - Amenos que se especifique de otro modo en la monografía correspondiente, triturar en un mortero aproximadamente 1 a 2 mg de la sustancia a analizar con 200 a 300 mg de bromuro de potasio o cloruro de potasio seco y finamente pulverizado. Estas cantidades son en general apropiadas para un disco de 13 mm de diámetro y un espectro de intensidad apropiada. Moler la mezcla con cuidado, esparcir uniformemente en un molde apropiado y comprimir a una presión de aproximadamente 10.000 kg/cm2, aplicando vacío. El disco obtenido se coloca en el espectrofotómetro con un soporte apropiado. Varios factores, tales como una molienda inadecuada, humedad e impurezas en el haluro pueden dar origen a discos no aptos para el análisis. El disco debe desecharse si no es uniforme cuando se lo examina visualmente o si la transmitancia a 2.000 cm-1 en ausencia de una banda de absorción específica, es menor de 75% sin emplear compensación en el haz de referencia.
En suspensión - Triturar 5 a 10 mg de la sustancia a analizar con 2 gotas de vaselina líquida apropiada hasta obtener una mezcla cremosa homogénea. Colocar una porción de la mezcla así obtenida entre dos placas de cloruro de sodio u otro material transparente a la radiación infrarroja y presionar suavemente las placas para formar una película fina.
Gases - Emplear una celda para gases con un paso óptico de aproximadamente 100 mm. Evacuarla y llenarla a la presión deseada mediante un robinete o válvula de aguja empleando una línea de transferencia apropiada para gases entre la celda y el recipiente de la sustancia a analizar. Si fuera necesario, ajustar la presión con un gas transparente a la radiación infrarroja, como por ej. nitrógeno o argón. Para evitar interferencias de absorción debido al vapor de agua, dióxido de carbono u otros gases atomosféricos, colocar en el haz de referencia una celda idéntica evacuada o llenada con un gas transparente a la radiación infrarroja.
Reflectancia múltiple - Cuando se especifica este método en una monografía, preparar la muestra por uno de los siguientes métodos:
Soluciones - Disolver la muestra en el solvente apropiado bajo las condiciones especificadas en la monografía correspondiente. Evaporar la solución sobre una placa de bromuro de tallo-ioduro de talio o sobre otra placa apropiada.
Sólidos - Colocar la muestra sobre una placa de bromuro de talio-ioduro de talio o sobre otra placa apropiada, de manera de lograr un contacto uniforme.
Identificación por medio de espectros de referencia - Preparar la muestra en condiciones similares a las indicadas para la obtención del espectro de referencia y registrar el espectro de la sustancia a analizar. Sobre éste, registrar las bandas de poliestireno a 2.851 cm-1 (3,51 µm), 1.601 cm-1 (6,25 µm) y 1.028 cm-1 (9,73 µm). Comparar los espectros y los máximos del poliestireno indicados en Verificación de la escala de longitud de onda. Las zonas correspondientes a la impresión digital (entre 1.400 a 600 cm-1) de ambas sustancias deben ser en un todo concordantes.
Identificación por medio de sustancias de referencia - Preparar la muestra según se especifica en la monografía correspondiente teniendo en cuenta la metodología indicada en Preparación de la muestra. Tratar la Sustancia de referencia de la misma manera. Registrar los espectros entre 4.000 y 600 cm-1 (2,5 a 15 µm) bajo las mismas condiciones. Los máximos de absorción, correspondientes a la zona de impresión digital (entre 1.400 a 600 cm-1), en el espectro obtenido con la muestra deben corresponder en posición e intensidad relativa a los del obtenido con la Sustancia de referencia.
470. ESPECTROFOTOMETRIA ULTRAVIOLETA Y VISIBLE
La espectrofotometría en el ultravioleta y visible consiste en la medida de la absorción de las radiaciones electromagnéticas comprendidas en un intervalo espectral de 200 a 400 nm para la región ultravioleta y de 400 a 700 nm para la región visible.
El grado en que la radiación es absorbida al pasar a través de un medio homogéneo se expresa en términos de absorbancia, A. La absorbancia de una solución es el logaritmo decimal de la inversa de la transmitancia, T, siendo esta última definida: como la fracción de radicación incidente que logra atravesar la muestra. Para una radiación monocromática, A se calcula mediante la siguiente expresión:
A = log (1/T) = log (Io/I)
donde Io es la intensidad de radiación incidente e I es la intensidad de radiación transmitida.
De acuerdo con la ley de Lambert-Beer, la absorbancia es proporcional al paso óptico, d, de la capa absorbente atravesada por la radiación y a la concentración, c, del analito:
A = kdc-
La constante de proporcionalidad, k, asume distintas denominaciones según las unidades en que d y c son expresadas:
Absortividad (a): es la absorbancia de una solución cuya concentración, c, es de 1 g por litro, medida en una celda de paso óptico, d, de 1 cm.
a = A/cd
Coeficiente de extinción específica [E(1 %, 1 cm)]: es la absorbancia de una solución cuya concentración, c, es del 1 %, medida en una celda de paso óptico, d, de 1 cm
E (1 %, 1 cm) = A/cd = 10 a
Absortividad molar (Î): es la absorbancia de una solución cuya concentración es 1 mol por litro, medida en una celda de paso óptico, d, de 1 cm. Puede calcularse como el producto de la absortividad por el peso molecular, PM, del analito.
Î= a PMLos
valores de a, E (1 %, 1 cm) y Î, a una longitud de onda específica y en un solvente determinado son característicos del analito.
Aparato - Consta de un sistema óptico capaz de producir luz monocromática en la región de 200 a 800 nm, un dispositivo para seleccionar una banda angosta de longitudes de onda, una celda para contener la muestra y un detector apropiado para determinar la absorbancia.
Cuando se emplean aparatos de doble haz, la celda que contiene el blanco se coloca en el haz de referencia. Las celdas empleadas para la solución muestra y el blanco deben tener las mismas características espectrales.
Calibración del aparato - Los aparatos empleados para registrar los espectros ultravioleta y visible indicados en esta Farmacopea deben cumplir con los siguientes ensayos:
Verificación de la escala de longitud de onda - La escala de longitud de onda puede verificarse midiendo los máximos de absorbancia de una solución estándar de perclorato de holmio a 241,15; 287,15; 361,50 y 536,30 nm, los máximos de absorbancia correspondientes a las líneas de emisión de una lámpara de hidrógeno a 486,10 nm o deuterio a 486,00 nm, o las líneas de un arco de vapor de mercurio a 253,70; 302,25; 313,16; 334,15; 365,48; 404,66; 435,83; 546,07; 576,96 y 579,07 nm. La tolerancia permitida es de ± 1 nm para el ultravioleta y ± 3 nm para el visible.
Control de absorbancias - Controlar la absorbancia con una solución de dicromato de potasio preparada según se indica a continuación:
Solución de dicromato de potasio - Transferir a un matraz aforado de 1 litro aproximadamente 60 mg de dicromato de potasio, exactamente pesados y previamente secados a 130 ºC hasta peso constante. Disolver y diluir a volumen con ácido sulfúrico 0,005 M.
Registrar el espectro de la Solución de dicromato de potasio y determinar las absorbancias a las longitudes de onda especificadas en la Tabla. Los valores de E (1 %, 1 cm) deben estar dentro de las tolerancia especificadas.
Tabla.
|
Longitud de onda (nm) |
E (1 %, 1 cm) |
Tolerancia máxima |
|
235 |
124,5 |
122,9 a 126,2 |
|
257 |
144,0 |
142,4 a 145,7 |
|
313 |
48,6 |
47,0a 50,3 |
|
350 |
106,6 |
104,9 a 108,2 |
Límite de luz espuria - La absorbancia de una solución de cloruro de potasio al 1,2 %, medida -a 200 nm con un paso óptico de 1 cm, empleando agua como blanco, debe ser mayor de 2.
Resolución (para análisis cualitativo) - Registrar el espectro de una solución de tolueno al 0,02 % en hexano. La relación entre el máximo de absorbancia a 269 nm, y el mínimo a 266 nm no debe ser menor de 1,5.
Asimismo, deberán tenerse las siguientes precauciones:
Ancho de rendija (para análisis cuantitativo) -Cuando se mide la absorbancia a un máximo de absorción y cuando se emplea un aparato con ancho de rendija variable a la longitud de onda seleccionada, el ancho de rendija debe ser pequeño comparado con la mitad del ancho de la banda de absorción. Sin embargo, debe ser lo más grande posible para obtener un valor alto de Io y debe ser tal que una reducción adicional no resulte en un aumento de la lectura de absorbancia.
Celdas - Las absorbancias de las celdas de lectura, cuando se llenan con el mismo solvente, deben ser iguales. Si este no es el caso, debe aplicarse una corrección apropiada.
La tolerancia en el paso óptico de las celdas empleadas es ± 0,005 cm. Las celdas deben limpiarse y manipularse con cuidado.
Solventes - Cuando se mide la absorbancia de una solución a una longitud de onda determinada, la absorbancia de la celda de referencia y su contenido no debe ser mayor de 0,4 y es conveniente que sea menor de 0,2 cuando se mide en referencia al aire a la misma longitud de onda. El solvente en la celda de referencia debe ser del mismo lote que el empleado para preparar la solución muestra.
Determinación de la absorbancia - A menos que se especifique de otro modo en la monografía correspondiente, medir la absorbancia a la longitud de onda especificada empleando celdas de 1 cm de paso óptico y efectuar las medidas con referencia al solvente o solventes empleados para preparar la solución muestra. En caso de que las medidas se deban efectuar con referencia a una mezcla de reactivos, los detalles se describen en las monografías correspondientes.
Cuando en una monografía se especifica la longitud de onda a la cual se presenta un máximo de absorción, implica que dicho máximo presenta una tolerancia de ± 2 nm.
Cuando un ensayo indica el empleo de una Sustancia de referencia, se deben realizar las medidas espectrofotométricas con la solución preparada a partir de la Sustancia de referencia y luego con la solución correspondiente preparada a partir de la muestra. Efectuar las medidas en sucesión inmediata, empleando la misma celda y las mismas condiciones experimentales.
Identificación por medio de Sustancias de referencia - Cuando en una monografía se especifica un ensayo de identificación por espectrofometría ultravioleta, la solución muestra y la solución estándar deben medirse en celdas de 1 cm de paso óptico, en el intervalo espectral comprendido entre 200 y 400 mm, a menos que se especifique de otro modo en la monografía correspondiente.
Disolver una porción de la muestra en el Solvente especificado para obtener una solución con una concentración conocida aproximadamente igual a la especificada en Concentración en la monografía correspondiente. En forma similar, preparar una Solución estándar que contenga la Sustancia de referencia correspondiente.
Registrar en sucesión inmediata los espectros de la Solución muestra y la Solución estándar. Calcular los coeficientes de extinción específica y/o la relación de absorbancias según se especifica en la monografía correspondiente. Los requisitos se cumplen si los espectros de absorción ultravioleta de la Solución muestra y la Solución estándar presentan máximos y mínimos a las mismas longitudes de onda, y los coeficientes de extinción específica y/o la relación de absorbancias están dentro de los límites especificados en dicha monografía.
480. GRASAS Y ACEITES FIJOS
Definiciones generales
Indice de acidez - Es la cantidad, en mg, de hidróxido de potasio necesaria para neutralizar los ácidos libres presentes en 1,0 g de muestra.
Indice de esterificación - Es la cantidad, en mg,, de hidróxido de potasio necesaria para saponificar los ésteres presentes en 1,0 g de muestra.
Indice de hidroxilo - Es la cantidad, en mg, de hidróxido de potasio equivalente al contenido de hidroxilo de 1,0 g de muestra.
Indice de yodo - Es la cantidad, en g, de iodo capaz de ser fijado, bajo las condiciones indicadas, por 100 g de muestra.
Indice de saponificación - Es la cantidad, en mg, de hidróxido de potasio necesaria para neutralizar los ácidos libres y saponificar los ésteres presentes en 1,0 g de muestra.
Preparación muestra
Si la muestra se presenta turbia debido a la presencia de estearina, calentar el envase en un baño de agua a 50 °C hasta que quede límpida; si el aceite no se clarifica por calentamiento, filtrarlo a través de un papel de filtro seco en un embudo que se pueda mantener caliente. Mezclar y pesar, de una vez, tantas porciones como se necesiten para las distintas determinaciones. Mantener la muestra fundida hasta que se hayan tomado las porciones necesarias.
Densidad relativa
Determinar la densidad relativa de una grasa o aceite según se indica en <160>. Determinación de la densidad relativa.
Temperatura de fusión
Determinar la temperatura de fusión según se indica para el Método II en <260>. Determinación del punto difusión.
Temperatura de solidificación de ácidos grasos
Aislamiento de los ácidos grasos - Calentar en un vaso de precipitados de 800 ml a 150 °C, 75 ml desolución de hidróxido de potasio -glicerina, preparada disolviendo 25 g de hidróxido de potasio en 100 ml de glicerina, y agregar 50 ml de la grasa clarificada. Calentar la mezcla durante 15 minutos con agitación frecuente, evitando que la temperatura sobrepase los 150 °C. La saponificación se considera completa cuando la mezcla se presenta homogénea, sin partículas adheridas al vaso en el menisco. Verter el contenido del vaso de precipitados en 500 ml de agua próxima a hervir en un segundo vaso de precipitados o en una cápsula de 800 ml. Agregar lentamente 50 ml de ácido sulfúrico diluido, preparado mezclando 3 partes de agua con 1 parte de ácido sulfúrico, y calentar la solución, con agitación frecuente, hasta que los ácidos grasos se separen como una capa transparente. Lavarlos con agua hirviendo hasta que estén exentos de ácido sulfúrico y recolectarlos en un vaso de precipitados. Calentar en un baño de vapor hasta que el agua se separe y los ácidos grasos formen una capa clara; filtrar en un vaso de precipitados seco mientras se calienta y secar a 105 °C durante 20 minutos. Transferir los ácidos grasos aún calientes a un recipiente apropiado y enfriar en un baño de hielo hasta que se produzca la solidificación.
Ensayo de saponificación completa - Transferir 3 ml de los ácidos grasos aislados a un erlenmeyer y agregar 15 ml de alcohol. Calentar la solución a ebullición y agregar un volumen igual de hidróxido de amonio 6 N. La solución deberá permanecer límpida.
Procedimiento - Proceder según se Indica para el Procedimiento en <180>. Determinación de la temperatura de solidificación. El promedio de no menos de cuatro lecturas consecutivas de la mayor temperatura observada, es la temperatura de solidificación de los ácidos grasos.
Determinación del índice de acidez
(ácidos grasos libres)
A menos que se especifique de otro modo en la monografía correspondiente, disolver aproximadamente 10,0 g de muestra, exactamente pesados y previamente neutralizados frente a la fenolftaleína con hidróxido de sodio 0, 1 N, en 50 ml de una mezcla de volúmenes iguales de alcohol y éter, contenida en un erlenmeyer. Si la muestra no se disuelve en el solvente frío, adaptar al erlenmeyer un condensador apropiado y calentar suavemente, agitando hasta disolución. Agregar 1 ml de fenolftaleína (SR). Titular con hidróxido de sodio 0,1 N (SV) hasta coloración rosada persistente durante 30 segundos. Realizar una determinación con un blanco y hacer las correcciones necesarias. Calcular el Indice de acidez o el volumen de álcali 0, 1 N requerido para neutralizar 10,0 g de muestra (ácidos grasos libres), según corresponda.
Si el volumen de hidróxido de sodio 0,1 N (SV) requerido para la titulación es menor de 2 ml, puede emplearse un titulante más diluido o ajustarse convenientemente el tamaño de la muestra. Los resultados pueden expresarse en función del volumen de titulante empleado o en función del volumen equivalente de hidróxido de sodio 0,1 N.
Si el aceite ha sido saturado con dióxido de carbono para su conservación, calentar a reflujo suavemente la solución de alcohol-éter durante 10 minutos antes de la titulación. El dióxido de carbono presente en el aceite puede eliminarse también colocándolo en un cristalizador dentro de un desecador al vacío durante 24 horas antes de pesar la muestra.
Determinación del índice de saponificación
Transferir 1,5 a 2 g de muestra, exactamente pesados, a un erlenmeyer de 250 mI, previamente pesado, y agregar 25,0 mI de hidróxido de potasio alcohólico 0,5 N (SV). Calentar en un baño de vapor, con un refrigerante apropiado para mantener el reflujo durante 30 minutos, agitando por rotación frecuentemente. Agregar 1 ml de fenolftaleína (SR) y titular el hidróxido de potasio en exceso con ácido clorhídrico 0,5 N (SV). Realizar una determinación con un blanco (ver Titulaciones residuales en <780>.
Volumetría). La diferencia entre los volúmenes, en ml, de ácido clorhídrico 0,5 N consumido por la muestra y el blanco, multiplicado por 28,05 y dividido por el peso, en g, de la muestra, es el Indice de saponificación.
Si el aceite ha sido saturado con dióxido de carbono para su conservación, colocarlo en un cristalizador dentro de un desecador al vacío durante 24 horas antes de pesar la muestra para el ensayo.
Determinación del índice de esterificación
[NOTA: si se han determinado el Indice de saponificación y el Indice de acidez, por diferencia entre estos se obtiene el Indice de esterificación.]
Transferir entre 1,5 y 2 g de muestra, exactamente pesados, a un erlenmeyer de 250 ml, previamente pesado. Agregar entre 20 y 30 ml de alcohol neutralizado, agitar y agregar 1 mI de fenolftaleína (SR). Titular con hidróxido de potasio alcohólico 0,5 N (SV) hasta neutralizar totalmente los ácidos grasos, libres. Agregar 25,0 ml de hidróxido de potasio alcohólico 0,5 N (SV) y proceder según se indica en Indice de saponificación, comenzando donde dice "Calentar en un baño de vapor..." pero omitiendo el agregado adicional de fenolftaleína (SR). Realizar una determinación con un blanco. La diferencia entre los volúmenes, en mI, de ácido clorhídrico 0,5 N consumido por la muestra y el blanco, multiplicado por 28,05 y dividido por el peso, en g, de la muestra tomada, es el Indice de esterificación.
Determinación del índice de hidroxilo
Reactivo piridina-anhídrido acético - Antes de comenzar el ensayo, mezclar 3 volúmenes de piridina recientemente destilada con 1 volumen de anhídrido acético recientemente destilado.
Procedimiento - Transferir una cantidad de muestra (determinada según la Tabla 1), exactamente pesada, a un erlenmeyer de 250 mI con tapón de vidrio y agregar 5,0 mI de Reactivo piridina-anhídrido acético. Transferir 5,0 mI de Reactivo piridina-anhídrido acético a un segundo erlenmeyer de 250 ml con tapón de vidrio, que será empleado como blanco. Acoplar a ambos erlenmeyer, refrigerantes apropiados con juntas esmeriladas. Calentar en un baño de vapor durante 1 hora, agregar 10 ml de agua a través de cada refrigerante y calentar, en el baño de vapor durante 10 minutos adicionales. Enfriar y agregar, a cada erlenmeyer, 25 ml de alcohol butílico previamente neutralizado frente a fenolftaleína (SR) con hidróxido de potasio alcohólico 0,5 N; vertiendo los primeros 15 ml a través de cada refrigerante y, luego de retirar los refrigerantes, lavar las paredes de ambos erlenmeyers con la porción restante de 10 ml. A cada erlenmeyer agregar 1 ml de feriolftaleína (SR) y titular con hidróxido de potasio alcohólico 0,5 N (SV). Registrar el volumen consumido por el ácido residual en la solución muestra como T y el consumido por el blanco como B. Transferir aproximadamente 10 g de muestra, exactamente pesados, a Un erlenmeyer de 125 ml y mezclar con 10 ml de piridina recientemente destilada, neutralizada previamente frente a fenolftaleína (SR). Agregar 1 ml de fenoltaleína (SR) y titular con hidróxido de potasio alcohólico 0,5 N (SV). Registrar el volumen constituido por los ácidos grasos libres presentes en la muestra como A, o emplear el índice de acidez para obtener A . Calcular el Indice de hidroxilo por la fórmula siguiente:
(56,11N/P)[B + (PA/C) -T]
en la cual P y C son los pesos de la muestra, en g, tomados para la acetilación y para la determinación de ácidos libres, respectivamente, N es la normalidad exacta del hidróxido de potasio alcohólico, 56,11 es el peso molecular del hidróxido de potasio y los otros términos son los definidos anteriormente.
Tabla 1.
|
Intervalo de índice de hidroxilo |
Peso de muestra (g) |
|
0 a 20 20 a 50 50 a 100 100 a 150 150 a 200 200 a 250 250 a 300 300 a 350 |
10 5 3 2 1,5 1,25 1 0,75 |
Determinación del índice de yodo
A menos que se especifique de otro modo en la monografía correspondiente, determinar el Indice de iodo por el Método I.
Método I
Procedimiento - Transferir aproximadamente 800 mg de grasa sólida o 200 mg de aceite, exactamente pesados, a un matraz para iodo de 250 ml. Disolver en 10 ml de cloroformo, agregar 25,0 ml de bromuro de iodo (SR), tapar perfectamente y dejar en reposo durante 30 minutos al abrigo de la luz, agitando ocasionalmente. Agregar 30 ml de ioduro de potasio (SR) y 100 ml de agua, en ese orden. Titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agitando vigorosamente después de cada agregado de tiosulfato. Cuando el color del iodo se toma muy pálido, agregar 3 ml de almidón (SR) y continuar la titulación con tiosulfato de sodio 0,1 N (SV) hasta que el color azul desaparezca. Realizar una determinación con un blanco (Ver Titulaciones residuales en 780. Volumetría). La diferencia entre los volúmenes, en ml, de tiosulfato de sodio 0,1 N (SV) consumido por la muestra y el blanco, multiplicado por 1,269 y dividido por el peso, en g, de la muestra, es el Indice de yodo.
[NOTA: si más de la mitad del bromuero de iodo (SR) es absorbido por la porción de muestra tomada, repetir la determinación, empleando una muestra de menor tamaño.]
Método II
Solución de ioduro de potasio - Disolver 10,0 g de loduro de potasio en agua para obtener 100 ml. Almacenar en envases inactínicos.
Solución indicadora de almidón - Mezclar 1 g de almidón soluble con cantidad suficiente de agua fría para hacer una pasta fina. Agregar esta pasta, con agitación, a 100 ml de agua hirviendo, mezclar y enfriar. Emplear solamente la solución clara.
Procedimiento - Fundir la muestra, si es sólida. [NOTA: la temperatura no debe ser mayor que el punto de fusión de la muestra en más de 10 °C.] Filtrar a través de dos piezas de papel de filtro para eliminar las impurezas sólidas y las trazas de humedad. La filtración puede realizarse en una estufa a 100 °C pero debe completarse en no más de 5 minutos ± 30 segundos. La muestra debe estar totalmente seca. Todos los materiales de vidrio deben estar limpios y completamente secos. Luego de la filtración, dejar que la muestra filtrada alcance una temperatura entre 68 y 71 ± 1 °C, antes de pesarla. Una vez que la muestra ha alcanzado la temperatura indicada, pesar de inmediato en un matraz para iodo de 500 ml. Emplear los pesos y exactitud de pesaje indicados en fa Tabla 2. [NOTA: el peso de la muestra debe ser tal que el exceso de cloruro de iodo (SR) sea entre 50 y 60 % de la cantidad agregada, o sea, entre 100 y 150 o de la cantidad absorbida.] Agregar 15 ml de una mezcla de ciclohexano y ácido acético (1:1) y agitar hasta disolución. Agregar 25,0 ml de cloruro de iodo (SR), tapar perfectamente el matraz y mezclar. Dejar reposar, al abrigo de la luz, a 25 ± 5 °C, con agitación ocasional, durante 1 hora para un índice de iodo menor a 150 o durante 2 horas para un índice de iodo mayor o igual a 150. Dentro de los 3 minutos después del tiempo de reacción indicado, agregar, 20 ml de Solución de ioduro de potasio y 150 ml de agua recientemente hervida y enfriada en ese orden y mezclar. Dentro de los siguientes 30 minutos, titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agitando mecánicamente después de cada agregado de tiosulfato. Cuando el color amarillo del iodo casi haya desaparecido, agregar 1 a 2 ml de Solución indicadora de almidón y continuar la titulación con tiosulfato de sodio 0,1 N (SV) hasta que el color azul desaparezca. Realizar una determinación con un blanco (ver Titulaciones residuales en 780. Volumetría). La diferencia entre los volúmenes de tiosulfato de sodio 0,1 N consumidos por el blanco y la muestra, multiplicada por 1,269 y dividido por el peso, en g, de la muestra, es el Indice de iodo.
Tabla 2.
|
Indice de iodo esperado |
Peso de muestra (g ± 0,001) |
|
<5 5-20 21-50 51-100 101-150 151-200 |
3 1 0,4 0,2 0,13 0,1 |
Materia insaponificable
Materia insaponificable - En aceites o grasas se refiere a aquellas sustancias que no son saponificables por hidróxidos alealinos pero son solubles en los solventes grasos comunes y a productos de saponificación que son solubles en dichos solventes.
Procedimiento - Transferir aproximadamente 5,0 g, exactamente pesados, del aceite o grasa, a un erlenmeyer de 250 ml. Agregar 50 ml de una solución de hidróxido de potasio alcohólico, preparada disolviendo 12 g de hidróxido de potasio en 10 ml de agua y diluyendo con alcohol a 100 ml. Calentar el erlenmeyer en un baño de vapor con un refrigerante apropiado para mantener el reflujo durante 1 hora, agitando por rotación frecuentemente. Enfriar a una temperatura por debajo de 25 °C, transferir el contenido del erlenmeyer a una ampolla de decantación con un robinete de politetrafluoretileno y lavar el erlenmeyer con dos porciones de 50 ml de agua que se agregan a la ampolla de decantación. [NOTA: no emplear grasa en el robinete.] Extraer con tres porciones de 100 ml de éter, combinando los extractos etéreos en otra ampolla de decantación que contenga 40 mI de agua. Agitar suavemente la ampolla de decantación durante algunos minutos. [NOTA: una agitación violenta puede provocar la formación de una emulsión difícil de separar.] Dejar que la mezcla se separe y descartar la fase acuosa inferior. Lavar el extracto etéreo con dos porciones de 40 mI de agua adicionales y descartar la fase acuosa inferior. Lavar el extracto etéreo sucesivamente con una porción de 40 ml de una solución de hidróxido de potasio (3 en 100) y una porción de 40 ml de agua. Repetir tres veces la secuencia de lavado con solución de hidróxido de potasio y agua. Lavar el extracto etéreo con porciones de 40 ml de agua hasta que el último lavado no se coloree por el agregado de 2 gotas de fenolftaleína (SR). Transferir el extracto etéreo a un erlenmeyer previamente pesado y lavar la ampolla de decantación con 10 ml de éter, agregando los lavados al erlenmeyer. Evaporar el éter en un baño de vapor y agregar al residuo 6 ml de acetona. Eliminar la acetona bajo una corriente de aire y secar el residuo a 105 °C hasta peso constante. Calcular el porcentaje de materia insaponificable en la porción de aceite o grasa tomada, por la fórmula siguiente:
100(PR/PM)
en la cual PR es el peso, en g, del residuo y PM es el peso, en g, del aceite o grasa tomado para el ensayo.
Disolver el residuo en 20 ml de alcohol, previamente neutralizado hasta punto final frente a fenolftaleína. Agregar fenolftaleína (SR) y titular con hidróxido de sodio alcohólico 0,1 N (SV) hasta la aparición de un débil color rosado que persista por no menos de 30 segundos. Si el volumen de hidróxido de sodio alcohólico 0,1 N es mayor de 0,2 ml, la separación de las fases ha sido incompleta y, por lo tanto, el residuo pesado no puede considerarse como materia insaponificable. En tales casos se debe repetir el ensayo.
Composición de ácidos grasos
Sistema cromatográfico - Emplear un equipo para cromatografía de gases con un detector de ionización a la llama, un sistema de inyección sin división (splitless) y una columna capilar de sílice fundida de 30 m x 0,53 mm rellena con una fase estacionaria constituida por polietilenglicol (PM aproximadamente 15.000), de 1,0 µm de espesor. Mantener el inyector y el detector a aproximadamente 220 y 260 °C, respectivamente. Mantener la columna a 70 °C durante aproximadamente 2 minutos después de la inyección; aumentar, a razón de 5 °C por minuto, hasta 240 °C y mantener a esta temperatura durante 5 minutos. Se emplea helio como gas transportador con una velocidad lineal de aproximadamente 50 cm por segundo.
Solución estándar - Preparar una mezcla de ésteres de composición conocida que contenga los ésteres que se especifiquen en la monografía correspondiente. Esta solución puede contener otros componentes. [NOTA: en el comercio existen mezclas de ésteres que pueden emplearse para este propósito.]
Solución muestra - Transferir aproximadamente 100 mg de muestra, exactamente pesados, a un erlenmeyer de 50 ml. [NOTA: si la muestra contiene ácidos grasos con más de dos dobles enlaces, purgar el erlenmeyer con nitrógeno.] Adosar un refrigerante y una barra de agitación magnética, agregar 4 ml de solución de hidróxido de sodio 0,5 N en metanol y calentar a reflujo entre 5 y 10 minutos, hasta que desaparezcan los glóbulos de aceite. Agregar 5 ml de una solución preparada disolviendo 14 g de trifluoruro de boro en 100 ml de metanol. Agitar por rotación para mezclar y calentar a reflujo durante 2 minutos. Agregar 4 ml de n-heptano a través del refrigerante y calentar a reflujo durante 1 minuto. Enfriar, retirar el refrigerante, agregar aproximadamente 15 ml de solución saturada de cloruro de sodio, agitar y dejar que las fases se separen. Filtrar la fase de n-heptano a través de 0,1 g de sulfato de sodio anhidro (previamente lavado con n-heptano). Transferir 1,0 ml del filtrado a un matraz aforado de 10 ml, diluir a volumen con n-heptano y mezclar.
Solución de aptitud del sistenia - Transferir aproximadamente 20 mg de ácido esteárico, 20 mg de ácido palmítico y 20 mg de ácido oleico, exactamente pesados, a un erlenmeyer de 25 ml adaptado a un refrigerante y con una barra de agitación magnética. Proceder según se indica para la Solución muestra, comenzando donde dice "Agregar 5 ml de una solución preparada disolviendo...".
Aptitud del sistema (ver 100. Cromatografía) - Cromatografiar la Solución de aptitud del sistema, registrar los cromatogramas y medir las respuestas de los picos según se indica en Procedimiento la resolución, R, entre los picos de estearato de metilo y oleato de metilo no es menor de 1,5; los tiempos de retención relativos son aproximadamente 0,87 para palmitato de metilo, 0,99 para estearato de metilo y 1,0 para el oleato de metilo; la desviación estándar relativa de las respuestas de los picos de palmitato de metilo y estearato de metilo para inyecciones repetidas no es mayor de 6,0 % y la desviación estándar relativa del cociente entre las respuestas de los picos del palmitato y el estearato para inyecciones repetidas no es mayor de 1,0 %.
Procedimiento - Inyectar por separado en el cromatógrafo volúmenes iguales (aproximadamente 1 µl) de la Solución estándar y la Solución muestra, registrar los cromatogramas y medir las respuestas de todos los picos de los ésteres de los ácidos grasos. Comparar los tiempos de retención de los picos de los ésteres de los ácidos grasos en el cromatograma de la Solución muestra con los obtenidos en el cromatograma de la Solución estándar. Calcular el porcentaje de cada ácido graso presente en la muestra, por la fórmula siguiente:
100 (A/B)
en la cual A es la respuesta del pico obtenido para cada éster de ácido graso individual y B es la suma de las respuestas de todos los picos, excluyendo el pico del solvente, en el cromatograma obtenido a partir de la Solución muestra.
Agua y sedimento en aceites fijos
Aparato - Emplear una centrífuga con un diámetro de giro (d = distancia entre los extremos de los tubos cuando están girando) de 38 a 43 cm y emplearla a una velocidad de aproximadamente 1500 rpm. Si se emplea una centrífuga de diferentes dimensiones, calcular la velocidad requerida, por la fórmula siguiente:

Emplear tubos de centrífuga cónicos graduados y con tapones. La capacidad total de cada tubo debe ser de aproximadamente 125 ml. Las graduaciones deben ser claras y diferenciadas, empezando desde el fondo del tubo hacia arriba según la escala que se indica en la Tabla 3.
Procedimiento - Transferir 50,0 ml de benceno a dos tubos de centrífuga y, a cada tubo, agregar una porción de 50,0 ml del aceite previamente calentado a 25 °C y agitado, si fuera necesario, para incorporar nuevamente la estearina separada. Tapar perfectamente los tubos, agitarlos vigorosamente hasta que el contenido se mezcle completamente y luego sumergirlos en un baño de agua a 50 °C durante 10 minutos. Centrifugar durante 10 minutos. Leer el volumen combinado de agua y sedimento en el fondo de cada tubo. Centrifugar nuevamente durante períodos de 10 minutos hasta que el volumen combinado de agua y sedimento permanezca constante en tres lecturas sucesivas. La suma de los volúmenes de agua y sedimento combinado en los dos tubos representa el porcentaje, en volumen, de agua y sedimento en el aceite.
Tabla 3.
|
Volumen (ml) |
División de la escala (ml) |
|
0 a 3 3 a 5 5 a 10 10 a 25 25 a 50 50 a 100 |
0,1 0,5 1 5 25 50 |
490. IDENTIFICACION DE BASES ORGANICAS NITROGENADAS
El siguiente ensayo se emplea para identificar sustancias que posean grupos amino terciarios.
Solución muestra - Para realizar el ensayo sobre materia prima, disolver 50 mg de la sustancia en ensayo en 25 ml de ácido clorhídrico 0,01 N. Para realizar el ensayo sobre comprimidos, reducirlos a polvo fino y disolver con agitación una cantidad, equivalente a 50 mg de la sustancia en ensayo, con 25 ml de ácido clorhídrico 0,01 N. Si el producto se presenta en cápsulas, proceder del mismo modo con una cantidad de polvo extraída de las mismas. Transferir la solución obtenida a una ampolla de decantación, filtrar y lavar con agua el residuo y el filtro, si fuera necesario.
Solución estándar - Transferir 50 mg de la Sustancia de referencia correspondiente a una ampolla de decantación y disolver en 25 ml de ácido clorhídrico 0,01 N.
Procedimiento - Para cada solución, proceder de la siguiente manera: agregar 2 ml de hidróxido de sodio 1 N y 4 ml de disulfuro de carbono. Agitar durante 2 minutos y, si fuera necesario, centrifugar la solución para clarificar la fase inferior. Filtrar a través de un filtro seco, recolectando el filtrado en un matraz apropiado con tapón de vidrio.
Determinar el espectro de absorción infrarroja de la Solución estándar y la Solución muestra, en celdas de 1 mm, a una longitud de onda entre 7 y 15 mm, con un espectrofotómetro apropiado, empleando disulfuro de carbono como blanco. El espectro de absorción infrarroja de la Solución muestra debe presentar las mismas bandas de absorción que el de la Solución estándar.
500. IDENTIFICACION DE TETRACICLINAS
El siguiente ensayo se emplea para identificar sustancias pertenecientes al grupo de las tetraciclinas. A menos que se especifique de otro modo en la monografía correspondiente, emplear el Método I.
Solución estándar - A menos que se especifique de otro modo en la monografía correspondiente, disolver y diluir la Sustancia de referencia correspondiente a la sustancia a identificar con el mismo solvente especificado para la Solución muestra, para obtener una solución con una concentración similar a la obtenida para la Solución muestra.
Solución muestra - Proceder según se especifica en la monografía correspondiente.
Método I
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice octilsilanizado con indicador (de fluorescencia de 0,25 mm de espesor. Activar la placa por calentamiento a 130°C durante 20 minutos, dejar enfriar y emplearla mientras esté tibia.
Fase móvil - Acido oxálico 0,5 M, previamente ajustado a pH 2,0 con hidróxido de amonio, acetonitrilo y metanol (80:20:20).
Solución de resolución - A menos que se especifique de otro modo en la monografía correspondiente, preparar una solución en metanol que contenga 0,5 mg de Clorhidrato de Clortetraciclina SR-FA, Hiclato de Doxiciclina SR-FA, Oxitetraciclina SR-FA y Clorhidrato de Tetraciclina SR-FA por ml.
Procedimiento - Aplicar por separado sobre la placa 1 ml de la Solución estándar, Solución muestra y Solución de resolución. Dejar secar las aplicaciones y desarrollar los cromatogramas hasta que el frente del solvente haya recorrido aproximadamente tres cuartos de la longitud de la placa. Retirar la placa de la cámara, marcar el frente del solvente y dejarla secar al aire. Exponer la placa a vapores de amoníaco durante 5 minutos e inmediatamente examinar bajo luz ultravioleta a 366 mm: el cromatograma de la Solución de resolución debe presentar manchas separadas y la mancha principal obtenida a partir de la Solución muestra debe ser similar en intensidad, apariencia y valor de Rf a la obtenida a partir de la Solución estándar.
Método II
Solución reguladora de pH 3,5 - Disolver 13,4 g de ácido cítrico anhidro y 16,3 g de fósfato dibásico de sodio en 1 litro de agua y mezclar.
Fase estacionaria - Emplear un papel para cromatografía de 20 cm x 20 cm (Whatman N° 1 o equivalente). Impregnar la hoja con Solución reguladora de pH 3,5 y eliminar el exceso del solvente presionando firmemente la hoja entre dos papeles secantes no fluorescentes.
Fase móvil - Nitrometano, cloroformo y piridina (20:10:3). Emplear esta mezcla el mismo día de preparada.
Solución mezcla - Solución estándar y Solución muestra (50:50).
Procedimiento - En una cámara para cromatografía ascendente (ver 100. Cromatografía), colocar la Fase móvil hasta una altura de 0,6 cm. Sobre la línea de siembra en la hoja de papel y con una separación de 1,5 cm, aplicar 2 ml de la Solución estándar, Solución muestra y Solución mezcla. Antes de que las aplicaciones se sequen completamente, colocar el papel en la cámara cromatográfica de manera que el borde inferior se introduzca en la Fase móvil. Desarrollar los cromatogramas hasta que el frente del solvente haya recorrido aproximadamente 10 cm, retirar la hoja de la cámara, marcar el frente del solvente y exponerla a vapores de amoníaco. Examinar bajo luz ultravioleta a 366 nm y visualizar la posición de las manchas amarillas principales: el valor del Rf de la mancha principal obtenida a partir de la Solución muestra y la Solución mezcla debe ser similar al obtenido a partir de la Solución estándar.
510. IMPUREZAS COMUNES
El perfil de impurezas de un producto se determina mediante la realización de este ensayo. La información general necesaria sobre cromatografía en placa delgada esta contenida en 100. Cromatografía. A menos que se especifique de otro modo en la monografía correspondiente emplear el siguiente ensayo.
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromalografía) recubierta con gel de sílice para cromatografía con indicador de fluorescencia de 0,25 mm de espesor.
Fase móvil - Emplear la fase móvil especificada en la monografía correspondiente.
Soluciones estándar - Preparar, empleando el solvente especificado en la monografía correspondiente, soluciones de la Sustancia de referencia o de la sustancia indicada, de concentraciones exactamente conocidas, iguales a 0,01; 0,05; 0,1 y 0,2 mg por ml. [NOTA: puede emplearse calentamiento o sonicación para favorecer la disolución cuando esto no afecte a la Sustancia de referencia.]
Solución muestra - Preparar, empleando el solvente especificado en la monografía correspondiente, una solución que contenga una concentración final de aproximadamente 10 mg por ml. [NOTA: se puede emplear calentamiento o sonicación para favorecer la disolución cuando esto no afecte a los componentes de la muestra.]
Procedimiento - Aplicar por separado sobre la placa volúmenes iguales (aproximadamente 20 ml) de la Solución muestra y las Soluciones estándar. Secar las aplicaciones bajo una corriente de nitrógeno y desarrollar los cromatogramas hasta que el frente del solvente haya recorrido aproximadamente tres cuartos de la longitud de la placa. Retirar la placa de la cámara, marcar el frente del solvente y dejar secar al aire. Examinar la placa empleando el Revelador especificado. Localizar las manchas, con excepción de la mancha principal en el cromatograma de la Solución muestra, y determinar sus intensidades relativas comparando con los cromatogramas de las Soluciones estándar correspondientes. El total de impurezas comunes no debe ser mayor de 2,0%, a menos que se especifique de otro modo en la monografía correspondiente.
Reveladores -
1. Luz ultravioleta de 254 y 366 nm.
2. Iodoplatinato (SR).
3. A 10 ml de solución de ioduro de potasio al 40%, agregar 10 ml de solución de subnitrato de potasio al 1,7% en ácido acético diluido (1 en 5). Completar a 100 ml con ácido sulfúrico diluido (1 en 10). A 30 ml de la solución resultante, agregar 2 g de iodo. Agitar enérgicamente hasta disolución completa. Mantener esta solución al abrigo de la luz.
4. Solución de ninhidrina para pulverizado - Disolver 200 mg de ninhidrina en 100 ml de alcohol. Calentar la placa luego de pulverizar sobre ésta.
5. Solución ácida para pulverizado - A 90 ml de alcohol, en un baño de hielo, agregar lentamente y con cuidado, agitando constantemente, 10 ml de ácido sulfúrico. Pulverizar sobre la placa y calentar hasta carbonizar.
6. Solución de dicromato ácido para pulverizado - A 100 ml de ácido sulfúrico, agregar dicromato de potasio, en cantidad suficiente, para obtener una solución saturada. Pulverizar sobre la placa y calentar hasta carbonizar.
7. Vainillina - Disolver 1 g de vainillina en 100 ml de ácido sulfúrico.
8. Cloramina T-Acido tricloroacético - Mezclar 10 ml de una solución acuosa de cloramina T al 3 % con 40 ml de una solución alcohólica de ácido tricloroacético al 25%. Preparar inmediatamente antes de usar.
9. Folin C - A 70 ml de agua agregar 10 g de tungstato de sodio y 2,5 g de molibdato de sodio. Agregar 5 ml de ácido fosfórico al 85% y 10 ml de ácido clorhídrico al 36%, calentar a reflujo esta solución durante 10 horas.
10. Permanganato de potasio (KMnO4 - Disolver 100 mg de permanganato de potasio en 100 ml de agua.
11. DAB - Mezclar 1 g de p-dimetilaminobenzaldehído en 100 ml de ácido clorhídrico 0,6 N.
12. DAC - Mezclar 100 mg de p-dimetilaminocinamaldehído en 100 ml de ácido clorhídrico 1 N.
13. Ferricianuro - Mezclar cloruro férrico al 1% y ferricianuro de potasio al 1% (50:50). Emplear inmediatamente.
14. Fast Blue B -
Reactivo A - Disolver 500 mg de Sal de Fast Blue B en 100 ml de agua.
Reactivo B - Hidróxido de sodio 0,1 N. Pulverizar sobre la placa primero con activo A y luego con reactivo B.
15. Cianuro férrico alcalino - Diluir 1,5 ml de una solución de ferricianuro de potasio al 1% con agua a 20 ml y agregar 10 ml de solución de hidróxido de sodio al 15%.
16. Solución de iodo para pulverizado - Preparar una solución de iodo al 0,5% en cloroformo.
17. Exponer la placa durante 10 minutos a vapores de iodo en una cámara cerrada que en el fondo contiene cristales de iodo.
Solución A - Disolver 0,5 g de ioduro de potasio en 50 ml de agua.
Solución B - Preparar una solución de 0,5 g de almidón soluble en 50 ml de agua caliente.
Pulverizar sobre la placa con una mezcla de volúmenes iguales de Solución A y Solución B.
19. PTS - Disolver 20 g de ácido p-toluensulfónico en 100 ml de alcohol. Pulverizar sobre la placa, secar durante 15 minutos a 110 °C y examinar bajo luz ultravioleta a 366 nm.
20. Solución de o-toluidina para pulverizado - Disolver 160 mg de o-toluidina en 30 ml de ácido acético glacial, diluir con agua a 500 ml. Agregar 1 g de ioduro de potasio y mezclar hasta disolución completa.
21. Mezclar 3 ml de solución de ácido cloroplatínico (1 en 10) con 97 ml de agua. Agregar 100 ml de solución de ioduro de potasio (6 en 100).
22. Solución de iodo-metanol para pulverizado - Mezclar iodo (SR) y metanol (1:1).
23. Solución A: mezclar cuidadosamente 100 ml de solución de oxido de mercurio al 5% con 20 ml de ácido sulfúrico. Diluir a 250 ml con agua.
Solución B: solución de difenil carbazona al 0,1%. Esta solución se debe preparar en el día de su uso o debe ser mantenida bajo refrigeración por no más de 20 días. Pulverizar en forma sucesiva, sobre la placa, primero con Solución A y luego con Solución B.
520. IMPUREZAS ORGANICAS VOLATILES
Los siguientes métodos se emplean para la determinación de impurezas orgánicas volátiles en productos farmacéuticos. El método a emplear, los detalles y variaciones del mismo se especifican en las monografías correspondientes.
Este ensayo puede evitarse cuando el elaborador tiene la seguridad, en base a su conocimiento sobre el proceso de elaboración, distribución y almacenamiento de un producto, que no hay presencia potencial de solventes tóxicos y que el material, si se ensaya, cumplirá con las normas establecidas (ver Interpretación de los requisitos en Consideraciones generales). [NOTA: el agua libre de sustancias orgánicas especificada en los siguientes métodos no produce picos interferentes cuando se inyecta en el Sistema cromatográfico establecido.]
OXIDO DE ETILENO - Este ensayo se realiza sólo cuando se especifica en la monografía correspondiente. Los parámetros de la Solución estándar y el método de determinación se describen en la monografía correspondiente. El límite es 10 ppm.
Método I
Sistema cromatográfico - Emplear un equipo para cromatografía de gases con un detector de ionización a la llama, una precolumna de 5 m x 0,53 mm de sílice desactivada con fenilmetilsiloxano y una columna de 30 m x 0,53 mm de sílice fundida recubierta con una fase estacionaria, químicamente unida, constituida por 5% de fenilpolisiloxano y 95% de metilpolisiloxano de 5 mm. Mantener el inyector y el detector a aproximadamente 70 y 260 °C, respectivamente. Programar la temperatura de la columna del siguiente modo: mantener a 35 °C durante 5 minutos, aumentar hasta 175 °C a razón de 8 °C por minuto y luego aumentar hasta 260 °C a razón de 35 °C por minuto. Mantener a esta temperatura, por lo menos, durante 16 minutos. Se emplea helio como gas transportador con una velocidad lineal de aproximadamente 35 cm por segundo. [NOTA: se recomienda nitrógeno, cuando se emplea un gas de compensación adicional para aumentar el caudal en el detector.]
Solución estándar - Preparar una solución, en agua libre de sustancias orgánicas o en el solvente especificado en la monografía correspondiente, que contenga, por cada ml, 12,0 mg de cloruro de metileno; 1,2 mg de cloroformo; 7,6 mg de 1,4-dioxano y 1,6 mg de tricloroetileno. [NOTA: la solución se debe preparar en el día de uso.]
Solución muestra - Disolver una porción de la muestra, exactamente pesada, en agua libre de sustancias orgánicas o en el solvente especificado en la monografía correspondiente, para obtener una solución con una concentración conocida de aproximadamente 20 mg por ml.
Aptitud del sistema - (ver 100. Cromatografía) - Cromatografiar la Solución estándar, registrar los cromatogramas y medir las respuestas de los picos según se indica en Procedimiento: la resolución, R, no debe ser menor de 1,0 y la desviación estándar relativa para inyecciones repetidas no es mayor de 15%.
Procedimiento - Inyectar por separado en el cromatógrafo volúmenes iguales (aproximadamente 1 ml) de la Solución estándar y la Solución muestra, registrar los cromatogramas y medir las respuestas de los picos principales. Identificar todos los picos presentes en los cromatogramas de la Solución muestra. La presencia e identidad de cualquiera de las impurezas volátiles enumeradas en la Tabla o la presencia e identidad de cualquier otra impureza orgánica volátil que eluya con un tiempo de retención comparable, se podrá establecer empleando un detector de espectrometría de masa o mediante el empleo de una segunda columna validada que contenga una fase estacionaria diferente.
A menos que se especifique de otro modo en la monografía correspondiente, la cantidad de cada impureza orgánica volátil presente en el material no debe ser mayor al límite especificado en la Tabla.
Tabla.
|
Límite de impurezas orgánicas volátiles |
|
|
Impureza |
Límite (ppm) |
|
Benceno Cloroformo 1,4-Dioxano Clorudo de metileno Tricloroetileno |
2 60 380 600 80 |
Método II
Sistema cromatográfico - Emplear un equipo para cromatografía de gases con un detector de ionización a la llama, una precolumna de sílice de 5 m x 0,53 mm desactivada con fenilmetilsiloxano y una columna de sílice fundida de 30 m x 0,53 mm recubierta con una fase estacionaria constituida por 94 % de dimetilpolisiloxano y 6 % de cianopropilfenil polisiloxano (los porcentajes se refieren a la sustitución molar), de 3,0 mm de espesor, empleando una jeringa hermética para gases previamente calentada y 1 ml del espacio libre superior. Mantener el inyector y el detector a aproximadamente 140 y 260 °C, respectivamente. Programar la temperatura de la columna del siguiente modo: mantener a 40 °C durante 20 minutos, aumentar rápidamente hasta 240 °C y mantener a esta temperatura durante 20 minutos. Se emplea helio como gas transportador con una velocidad lineal de aproximadamente 35 cm por segundo.
[NOTA: pueden emplearse aparatos de muestreo de espacio libre superior que transfieren automáticamente una cantidad medida del espacio libre superior del vial a la columna.]
Solución estándar - Preparar según se indica para la Solución estándar en Método I. Transferir 5 ml de la solución a un vial equipado con un septo y precinto metálico que contenga 1 g de sulfato de sodio anhidro y sellar el vial. Calentar el vial a 80 °C durante 60 minutos.
Solución muestra - Transferir 100 mg de muestra, exactamente pesados, a un vial. Agregar 5,0 ml de agua o el solvente especificado en la monografía correspondiente y 1 g de sulfato de sodio anhidro. Tapar con un septo y precintar. Calentar el vial a 80 °C durante 60 minutos o el tiempo especificado en la monografía correspondiente.
Procedimiento - Proceder según se indica en Método I.
Método III
Sistema cromatográfico y Procedimiento - Proceder según se indica en Método II, pero sin emplear una jeringa hermética para gases previamente calentada y 1 ml del espacio libre superior.
Solución estándar y Solución muestra - Proceder según se indica en Método I.
Aptitud del sistema - (ver 100. Cromatografía) - Cromatografiar la Solución estándar, registrar los cromatogramas y medir las respuestas de los picos según se indica en Procedimiento: la resolución, R, no debe ser menor de 3 y la desviación estándar relativa para inyecciones repetidas no debe ser mayor de 15 %.
Método IV
Emplear este método para determinar la presencia de cloruro de metileno en comprimidos recubiertos. El límite de cloruro de metileno es 500 mg por día, en base a la dosis diaria máxima declarada en el rótulo.
Sistema cromatográfico - Proceder según se indica en Método III, pero inyectar 1 ml de muestra del espacio libre superior, empleando una jeringa hermética para gases previamente calentada. [NOTA: puede emplearse un aparato de muestreo de espacio libre superior que automáticamente transfiere una cantidad medida de muestra del espacio libre superior del vial a la columna.]
Solución madre del estándar - Transferir 3,8 ml, exactamente medidos, equivalentes a 5 mg de cloruro de metileno a un matraz aforado de 1 litro, diluir a volumen con agua libre de sustancias orgánicas y mezclar.
Solución estándar - [NOTA: realizar una incisión en la cubierta de los comprimidos antes de preparar la solución.] Transferir varios comprimidos enteros, equivalente a 1 g, a un matraz aforado con tapón de vidrio. Transferir 20 ml de Solución madre del estándar al matraz, insertar el tapón con firmeza, colocar en un baño ultrasónico hasta que los comprimidos se desintegren completamente y centrifugar la solución resultante. Transferir 2 ml de la solución sobrenadante transparente a un-vial equipado con un septo y una tapa con precinto metálico y sellar. Colocar el vial en un baño de agua a 85 °C durante aproximadamente 20 minutos.
Solución muestra - Preparar según se indica para la Solución estándar, pero empleando 20 ml de agua libre de sustancias orgánicas en vez de 20 ml de Solución madre del estándar.
Solución de aptitud del sistema - Preparar una solución en agua libre de sustancias orgánicas que contenga, por ml, 5 mg de alcohol y 5 mg de cloruro de metileno. Transferir 2,0 ml a un vial equipado con un septo y una tapa, con precinto metálico y sellar. Colocar el vial en un baño de agua a 85 °C durante 20 minutos.
Aptitud del sistema (ver 100. Cromatografía) Cromatografiar 1 ml de la fase gaseosa de la Solución de aptitud del sistema, registrar los cromatogramas y medir las respuestas de los picos según se indica en Procedimiento: la resolución, R, entre el alcohol y el cloruro de metileno no es menor de 1,5 y la desviación estándar relativa para inyecciones repetidas no es mayor de 10,0 %.
Procedimierto - Inyectar por separado en el cromatógrafo volúmenes iguales (aproximadamente 1 ml) del espacio libre superior de la Solución estándar y la Solución muestra. Registrar los cromatogramas y medir las respuestas de los picos principales. Determinar la presencia de cloruro de metilenoen la Solución muestra. Calcular la cantidad de cloruro de metileno, en mg por comprimido.
Calcular la cantidad máxima permitida de cloruro de metileno, en mg por comprimido por día, por la fórmula siguiente:
|
500(mg/día) |
|
|
––––––––––––– |
x C(mg/comprimido) |
|
D(mg) |
|
en la cual D representa la dosis máxima diaria y C la cantidad declarada de principio activo por comprimido.
La cantidad de cloruro de metileno por comprimido no debe ser mayor que la cantidad máxima permitida calculada por la fórmula.
530. LIBERACION DE PRINCIPIOS ACTIVOS
En el presente capítulo se incluyen las metodologías aplicables a productos de liberación prolongada y a productos de liberación retardada (con cubierta entérica). La elección de una u otra dependerá de las características de liberación establecidas para el producto.
PRODUCTOS DE LIBERACION PROLONGADA
Las alícuotas extraídas para efectuar el ensayo serán reemplazadas por volúmenes iguales de Medio a 37 °C. Cuando se haya demostrado que el agregado de medio durante el ensayo no es necesario, se podrán aplicar correcciones por el cambio de volumen al realizar los cálculos.
Aparato - Emplear el Aparato 1 o el Aparato 2 (ver 320. Ensayo de disolución) según se especifique en la monografía correspondiente.
Medio y procedimiento - Proceder según se indica para Muestreo individual en <320>. Ensayo de disolución.
Tiempo - Las alícuotas se deben extraer en por lo menos tres tiempos diferentes, expresados en horas, con una tolerancia de ± 2 % del tiempo establecido.
Interpretación - A menos que se especifique de otro modo en la monografía correspondiente, los requisitos se cumplen si la cantidad disuelta de principio activo se ajusta a la Tabla de aceptación 1. En el caso que los resultados no estén dentro de los límites especificados para N1 se deberá continuar el ensayo para N2 y N3. Los límites de principio activo disuelto se expresan en función del porcentaje del contenido declarado.
PRODUCTOS DE LIBERACION RETARDADA (CUBIERTA ENTERICA)
Emplear el Método I o II y el Aparato 1 ó 2 según se especifique en la monografía correspondiente.
Método I
Procedimiento -
ETAPA ACIDA - Transferir 750 mI de ácido clorhídrico 0,1 N a cada vaso. Dejar que el medio se equilibre a una temperatura de 37,0 ± 0,5 °C. Colocar un comprimido o una cápsula en cada vaso y operar el equipo durante 2 horas a la velocidad especificada en la monografía correspondiente. Cumplido el tiempo especificado, extraer una alícuota de cada vaso y proceder de inmediato según se indica en Etapa de la solución reguladora. Realizar el análisis de las alícuotas tomadas empleando el Procedimiento indicado en la monografía correspondiente.
A menos que se especifique de otro modo en la monografía correspondiente, los requisitos de esta etapa se cumplen si la cantidad disuelta de principio activo, calculada como porcentaje del contenido declarado, se ajusta a la Tabla de aceptación 2.
ETAPA DE LA SOLUCION REGULADORA -
[NOTA: agregar la solución reguladora y ajustar el pH en no más de 5 minutos.] Con el equipo funcionando a la velocidad especificada en la monografía correspondiente, agregar al líquido contenido en cada vaso, 250 ml de fósfato tribásico de sodio 0,20 M equilibrado a 37,0 ± 0,5 °C. Ajustar, si fuera necesario, con ácido clorhídrico 2 N o hidróxido de sodio 2 N a pH 6,80 ± 0,05. Continuar operando el equipo durante un tiempo máximo de 45 minutos o durante el tiempo especificado en la monografía correspondiente. Cumplido el tiempo especificado, extraer una alícuota de cada vaso analizándolas empleando el Procedimiento indicado en la monografía correspondiente.
Interpretación - A menos que se especifique de otro modo en la monografía correspondiente, los requisitos se cumplen si la cantidad disuelta de principio activo se ajusta a la Tabla de aceptación 3. Continuar el ensayo a través de los tres niveles, salvo que los resultados de ambas etapas estén dentro de los límites especificados para un nivel inferior. El valor de Q en la Tabla de aceptación 3 debe ser 75 %, a menos que se especifique de otro modo en la monografía correspondiente. El valor de Q, especificado en la monografía, es la cantidad total de principio activo disuelto en la Etapa ácida y en la Etapa de la solución reguladora, expresado como porcentaje del contenido declarado en el rótulo. Los valores de 5 y 15% en la Tabla de aceptación 3 son porcentajes del contenido declarado en el rótulo, es decir, estos valores y Q están en los mismos términos.
Método II
Procedimiento -
ETAPA ACIDA - Transferir 1 litro de ácido clorhídrico 0,1 N a cada vaso. Dejar que el medio se equilibre a una temperatura de 37 ± 0,5 °C. Colocar un comprimido o una cápsula en cada vaso y operar el equipo durante 2 horas a la velocidad especificada en la monografía correspondiente. Cumplido el tiempo especificado, extraer una alícuota de cada vaso y proceder de inmediato según se indica en Etapa de la solución reguladora. Realizar el ensayo de las alícuotas extraídas empleando el Procedimiento indicado en la monografía correspondiente.
A menos que se especifique de otro modo en la monografía correspondiente, los requisitos de esta etapa se cumplen si la cantidad disuelta de principio activo, calculada como porcentaje contenido declarado en el rótulo, se ajusta a la Tabla de aceptación 2.
ETAPA DE LA SOLUCION REGULADORA -
[NOTA: emplear solución reguladora previamente equilibrada a una temperatura de 37,0 ±0,5 °C.] Descartar el medio ácido del vaso y agregar al mismo 1 litro de solución reguladora de fosfato de pH 6,8, preparada mezclando ácido clorhídrico 0,1 N con fosfato tribásico de sodio 0,20 M (3: 1) y ajustando, si fuera necesario, con ácido clorhídrico 2 N o hidróxido de sodio 2 N a pH 6,80 ± 0,05. [NOTA: este procedimiento puede realizarse también del siguiente modo: retirar el vaso que contiene el ácido, sustituirlo por otro vaso que contenga la solución reguladora y transferir la unidad de dosificación al vaso que contiene la solución reguladora.] Continuar operando el equipo durante un tiempo máximo de 45 minutos o durante el tiempo especificado en la monografía correspondiente. Cumplido el tiempo especificado, extraer una alícuota de cada vaso, analizándolas empleando el Procedimiento indicado en la monografía correspondiente.
Interpretación - Proceder según se indica para Interpretación en el Método I.


540. LIMITE DE ARSENICO
Precaución - La arsina generada es sumamente tóxica.
Este procedimiento se diseñó para determinar la presencia de trazas de arsénico transformándolo en arsina, la cual forma un complejo de color rojo al pasar a través de una solución de dietilditiocarbamato de plata. El color rojo producido se compara, visual o espectrofotométricamente, contra un control que tiene una cantidad de arsénico equivalente al límite especificado en la monografía correspondiente. Los límites se establecen en términos de arsénico. El contenido de arsénico no debe exceder el límite especificado en la monografía correspondiente.
Existen dos métodos que difieren en el tratamiento preliminar de la muestra a ensayar y del estándar. El Método I se emplea generalmente para sustancias inorgánicas y el Método II para sustancias orgánicas.
Aparato (ver Figura) - Consta de un generador de arsina A, al que se le adapta una unidad depuradora C, y un tubo de absorción E, con juntas estándar o esféricas B y D, colocadas entre las unidades. Se puede emplear cualquier otro aparato que tenga características similares.
Solución madre de trióxido de arsénico -Transferir 132,0 mg de trióxido de arsénico, exactamente pesados y previamente secados a 105°C durante 1 hora, a un matraz aforado de 1 litro. Agregar 5 ml de solución de bidróxido de sodio (1 en 5) y disolver. Neutralizar la solución con ácido sulfúrico 2 N, agregar 10 ml adicionales de ácido sulfúrico 2 N, completar a volumen y mezclar con agua recientemente hervida y enfriada.
Solución estándar de arsénico - Transferir 10,0 ml de la Solución madre de trióxido de arsénico a un matraz aforado de 1 litro y agregar 10 ml de ácido sulfúrico 2 N. Completar a volumen y mezclar con agua recientemente hervida y enfriada. Cada ml de la solución estándar de arsénico contiene el equivalente a 1 mg de arsénico. Conservar esta solución en un recipiente de vidrio y emplearla dentro de los tres días de preparada.
Método I
Solución estándar - Transferir 3,0 ml de la Solución estándar de arsénico al generador de arsina y diluir con agua hasta obtener un volumen de 35 ml.
Solución muestra - A menos que se especifique de otro modo en la monografía correspondiente, transferir al generador de arsina la cantidad, en g, de la sustancia en ensayo calculada por la fórmula siguiente:
3,0/L
en la cual L es el límite de arsénico en ppm. Disolver en agua hasta obtener un volumen de 35 ml.
Procedimiento - Agregar a la Solución muestra y a la Solución estándar 20 ml de ácido sulfúrico 7 N, 2 ml de ioduro de potasio (SR), 0,5 ml de cloruro estañoso concentrado (SR) y 1 ml de alcohol isopropílico. Mezclar y dejar reposar a temperatura ambiente durante 30 minutos. Colocar en la unidad depuradora dos trozos de algodón previamente impregnados con solución saturada de acetato de plomo, exprimidos para eliminar el exceso de solución y secados al vacío a temperatura ambiente, dejando un pequeño espacio de 2 mm entre las dos porciones de algodón. Lubricar las juntas esmeriladas con grasa apta para emplearse con solventes orgánicos y conectar la unidad depuradora al tubo de absorción. Transferir 3,0 ml de dietilditiocarbamato de plata (SR) al tubo de absorción. Agregar 3,0 g de cinc granulado (malla N° 20) a la mezcla contenida en el, generador de arsina e inmediatamente conectar la unidad depuradora al mismo. Colocar el sistema en un baño de agua a 25 ± 3 °C y permitir la fórmación de hidrógeno y el desarrollo de color durante 45 minutos agitando el sistema suavemente a intervalos de 10 minutos. Desconectar el tubo de absorción y la unidad depuradora del generador de arsina y transferir la solución a celdas de absorción de 1 cm.
El color rojo producido por la Solución muestra no debe ser mayor que el producido por la Solución estándar. Si fuera necesario, determinar la absorbancia a la longitud de onda de máxima absorción, entre 535 y 540 nm, en un espectrofotómetro o colorímetro apropiado, empleando dietilditiocarbamato de plata (SR) como blanco.
Método II
Precaución - Se deben tomar medidas de seguridad en todo momento ya que algunas sustancias pueden reaccionar en forma explosiva cuando se oxidan con peróxido de hidrógeno.
[NOTA 1: si se trabaja con compuestos que contienen halógenos, calentar las muestras con ácido sulfúrico a menor temperatura, evitando que la mezcla entre en ebullición y agregar, con mucho cuidado, el peróxido de hidrógeno antes de efectuar la carbonización, para prevenir la pérdida de arsénico trivalente.]
[NOTA 2: si la sustancia en ensayo reacciona rápidamente y comienza a carbonizarse con 5 ml de ácido sulfúrico antes de calentarse, emplear en su lugar 10 ml de ácido sulfúrico diluido (1 en 2) y frío, y agregar unas pocas gotas de peróxido de hidrógeno antes de calentar.]
Solución estándar - Transferir 3,0 ml de Solución estándar de arsénico al generador de arsina; agregar 2 ml de ácido sulfúrico y mezclar. Agregar el volumen de peróxido de hidrógeno al 30 % empleado en la Solución muestra. Calentar la mezcla hasta que se desprendan vapores fuertes. Dejar enfriar y agregar con cuidado 10 ml de agua y nuevamente calentar hasta que se produzcan vapores fuertes. Se debe repetir este procedimiento con otros 10 ml de agua para eliminar cualquier traza del peróxido de hidrógeno. Enfriar y diluir con agua hasta 35 ml.
Solución muestra -A menos que se especifique de otro modo en la monografía correspondiente, transferir al generador de arsina la cantidad, en g, de la sustancia en ensayo calculada por la fórmula siguiente:
3,0/L
en la cual L es el límite de arsénico en ppm.
Agregar a la muestra 5 ml de ácido sulfúrico, algunas perlas de vidrio y digerir calentando preferiblemente sobre una placa calefactora, debajo de una campana de ventilación a una temperatura no mayor de 120 °C, hasta que se inicie la carbonización. Agregar más ácido sulfúrico, si fuera necesario, para humedecer completamente la muestra pero se debe tener en cuenta que el volumen total agregado no puede ser mayor de 10 ml. Agregar cuidadosamente, gota a gota, la solución de peróxido de hidrógeno al 30%, esperando entre gota y gota a que la reacción cese antes de efectuar la siguiente adición. Agregar las primeras gotas muy lentamente con agitación constante para evitar una reacción violenta. Interrumpir el calentamiento si el desprendimiento de gases es excesivo. Cuando la reacción ha terminado, calentar cuidadosamente, rotando el generador de arsina ocasionalmente, para evitar que algunas porciones de la muestra queden adheridas a las paredes del generador de arsina. Mantener las condiciones de oxidación durante la digestión agregando pequeñas cantidades de solución de peróxido de hidrógeno al 30 %, cada vez que la mezcla se tome de color marrón o se oscurezca. Continuar la digestión hasta que la materia orgánica se destruya y se desprendan abundantes vapores de trióxido de azufre y que la solución sea incolora o presente solamente un color amarillo pálido. Enfriar y agregar cuidadosamente 10 ml de agua, mezclar y evaporar nuevamente hasta que aparezcan vapores fuertes. Si fuera necesario, repetir el procedimiento para eliminar cualquier traza de peróxido de hidrógeno. Enfriar, lavar las paredes del generador de arsina con 10 ml de agua y diluir con agua a 35 ml.
Procedimiento - Proceder según se indica en Procedimiento para el Método I.
Interferencias químicas - Los metales o las sales de metales como el cromo, cobalto, cobre, mercurio, molibdeno, níquel, paladio y plata, pueden interferir con la formación de arsina. El antimonio que forma estibina produce una interferencia positiva en el desarrollo del color con dietilditiocarbamato de plata (SR). Cuando se sospecha la presencia de antimonio, el color rojo que se produce en las dos soluciones de dietilditiocarbamato de plata, puede ser comparado a la longitud de onda de máxima absorción entre 535 y 540 mm con un colorímetro apropiado ya que a esta longitud de onda la interferencia debida a la estibina es despreciable.

550. LIMITE DE CALCIO, POTASIO Y SODIO
Para la determinación de estos elementos, emplear un fotómetro de llama.
Solución estándar de calcio - Transferir 249,7 mg de carbonato de calcio, previamente secado durante 3 horas a 300 °C y enfriado en un desecador durante 2 horas, a un matraz aforado de 100 ml. Agregar 20 ml de agua y 5 ml de solución de ácido clorhídrico 3 N, agitar hasta disolución, completar a volumen con agua y mezclar. Cada ml contiene 1,00 mg de calcio.
Solución estándar de potasio - Transferir 190,7 mg de cloruro de potasio, previamente secado durante 2 horas a 105 °C, a un matraz aforado de 100 ml. Disolver con agua, completar a volumen y mezclar. Cada ml contiene 1,00 mg de potasio.
Solución estándar de sodio - Transferir
254,2 mg de cloruro de sodio, previamente secado durante 2 horas a 105 °C, a un matraz aforado de 100 ml. Disolver con agua, completar a volumen y mezclar. Cada ml contiene 1,00 mg de sodio.
Solución muestra - A menos que se especifique de otro modo en la monografía correspondiente, transferir 2,00 g de muestra a un matraz aforado de 100 ml, enfriar en un baño de hielo y agregar 5 ml de ácido nítrico concentrado. Agitar hasta disolución y dejar reposar a temperatura ambiente. Si la solución resultante presenta turbidez, calentar suavemente hasta obtener una solución transparente. Dejar reposar a temperatura ambiente, completar a volumen con agua y mezclar. Si fuera necesario, filtrar o centrifugar para obtener una solución transparente o ligeramente turbia.
Solución estándar - Transferir 50 ml de la Solución muestra a un matraz aforado de 100 ml, agregar las volúmenes de Soluciones estándar de calcio, potasio o sodio indicados en la monografía correspondiente, completar a volumen con agua y mezclar. Diluir alícuotas de esta solución con agua hasta obtener una concentración apropiada del elemento en ensayo.
Procedimiento - Ajustar el fotómetro de llama para obtener una lectura con la Solución estándar lo más cercana posible al 100 % de transmitancia, a la longitud de onda de máxima emisión, según se indica en la Tabla. Emplear como ancho de rendija de salida un valor lo más cercano posible al ancho de banda designado Registrar la lectura de transmitancia y designarla con la letra S. Diluir las alícuotas de la Solución muestra con agua para obtener una solución con una concentración similar a la de la Solución estándar. Sin cambiar ninguno de los ajustes realizados en el fotómetro de llama, registrar la lectura de transmitancia de la Solución muestra y designarla con la letra T. Reajustar solamente el monocromador a la longitud de onda asignada como corrección de fondo. Registrar la lectura de transmitancia de la Solución muestra a esta longitud de onda y designarla con la letra B. El ensayo es válido si el valor de T menos B es menor o igual que el valor de S menos T.
Tabla.
|
Longitud de onda (nm) |
|||
|
Elemento |
Máxima |
Corrección de fondo |
Ancho de banda (nm) |
|
Calcio Potasio Sodio |
422,7 766,5 589,0 |
430 750 580 |
0,8 12 0,8 |
560. LIMITE DE CLORURO Y SULFATO
Preparar la Solución muestra y la Solución de comparación empleando tubos de Nessler (ver Consideraciones generales). Emplear cantidades iguales de los reactivos, tanto para la Solución muestra como para la Solución de comparación. Si después de la acidificación, la solución no está perfectamente límpida, filtrarla a través de un papel de filtro libre de cloruro y sulfato. Según corresponda, agregar el precipitante, nitrato de plata (SR) o cloruro de bario (SR) a la Solución muestra y a la Solución de comparación.
Cuando en la monografía correspondiente se especifique la realización de este ensayo sobre un volumen específico de Solución muestra y el límite para cloruro o sulfato corresponda a 0,20 ml o menos de ácido clorhídrico o ácido sulfúrico 0,020 N respectivamente, realizar el ensayo sobre la solución sin diluir. En tales casos mantener la misma relación de volumen para la Solución de comparación y la Solución muestra. Cuando se realiza el ensayo sobre sales de metales pesados, que presentan normalmente una reacción ácida, omitir la acidificación y no neutralizar la solución. En el caso de las sales de bismuto, disolverlas en la menor cantidad de agua y 2 ml de ácido nítrico antes del tratamiento con el agente precipitante.
Cloruro - Disolver la cantidad especificada de la sustancia en ensayo en 30 a 40 ml de agua o, si la muestra está en solución, agregar agua hasta obtener un volumen total entre 30 y 40 ml y, si fuera necesario, neutralizar la solución con ácido nítrico empleando papel de tornasol como indicador. Agregar 1 ml de ácido nítrico, 1 ml de nitrato de plata (SR) y cantidad suficiente de agua para obtener 50 ml. Mezclar, dejar en reposo durante 5 minutos protegido de la luz solar directa y comparar la turbidez con la producida en una solución que contiene el volumen de ácido clorhídrico 0,020 N especificado en la monografía correspondiente.
Sulfato - Disolver la cantidad especificada de la sustancia en ensayo en 30 a 40 ml de agua o, si la muestra está en solución, agregar agua hasta obtener un volumen total entre 30 y 40 ml y, si fuera necesario, neutralizar la solución con ácido clorhídrico empleando papel de tornasol como indicador. Agregar 1 ml de ácido clorhídrico 3 N, 3 ml de cloruro de bario (SR) y cantidad suficiente de agua para obtener 50 ml. Mezclar, dejar en reposo durante 10 minutos y comparar la turbidez con la producida en una solución que contiene el volumen de ácido sulfúrico 0,020 N especificado en la monografía correspondiente.
570. LIMITE DE DIMETILANILINA
Este ensayo constituye un procedimiento general para la determinación de dimetilamina empleando cromatografía de gases (ver 100. Cromatografía).
Sistema cromatográfico - Emplear un equipo para cromatografía de gases con un detector de ionización a la llama y una columna de 2 m x 2 mm rellena con una fase líquida constituida por 50%, de fenilsilicona y 50% de metilpolisiloxano al 3 % sobre un soporte silanizado de tierra silícea para cromatografía de gases calcinada con carbonato de sodio a 900 °C, lavada con ácido y luego con agua hasta neutralidad. Mantener la columna a 120 °C. Se emplea nitrógeno como gas transportador con un caudal de aproximadamente 30 ml por minuto.
Solución del estándar interno - A menos que se especifique de otro modo en la monografía correspondiente, preparar una solución de naftaleno en ciclohexano para obtener una solución con una concentración conocida de aproximadamente 50 µg por ml.
Solución estándar - A menos que se especifique de otro modo en la monografía correspondiente, transferir aproximadamente 50,0 mg de N,N-dimetilanilina, exactamente pesados, a un matraz aforado de 50 ml. Agregar 25 ml de ácido clorhídrico 1 N, agitar por rotación hasta disolver, completar a volumen con agua y mezclar. Transferir 5,0 ml de la solución resultante a un matraz aforado de 250 ml, completar a volumen con agua y mezclar. Transferir 1,0 ml de esta solución a un tubo de centrífuga, agregar 5,0 ml de hidróxido de sodio 1 N y 1,0 ml de Solución del estándar interno, agitar vigorosamente durante 1 minuto y centrifugar. Emplear la solución sobrenadante transparente.
Solución muestra - A menos que se especifique de otro modo en la monografía correspondiente, transferir aproximadamente 1,0 g de la muestra, exactamente pesado, a un tubo de centrífuga, agregar 5 ml de hidróxido de sodio 1 N y agitar por rotación hasta disolución. Agregar 1,0 ml de Solución del estándar interno, agitar vigorosamente durante 1 minuto y centrifugar. Emplear la solución sobrenadante transparente.
Procedimiento - Inyectar por separado en el cromatógrafo volúmenes iguales (aproximadamente 20 µl) de la Solución estándar y la Solución muestra, registrar los cromatogramas y medir las respuestas de los picos principales. El cociente entre las respuestas de los picos de dimetilanilina y naftaleno, obtenidos a partir de la Solución muestra no debe ser mayor que el obtenido a partir de la Preparación estándar (0,002 %).
580. LIMITE DE HIERRO
Este ensayo se emplea para determinar que el contenido de hierro, férrico o ferroso, no excede el límite especificado en la monografía correspondiente. La determinación se realiza mediante la comparación visual con un control preparado a partir de una solución estándar de hierro.
Reactivos especiales -
Solución estándar de hierro - Disolver 863,4 mg de sulfato férrico amónico [FeNH4(SO4)2, . 12H2O] en cantidad suficiente de agua, agregar 10 ml de ácido sulfúrico 2 N y diluir con agua hasta completar 100,0 ml. Transferir 10 ml de esta solución a un matraz aforado de 1 litro, agregar 10 ml de ácido sulfúrico 2 N, diluir a volumen con agua y mezclar. Esta solución contiene el equivalente a 10 µg de hierro por ml.
Solución de tiocianato de amonio - Disolver 30 g de tiocianato de amonio en agua para obtener 100 ml.
Solución estándar - Transferir 1 ml de Solución estándar de hierro (10 µg de Fe) a un tubo de Nessler de 50 ml, diluir con agua a 45 ml, agregar 2 ml de ácido clorhídrico y mezclar.
Solución muestra - Transferir la solución preparada para el ensayo según se indica en la monografía correspondiente a un tubo de Nessler de 50 ml y, si fuera necesario, diluir con agua a 45 ml o disolver en agua y luego diluir a 45 ml la cantidad de la sustancia en ensayo, en g, calculada por la fórmula siguiente:
1/(1000L)
en la cual L es el límite de hierro en porcentaje. Agregar 2 ml de ácido clorhídrico y mezclar.
Procedimiento - A cada uno de los tubos que contienen la Solución estándar y la Solución muestra agregar 50 mg de cristales de persulfato de amonio, 3 ml de Solución de tiocianato de amonio y mezclar: el color de la solución obtenida a partir de la Solución muestra no debe ser más intenso que el de la solución obtenida a partir de la Solución estándar.
590. LIMITE DE METALES PESADOS
Este ensayo se emplea para establecer que el contenido de impurezas metálicas que reaccionan con el ion sulfuro, bajo las condiciones especificadas, no excede el límite de Metales pesados especificado en la monografía correspondiente, expresado como porcentaje (en peso) de plomo en la sustancia en ensayo, determinado mediante comparación visual (ver Comparación visual en Consideraciones generales) con un control preparado a partir de una Solución estándar de plomo.
[NOTA: los cationes que generalmente responden a este ensayo son: plomo, mercurio, bismuto, arsénico, antimonio, estaño, cadmio, plata, cobre y molibdeno.]
El Método I se emplea para sustancias que dan soluciones límpidas en las condiciones específicas del ensayo. El Método II se emplea para sustancias que no dan soluciones límpidas o incoloras en las condiciones del ensayo especificadas para el Método I o para sustancias que, por su naturaleza, dificultan la precipitación de metales por el ion sulfuro o para aceites fijos y volátiles. A menos que se especifique de otro modo en la monografía correspondiente, emplear el Método I. El Método III es un método de digestión por vía húmeda, que se emplea sólo en aquellos casos donde ni el Método I ni el Método II pueden emplearse.
Reactivos especiales
Solución madre de nitrato de plomo - Disolver 159,8 mg de nitrato de plomo en 100 ml de agua a la cual se le ha agregado 1 mI de ácido nítrico y diluir a 1 litro con agua. Preparar y almacenar esta solución en envases de vidrio exentos de sales de plomo solubles.
Solución estándar de plomo - En el día del ensayo, diluir 10,0 ml de Solución madre de nitrato de plomo a 100,0 ml con agua. Cada ml de Solución estándar de plomo contiene el equivalente a 10 µg de plomo. Una solución de comparación preparada sobre la base de 100 µl de Solución estándar de plomo por g de muestra contiene el equivalente a 1 ppm de plomo.
Método I
Solución reguladora de acetato pH 3, 5 - Disolver 50 g de acetato de amonio en 100 ml de ácido clorhídrico 6 N, ajustar a pH 3,5, si fuera necesario, con hidróxido de amonio 6 N o ácido clorhídrico 6 N y diluir con agua a 200 ml.
Solución estándar - Transferir 2 ml de Solución estándar de plomo (20 µg de Pb) a un tubo de Nessler de 50 ml y diluir con agua a 25 ml. Ajustar a pH-1 entre 3,0 y 4,0 con ácido acético 1 N o hidróxido de amonio 6 N, empleando papel indicador de pH, diluir con agua a 40 ml y mezclar.
Solución muestra - Transferir 25 ml de la solución preparada para el ensayo según se indica en la monografía correspondiente a un tubo de Nessler de 50 ml. Alternativamente, cuando se indique en la monografía correspondiente, emplear el volumen de ácido indicado, disolver la cantidad, en g, de muestra, calculada por la fórmula siguiente:
2,0/(1.000L)
en la cual L es el límite de Metales pesados, en porcentaje. Diluir a 25 ml con agua y ajustar a pH1 entre 3,0 y 4,0 con ácido acético 1 N o hidróxido de amonio 6 N, empleando papel indicador de pH, diluir a 40 ml con agua y mezclar.
Solución control - Transferir 25 ml de una solución preparada según se indica para la Solución muestra a un tercer tubo de Nessler de 50 ml y agregar 2,0 ml de Solución estándar de plomo. Ajustar a pH entre 3,0 y 4,0 con ácido acético 1 N o hidróxido de amonio 6 N, empleando papel indicador de pH, diluir a 40 ml con agua y mezclar.
Procedimiento - A cada uno de los tres tubos que contienen la Solución estándar, la Solución muestra y la Solución control; respectivamente, agregar 1,2 ml de tioacetamida-glicerina básica (SR) y 2 ml de Solución reguladora de acetato de pH 3,5, diluir a 50 ml con agua, mezclar, dejar reposar durante 5 minutos y observar longitudinalmente sobre una superficie blanca: el color de la solución obtenida a partir de la Solución muestra no debe ser más oscuro que el de la obtenida a partir de la Solución estándar y la intensidad del color de la Solución control debe ser igual o mayor que la de la Solución estándar.
[NOTA: si el color de la Solución control es más claro que el de la Solución estándar, emplear el Método II.]
Método II
Solución reguladora de acetato pH 3,5 - Preparar según se indica en Método I.
Solución estándar - Preparar según se indica en Método I.
Solución muestra - Emplear una cantidad, en g, de muestra calculada por la fórmula siguiente:
-2,0/(1000L)
en la cual L es el límite de Metales pesados, en porcentaje. Transferir la cantidad de muestra pesada a un crisol, agregar suficiente ácido sulfúrico para impregnar la sustancia y someter cuidadosamente a ignición hasta que la sustancia se carbonice por completo. [NOTA: el crisol puede estar cubierto parcialmente durante la carbonización.] Agregar a la masa carbonizada 2 ml de ácido nítrico y 5 gotas de ácido sulfúrico y calentar con cuidado hasta que no se desprendan vapores blancos. Someter a ignición, en una mufla entre 500 y 600 °C, hasta que el residuo carbonoso desaparezca. Dejar enfriar a temperatura ambiente. Agregar 4 ml de ácido clorhídrico 6 N, tapar el crisol, transferir a un baño de vapor durante 15 minutos. Destapar y evaporar lentamente hasta sequedad. Agregar al residuo 1 gota de ácido clorhídrico, 10 ml de agua caliente y digerir durante 2 minutos. Agregar hidróxido de amonio 6 N, gota a gota, hasta que la solución sea alcalina frente al papel de tornasol, diluir a 25 ml con agua y ajustar a pH entre 3,0 y 4,0 con ácido acético 1 N empleando papel indicador de pH de intervalo estrecho. Filtrar, si fuera necesario, lavar el crisol y el filtro con 10 ml de agua, combinar el filtrado y el agua de lavado en un tubo de Nessler de 50 ml, diluir a 40 ml con agua y mezclar.
Procedimiento - A cada uno de los tubos que contienen la Solución estándar y la Preparación muestra, respectivamente, agregar 1,2 ml de tioacetamida-glicerina básica (SR) y 2 ml de Solución reguladora de acetato pH 3,5, diluir a 50 ml con agua, mezclar, dejar reposar durante 5 minutos y observar longitudinalmente sobre una superficie blanca: el color de la solución obtenida a partir de la Solución muestra no debe ser más oscuro que el de la solución obtenida a partir de la Solución estándar.
Método III
Solución reguladora acetato pH 3,5 - Preparar según se indica en Método I.
Solución estándar - Transferir una mezcla de 8 ml de ácido sulfúrico y 10 ml de ácido nítrico a un matraz de Kjeldahl de 100 ml. Agregar un volumen adicional de ácido nítrico igual al agregado a la Solución muestra. Calentar la solución hasta desprendimiento de vapores densos y blancos, enfriar y agregar con cuidado 10 ml de agua. Si se empleó peróxido de hidrógeno al 30 % al tratar la Solución muestra, agregar el mismo volumen de peróxido de hidrógeno y calentar a ebullición suavemente hasta que se desprendan vapores densos y blancos. Enfriar a temperatura ambiente, agregar con cuidado 5 ml de agua, mezclar y calentar a ebullición suavemente hasta la producción de vapores blancos y obtener un volumen de 2 a 3 ml. Enfriar, diluir con cuidado con 2 a 5 ml de agua, agregar 2,0 ml de Solución estándar de plomo (20 µg de Pb) y mezclar. Transferir a un tubo de Nessler de 50 ml, lavar el matraz con agua, agregando los lavados al tubo hasta completar un volumen de 25 ml y mezclar.
Solución muestra -
Si la sustancia es un sólido – Transferir la cantidad de muestra especificada en la monografía correspondiente a un matraz de Kjeldahl de 100 ml. [NOTA: puede emplearse un matraz de 300 ml si la reacción genera espuma en exceso.] Inclinar el matraz a 45 ° y agregar, con cuidado, cantidad suficiente de una mezcla de 8 ml de ácido sulfúrico y 10 ml de ácido nítrico para impregnar la muestra. Calentar suavemente hasta que la reacción comience, dejar que la reacción disminuya y agregar porciones adicionales de la misma mezcla hasta un volumen final de 18 ml. Calentar suavemente a ebullición hasta que la solución se oscurezca. Enfriar a temperatura ambiente, agregar 2 ml de ácido nítrico y calentar nuevamente hasta que la solución se oscurezca. Continuar calentando luego del agregado de ácido nítrico hasta que la mezcla no presente oscurecimiento. Luego calentar fuertemente hasta la producción de vapores densos y blancos. Enfriar, agregar con cuidado 5 ml de agua, calentar suavemente a ebullición hasta la producción de vapores densos, blancos y continuar calentando hasta que el volumen se reduzca a unos pocos ml. Enfriar a temperatura ambiente, agregar con cuidado 5 ml de agua y examinar el color de la solución. Si el color es amarillo, agregar con cuidado 1 ml de peróxido de hidrógeno al 30 % y nuevamente evaporar hasta la producción de vapores blancos y obtener un volumen de 2 a 3 ml. Si la solución continua siendo amarilla, agregar 5 ml de agua y repetir el tratamiento con peróxido de hidrógeno. Enfriar, diluir con cuidado con 2 a 5 ml de agua, lavar y transferir a un tubo de Nessler de 50 ml, teniendo cuidado que el volumen total no exceda 25 ml.
Si la sustancia es un líquido - Transferir a la cantidad de muestra especificada en la monografía correspondiente a un matraz de Kjeldahl de 100 ml. [NOTA: puede emplearse un matraz de 300 ml si la reacción genera espuma en exceso.] Inclinar el matraz a 45° y agregar, con cuidado, unos pocos ml de una mezcla de 8 ml de ácido sulfúrico y 10 ml de ácido nítrico. Calentar suavemente hasta que la reacción comience, dejar que la reacción disminuya y proceder según se indica en Si la sustancia es un sólido, comenzando donde dice "agregar porciones adicionales de la misma mezcla hasta un volumen final de 18 ml...".
Procedimiento - Tratar la Solución muestra y la Solución estándar del siguiente modo: ajustar a pH entre 3,0 y 4,0 la solución, empleando papel indicador de pH de intervalo estrecho, con hidróxido de amonio (puede emplearse una solución de amoníaco diluido, cuando el intervalo especificado es estrecho), agregar agua hasta 40 ml y mezclar. Agregar a cada tubo 1,2 ml de tioacetamida-glicerina básica (SR) y 2 ml de Solución reguladora de acetato pH3,5, diluir a 50 ml con agua, mezclar, dejar reposar durante 5 minutos y observar longitudinalmente sobre una superficie blanca: el color de la Solución muestra no debe ser más oscuro que el de la Solución estándar.
600. LIMITE DE PLOMO
Para este ensayo se deben almacenar todos los reactivos y soluciones en envases de vidrio al borosilicato. Lavar perfectamente todos los materiales de vidrio a emplear con ácido nítrico diluido 1 en 2 y luego con agua.
Precaución - Todo este procedimiento debe realizarse bajo campana. El operador debe extremar las medidas de seguridad ya que puede liberarse ácido cianhídrico y algunas sustancias pueden producir explosiones violentas cuando son digeridas con peróxido de hidrógeno.
Reactivos
Solución de amoníaco-cianuro - Disolver 2 g de cianuro de potasio en 15 ml de hidróxido de amonio y diluir con agua a 100 ml.
Solución de ditizona para extracción - Disolver 30 mg de ditizona en 1 litro de cloroformo y agregar 5 ml de alcohol. Almacenar esta solución en un sitio frío. Antes de emplear, agitar un volumen determinado de esta solución con aproximadamente la mitad de su volumen de ácido nítrico diluido (1 en 100) en una ampolla de decantación y descartar el ácido nítrico.
Solución de citrato de amonio - Disolver 40 g de ácido cítrico en 90 ml de agua. Agregar 2 ó 3 gotas de rojo de fenol (SR) y luego agregar, cuidadosamente, hidróxido de amonio hasta que la solución se torne de color rojizo. Extraer el plomo que pudiera estar presente en la solución, con porciones de 20 ml de Solución de ditizona para extracción, hasta que ésta mantenga su color verde anaranjado.
Solución estándar de plomo diluida - Diluir un volumen, exactamente medido, de Solución estándar de plomo (ver 590. Límite de metales pesados) que contenga 10 µg de plomo por ml (10 ppm) con 9 volúmenes de ácido nítrico diluido (1 en 100), hasta obtener una solución que contenga 1 µg de plomo por ml (1 ppm).
Solución de clorhidrato de hidroxilamina - Disolver 20 g de clorhidrato de hidroxilamina en cantidad suficiente de agua y diluir hasta obtener 65 ml de solución. Transferir a una ampolla de decantación y agregar 5 gotas de azul de fimol (SR). Luego agregar hidróxido de amonio hasta que la solución adquiera un color amarillo. Agregar 10 ml de una solución de dietilditiocarbamato de sodio (1 en 25), mezclar y dejar en reposo 5 minutos. Extraer esta solución con porciones sucesivas de 10 a 15 ml de cloroformo hasta que una porción de 5 ml del extracto clorofórmico no presente un color amarillo cuando se agita con sulfato cúprico (SR). Agregar ácido clorhídrico 3 N hasta que la solución se torne de color rosado y luego diluir con agua a 100 ml.
Solución de cianuro de potasio - Disolver 50 g de cianuro de potasio en 100 ml de agua. Extraer el plomo de esta solución con porciones sucesivas de Solución de ditizona para extracción, según se indica en Solución de citrato de amonio y luego agitar con cloroformo para extraer cualquier resto de ditizona. Finalmente diluir con cantidad suficiente de agua para obtener una solución con una concentración al 10 % de cianuro de potasio.
Solución estándar de ditizona - Disolver 10 mg de ditizona en 1 litro de cloroformo. Almacenar esta solución en envase inactínico, con tapón de vidrio, exento de plomo. Conservar esta solución en un sitio frío.
Solución muestra - Cuando en la monografía no se especifique la preparación de la Solución muestra, proceder del siguiente modo.
Transferir 1,0 g de la muestra, exactamente pesado, a un matraz aforado. Agregar 5 ml de ácido sulfúrico y unas perlas de vidrio. Calentar lentamente sobre una placa calefactora hasta que comience la carbonización. [NOTA: si la muestra reacciona rápidamente y antes de calentar comienza a carbonizarse con los 5 ml de ácido sulfúrico, emplear en su lugar 10 ml de ácido sulfúrico diluido (1 en 2), enfriar y agregar unas gotas de peróxido de hidrógeno antes del calentamiento.] Si fuera necesario, agregar ácido sulfúrico hasta impregnar la muestra completamente en un volumen total que no exceda los 10 ml. Agregar lentamente peróxido de hidrógeno al 30 %, mezclar con cuidado para evitar una reacción rápida y discontinuar el calentamiento si la formación de espuma es excesiva. Agitar por rotación la solución en el matraz para impedir que la muestra que no haya reaccionado se aglutine en las paredes del mismo. Agregar más peróxido de hidrógeno si la mezcla se oscurece. Continuar el calentamiento hasta que se desprendan gases copiosos de trióxido de azufre y la solución se torne incolora. Enfriar y agregar, con cuidado, 10 mI de agua, evaporar hasta que nuevamente se desprendan gases de trióxido de azufre y enfriar. Repetir este procedimiento con otros 10 ml de agua para eliminar el peróxido de hidrógeno remanente. Diluir con 10 ml de agua y enfriar.
Procedimiento - Transferir la Solución muestra o el volumen de Solución muestra especificado en la monografía correspondiente a una ampolla de decantación. [NOTA: si fuera necesario, lavar con 10 ml de agua.] Agregar 6 ml de Solución de citrato de amonio y 2 ml de Solución de clorhidrato de hidroxilamina. [NOTA: para la determinación de plomo en sales de hierro emplear 10 ml de Solución de citrato de amonio.] Agregar 2 gotas de rojo de fenol (SR) y alcalinizar la solución, mediante el agregado de hidróxido de amonio, hasta que se torne de color rojo. Si fuera necesario, enfriar la solución y agregar 2 ml de Solución de cianuro de potasio. De inmediato, extraer la solución con porciones de 5 ml de Solución de ditizona para extracción y eluir cada extracto en otra ampolla de decantación, hasta que la solución de ditizona mantenga su color verde. Agitar las soluciones combinadas durante 30 segundos con 20 mI de ácido nítrico diluido (1 en 100) y descartar la fase clorofórmica. Agregar a la solución ácida 5,0 ml de Solución estándar de ditizona y 4 ml de Solución de amoníaco-cianuro. Agitar durante 30 segundos: el color violeta de la fase clorofórmica no debe ser más intenso que el de una solución control preparada con un volumen de Solución estándar de plomo diluida.
610. LIMITE DE SELENIO
Solución madre de selenio - Transferir 40,0 mg de selenio metálico a un matraz aforado de 1 litro. Disolver en 100 ml de ácido nítrico diluido (1 en 2) y, si fuera necesario, calentar suavemente para completar la disolución. Diluir a volumen con agua y mezclar. Transferir 5 ml de esta solución a un matraz aforado de 200 ml, completar a volumen con agua y mezclar. Cada ml de la solución resultante contiene el equivalente a 1 µg de selenio.
Solución de diaminonaftaleno - Disolver 100 mg de 2,3-diaminonaftaleno y 500 mg de clorhidrato de hidroxilamina en ácido clorhídrico 0,1 N para obtener 100 ml de solución. Preparar la solución el día del ensayo.
Solución estándar de selenio - Transferir 6 ml de Solución madre a un vaso de precipitados de 150 ml. Agregar 25 ml de agua y 25 ml de ácido nítrico diluido (1 en 30).
Solución muestra - Proceder según se indica en <60>. Combustión en erlenmeyer con oxígeno, empleando 100 ó 200 mg de muestra, un erlenmeyer de combustión de 1 litro y 25 ml de ácido nítrico diluido (1 en 30), corno líquido absorbente, a menos que se especifique de otro modo en la monografía correspondiente. [NOTA: la combustión completa de la muestra es un factor importante en la realización de este ensayo. Cuando se especifique en la monografía correspondiente, agregar óxido de magnesio para obtener una combustión total.] Una vez finalizada la combustión, colocar unos ml de agua en el reservorio del erlenmeyer, aflojar el tapón y lavar con 10 ml de agua los componentes del aparato. Con la ayuda de 20 ml de agua, transferir la solución a un vaso de precipitados de 150 ml y calentar suavemente a temperatura de ebullición durante 10 minutos. Dejar enfriar a temperatura ambiente.
Solución blanco - Preparar una mezcla de 25 ml de agua y 25 ml de ácido nítrico diluido (1 en 30).
Procedimiento - Proceder con la Solución estándar de selenio, la Solución muestra y la Solución blanco en sucesión inmediata y en paralelo según se indica a continuación. Ajustar a pH 2,0 ± 0,2 con solución de hidróxido de amonio (1 en 2). Diluir con agua a 60 ml y transferir a una ampolla de decantación de vidrio inactínico. Lavar los vasos de precipitados respectivos con 10 ml de agua y transferirlos a la ampolla de decantación. Agregar 200 mg de clorhidrato de hidroxilamina, agitar e inmediatamente agregar 5,0 ml de Solución de diaminonaftaleno y mezclar. Dejar la solución a temperatura ambiente durante 100 minutos. Agregar 5,0 ml de ciclohexano, agitar vigorosamente durante 2 minutos y dejar que las fases se separen. Descartar la fase acuosa y centrifugar el extracto de ciclohexano para separar el agua dispersada. Determinar las absorbancias de los extractos de ciclohexano de la Solución muestra y la Solución estándar de selenio en celdas de 1 cm, a 380 nm con un espectrofotómetro, empleando como blanco el extracto de ciclohexano de la Solución blanco. Comparar las absorbancias. Si la cantidad de muestra a ensayar es de 200 mg, la absorbancia de la Solución muestra no debe ser mayor que la absorbancia de la Solución estándar de selenio. Si la cantidad de muestra a ensayar es de 100 mg, la absorbancia de la Solución muestra no debe ser mayor que la mitad de la absorbancia de la Solución estándar de selenio.
620. MATERIALES VOLUMETRICOS
La exactitud de los resultados analíticos depende de las características de los materiales volumétricos empleados. Estos materiales deben elegirse de manera de asegurar el grado de exactitud requerido.
La mayoría de los materiales volumétricos están calibrados a 20 °C, aunque la temperatura generalmente especificada en los ensayos y valoraciones farmacopeicas es 25 °C, esta diferencia es irrelevante si se considera que la temperatura ambiente del laboratorio se mantiene relativamente constante.
La calibración del material volumétrico se realiza de dos maneras diferentes: calibración por contenido (generalmente identificada como "ln") y calibración por vertido (generalmente identificada como "Ex").
En los materiales volumétricos calibrados por contenido, la cantidad de líquido contenida corresponde exactamente al volumen indicado. Por el contrario, la cantidad de líquido vertida está reducida en la cantidad de líquido que permanece adherida a la pared del vidrio. En los materiales volumétricos calibrados por vertido, la cantidad de líquido vertida corresponde exactamente al volumen indicado, pues la cantidad de líquido que permanece adherida a la pared del vidrio se tuvo en cuenta al realizar la calibración.
El material volumétrico para laboratorio se clasifica en Clase A y Clase B de acuerdo al error máximo permitido. En general, el error máximo permitido para la Clase B es el doble del permitido para la Clase A. En esta Farmacopea se emplea material Clase A a menos que se especifique de otro modo en la monografía correspondiente.
Los errores máximos permitidos para matraces aforados, pipetas aforadas y buretas se indican en las Tablas 1, 2 y 3.
Las pipetas graduadas y aforadas calibradas por vertido se desagotan en posición vertical y luego se completa el drenaje tocando la punta de la pipeta contra la pared del recipiente en el cual se transfiere el líquido. La lectura de volúmenes en buretas se estima a la división más cercana.
Las pipetas calibradas por contenido se emplean generalmente para medir líquidos viscosos. Este tipo de pipetas se puede reemplazar por un matraz aforado.


630. METODOS DE FARMACOGNOSIA
Definición de Droga Vegetal - Se denomina así a las plantas o sus partes enteras, molidas o pulverizadas (flores, frutos, semillas, tubérculos, cortezas, etc.) frescas o secas, así como los jugos, gomas, látex, aceites esenciales o fijos y otros componentes similares, que se emplean puras o mezcladas en la elaboración de medicamentos.
Debido a las características de las drogas vegetales, en particular su falta de homogeneidad, se requieren procedimientos especiales en relación a los ensayos a realizar.
MUESTREO
Los siguientes procedimientos de muestreo constituyen las consideraciones mínimas aplicables a las drogas vegetales. Algunos productos o ensayos pueden requerir procedimientos más estrictos que incluyan el muestreo de mayor número de envases y/o más muestras por envase.
Si el examen externo de los envases y rótulos indica que puede considerarse el lote como homogéneo, tomar muestras individuales de un número de envases seleccionados aleatoriamente según se indica a continuación. Si el lote no puede considerarse homogéneo, fraccionarlo en sublotes que sean lo más homogéneos posible y realizar el muestreo con cada uno como un lote homogéneo.
|
N° de envases por lote (N) |
N° de envases a muestrear (n) |
|
1 a 5 6 a 50 > 50* |
todos 5 10 % de los envases |
* Redondear N al múltiplo de diez próximo superior.
Las muestras se deben tomar de las secciones superior, media e inferior de cada envase y en diferentes sitios. En el caso de los polvos o material compuesto por fragmentos de 1 cm o menos en cualquier dimensión, retirar la muestra a través de un dispositivo de muestreo que permita tomar el material desde la parte superior hasta el fondo del envase. Si el material está compuesto por fragmentos mayores de 1 cm en cualquier dimensión, retirar las muestras en forma manual. En el caso de fardos o bolsas grandes, las muestras deben tomarse a más de 10 cm de los bordes porque el contenido de humedad de la capa superficial puede ser diferente que el de las capas internas.
Combinar y mezclar las muestras tomadas de cada envase abierto, evitando aumentar el grado de fragmentación o modificar significativamente el contenido de humedad. Disponer la muestra así preparada en forma de cuadrado y fraccionarla diagonalmente en cuatro partes iguales. Tomar luego dos partes opuestas y mezclarlas cuidadosamente. Repetir el procedimiento, si fuera necesario, hasta obtener la cantidad requerida para realizar todos los ensayos necesarios (cuarteo).
Sólo si se indica, moler la muestra para que pase a través de un tamiz N° 20 y mezclar el polvo resultante. Si el material no puede ser molido, reducirlo al estado más fino posible.
ANALISIS MICROSCOPICO
Cortes y coloración
Hidratación o ablandamiento - Colocar en un vaso de precipitados una cantidad apropiada de material con 20 a 30 veces su volumen de agua. Colocar sobre una plancha calefactora o una tela metálica, calentar suavemente hasta ebullición y mantenerla durante 5 minutos. Si el material no puede ser cortado después de hidratarlo, se procede a ablandarlo hirviéndolo durante 5 minutos en agua con detergente y ensayando su consistencia. Si se considera que aún no está lo suficientemente blando como para ser cortado, colocar una cantidad apropiada del material en un vaso de precipitados que contenga un volumen apropiado de etilenglicol. Ensayar periódicamente la consistencia del material. Para futuros análisis, determinar el tiempo que tarda cada material en adquirir una consistencia tal que permita su corte.
Cortes - Obtener secciones transversales delgadas del material vegetal. Esto se logra cortando a mano alzada o mediante el empleo de micrótomo. [NOTA en el caso de la obtención de transcortes de hoja, resulta necesario el empleo de un soporte para poder cortar. Generalmente se coloca la hoja entre dos semicilindros de médula de sauco o de hinojo y se procede a cortar todo junto.]
Los instrumentos cortantes pueden ser hoja de afeitar, bisturí o cuchilla para histología.
Los cortes se colocan en un recipiente con agua (vidrios de reloj, vasos de precipitados de 30 ml). Se seleccionan los más delgados para observación al microscopio a 10x.
Coloración - Sumergir los cortes en solución de hipoclorito de sodio al 50 % para eliminar el contenido celular. Dejar actuar hasta que los cortes se vuelvan transparentes (no más de 10 a 15 minutos). Lavar los cortes con agua hasta eliminación del hipoclorito de sodio, pH neutro. Colocar los cortes en solución de azul de toluidina al 0,05 %, durante 10 segundos. Lavar con agua luego con solución de ácido acético al 0,5% y por último nuevamente con agua. Colocar entre porta y cubreobjetos con 2 a 3 gotas de una mezcla de glicerina-agua (1:1) y observar al microscopio a 10x y 40x. Las paredes celulósicas se tiñen de rosa púrpura. Las paredes lignificadas y las paredes con tanino se tiñen de color azul verdoso brillante. [NOTA: la coloración así obtenida no es estable.]
Observación de la droga en polvo
Observación directa - Colocar 2 a 10 mg de la droga en polvo sobre un portaobjetos. Agregar 2 ó 3 gotas de solución de ácido láctico al 5 % (diafanizante) y colocar el cubreobjetos. Observar al microscopio a 10x y 40x.
Reacciones histoquímicas -
Detección de almidón - Colocar 2 a 10 mg de la droga en polvo sobre un portaobjetos. Verter 2 ó 3 gotas de Solución de Lugol (SR) diluida (1:5) en agua. Colocar el cubreobjetos y observar al microscopio a 10x y 40x. Los granos de almidón se colorean de azulvioláceo intenso.
Detección de lípidos y aceites esenciales - Colocar 2 a 10 mg de la droga en polvo sobre un portaobjetos. Verter 2 ó 3 gotas de solución de Sudan III (SR) y dejar actuar durante 2 ó 3 minutos. Escurrir el líquido y lavar bien con alcohol 70 %. Colocar el cubreobjetos y observar al microscopio a 10x y 40x. Los lípidos aparecen como gotas de color rojo.
Detección de concreciones de carbonato de calcio (cistolitos) y de cristales de oxalato de calcio - Colocar 2 a 10 mg de la droga en polvo sobre un portaobjetos. Verter 2 ó 3 gotas de ácido clorhídrico 2 M, con la precaución de que el reactivo esté en íntimo contacto con todos los componente del polvo. Colocar el cubreobjetos y observar inmediatamente al microscopio a 10x. La presencia de carbonato de calcio está indicada por la aparición de burbujas. Los cristales de oxalato de calcio, que en general tardan más tiempo en disolverse, no desprenden burbujas.
Detección de taninos - Colocar 2 a 3 mg de la droga en polvo sobre un portaobjetos. Verter 2 ó 3 gotas de solución de cloruro férrico al 5 %. Colocar el cubreobjetos y observar al microscopio a 10x y 40x. La presencia de taninos se traduce en la aparición de masas oscuras de color pardo, azul o negro.
Obtención de disociados
Disociación. leve o débil - Este método se emplea principalmente para el análisis de hojas, tallos herbáceos y cortezas. Los cristales se conservan. Los almidones pierden su estructura característica.
Colocar en un vaso de precipitados de 30 ml una porción del material vegetal. Agregar 10 ml de solución de hidróxido de sodio al 5 % y llevar a ebullición durante 5 minutos. Enfriar. Trasvasar a un tubo de centrífuga. Centrifugar durante 2 minutos a 3000 rpm. Descartar la solución sobrenadante. Lavar con agua. Colocar una porción del centrifugado sobre un portaobjetos con 2 ó 3 gotas de una mezcla de glicerina-agua (1:1). Colocar el cubreobjetos y terminar la disgregación ejerciendo presión. Observar al microscopio a 10x y 40x.
Disociación fuerte - Este método se emplea principalmente para el análisis de leños, tegumentos de semillas y endocarpios esclerosados-carozos. No se conservan los cristales ni los almidones.
Colocar en un vaso de precipitados de 30 ml una porción del material vegetal. Agregar 10 ml de solución de hidróxido de potasio al 10 % y llevar a ebullición durante 10 minutos. Enfriar. Eliminar cuidadosamente el solución sobrenadante. Lavar con agua. Colocar el material vegetal en un tubo de centrífuga. Agregar 10 ml de solución de ácido crónico al 25 % y dejar actuar durante un tiempo no inferior a 30 minutos a temperatura ambiente. Ensayar la consistencia del material vegetal con una varilla de vidrio. Cuando esté lo suficientemente blando, centrifugar durante 2 minutos a 3000 rpm. Descartar el sobrenadante y lavar con agua hasta eliminar totalmente el color amarillo del ácido crómico. Colocar una porción del centrifugado sobre un portaobjetos con 2 ó 3 gotas de una mezcla de glicerina-agua (1:1). Colocar el cubreobjetos y terminar la disgregación ejerciendo presión. Observar al microscopio a 10x y 40x.
Determinación del índice de estomas
(Se emplea para hojas). Es el número de estomas por cada 100 células epidérmicas en un área fija.
Delimitar sobre una hoja de papel, con ayuda de una cámara clara, de un tubo de dibujo o de un ocular de dibujo, un área de 2 mm de lado empleando un micrómetro objetivo, observando con objetivo de 5x y ocular de 8x.
Colocar un trozo de hoja de 0,5 cm x 0,5 cm en un vaso de precipitados de 30 ml. Agregar 10 ml de una mezcla de hidrato de cloral y agua (5:2). Llevar a ebullición durante 10 a 15 minutos o hasta que el trozo se vuelva transparente. Esta operación se realiza bajo campana.
Colocar el trozo de hoja sobre un portaobjetos con la epidermis inferior hacia arriba. Agregar 2 ó 3 gotas de la mezcla de hidrato de cloral y agua y colocar el cubreobjetos. Contar las células epidérmicas y los estomas que aparecen en el área delimitada empleando un objetivo de 40x. Las dos células estomáticas se cuentan como una sola.
El índice de estomas se calcula por la fórmula siguiente:
|
S |
|
|
–––––––– |
100 |
|
S + E |
en la cual S es el número de estomas y E el número de células epidérmicas en el área delimitada.
METODOS DE ANALISIS
Materia extraña
Se considera materia extraña a cualquier parte de la planta medicinal que no esté comprendida en la definición o en la descripción de la monografía correspondiente; cualquier organismo, parte o producto de un organismo no comprendido en la definición o en la descripción; o residuos minerales, como por ej., tierra, piedras, arena o polvo.
Durante el almacenamiento, los productos deben mantenerse en un área limpia, de modo de evitar su contaminación. Deben tomarse precauciones especiales para evitar la proliferación de hongos dado que algunos de ellos pueden generar aflatoxinas.
A menos que se especifique de otro modo en la monografía correspondiente, obtener por cuarteo las siguientes cantidades de muestra:
|
Raíces, rizomas, cortezas y plantas enteras |
500 g |
|
Hojas, flores, semillas y frutos |
250 g |
|
Drogas vegetales en fragmentos de 0,5 g o menores |
50 g |
Extender la muestra en una capa delgada y separar la materia extraña a mano, en la forma más completa posible. Pesarla y determinar el porcentaje de materia extraña a partir de la cantidad de droga empleada.
Cenizas totales
Pesar exactamente una cantidad de muestra, obtenida según se indica en Muestreo, que represente de 2 a 4 g del material; molerla para que pase a través de un tamiz N° 20 y secarla al aire en un crisol previamente pesado. Someter a calcinación, suavemente al principio, y aumentar gradualmente la temperatura hasta 675 x 25 °C. Continuar la calcinación hasta eliminar él residuo carbonoso y determinar el peso de las cenizas. Si de esta forma no se obtienen cenizas libres de residuo carbonoso, extraer la masa carbonizada con agua caliente. Recolectar el residuo insoluble en un papel de filtro libre de cenizas, calcinar el residuo y el papel de filtro hasta que las cenizas sean blancas o casi blancas. Luego, agregar el filtrado, evaporarlo hasta sequedad y calentar a 675 ± 25 °C. Si de esta forma no se obtienen cenizas libres de residuo carbonoso, enfriar el crisol, agregar 15 ml de alcohol, disgregar las cenizas con una varilla de vidrio, quemar el alcohol y calentar nuevamente a 675 ± 25 °C. Enfriar en un desecador, pesar las cenizas y calcular el porcentaje de cenizas totales a partir de la cantidad de droga empleada.
Cenizas insolubles en ácido
Calentar a ebullición las cenizas obtenidas según se indica en Cenizas totales, con 25 ml de ácido clorhídrico 3 M durante 5 minutos. Recolectar el material insoluble en un crisol filtrante previamente pesado o en un filtro libre de cenizas lavado con agua caliente, llevar a temperatura de calcinación y pesar. Determinar el porcentaje de cenizas insolubles en ácido a partir del peso de droga empleada.
Extracto alcohólico
Método I (método de extracción caliente) - Transferir a un erlenmeyer con tapón de vidrio aproximadamente 4 g, exactamente pesados, del material en polvo grueso y secado al aire. Agregar 100 ml de alcohol y pesar el erlenmeyer. Agitar y dejar en reposo durante 1 hora. Conectar un refrigerante al erlenmeyer y calentar suavemente a ebullición durante 1 hora, enfriar y pesar. Ajustar nuevamente al peso original mediante el agregado de alcohol. Agitar y filtrar rápidamente a través de un filtro seco. Transferir 25 ml del filtrado a un cristalizador y evaporar hasta sequedad en baño de agua. Secar a 105 °C durante 6 horas, enfriar en un desecador durante 30 minutos y pesar inmediatamente. Calcular el contenido, en mg por g, de materia extraible en alcohol en la muestra empleada.
Método II (método de extracción fría) - Transferir a un erlenmeyer con tapón de vidrio aproximadamente 4 g, exactamente pesados, de material en polvo grueso y secado al aire. Agregar 100 ml de alcohol, tapar el erlenmeyer y macerar durante 24 horas, agitando frecuentemente durante las primeras 8 horas y luego dejar reposar. Filtrar rápidamente, tomando precauciones para evitar la pérdida de alcohol. Evaporar 25 ml del filtrado hasta sequedad en un cristalizador previamente pesado y secar a 105 °C hasta peso constante. Calcular el contenido, en mg por g, de la materia extraible en alcohol en la muestra empleada.
Extracto acuoso
Método I (método de extracción caliente) - Proceder según se indica para el Método I en Extracto alcohólico, excepto que se debe emplear agua en lugar de alcohol.
Método II (método de extracción fría) - Proceder según se indica para el Método II en Extracto alcohólico, excepto que se debe emplear agua en lugar de alcohol.
Fibra cruda
Extraer con éter hasta agotar una cantidad exactamente pesada de la muestra que represente aproximadamente 2 g de la droga. Transferir la droga agotada a un balón de 500 ml y agregar 200 ml de ácido sulfúrico diluido (1:78) en agua a punto de ebullición. Conectar el balón a un refrigerante y calentar a reflujo la mezcla durante exactamente 30 minutos. Filtrar a través de un filtro de papel grueso o muselina y lavar el residuo retenido en el filtro con agua hirviendo hasta que los lavados no sean ácidos. Lavar el residuo en el balón con 200 ml de solución de hidróxido de sodio, libre de carbonato de sodio, aproximadamente a 100 °C, ajustada al 1,25 % mediante titulación. Calentar nuevamente a reflujo la mezcla durante exactamente 30 minutos, filtrar rápidamente a través de un filtro previamente pesado, lavar el residuo con agua hirviendo hasta que el último lavado sea neutro y secar a 110 °C hasta peso constante. Someter el residuo seco a calcinación hasta peso constante, enfriar en un desecador y pesar las cenizas obtenidas: la diferencia entre el peso obtenido por secado a 110 °C y el de las cenizas representa el peso de la fibra cruda. [NOTA: la ebullición con ácido y álcali debería continuar durante exactamente 30 minutos, desde el tiempo que el liquido (que se enfría debajo del punto de ebullición al agregarlo al balón frío) hierve nuevamente. Luego de que la solución haya entrado en ebullición, se debe disminuir el calor lo suficiente como para que ésta se mantenga.
Durante la ebullición, rotar el balón suavemente, varias veces, para remover cualquier partícula que pueda quedar adherida a las paredes. Una corriente lenta de aire introducida en el balón durante la operación ayuda a impedir la excesiva formación de espuma].
Determinación de aceites esenciales
La determinación de aceites esenciales en vegetales se lleva a cabo mediante extracción por arrastre con vapor de agua en un aparato apropiado en las condiciones que se detallan a continuación. El aceite esencial es recolectado en un tubo graduado empleando xileno para fijarlo, mientras que el agua retorna al balón de extracción.
Aparato (ver Figura I) - Consta de un balón con cuello corto esmerilado cuyo diámetro máximo interno es de 29 mm y de un condensado con junta esmerilada. Las diferentes partes de este condensador están construidas en una sola pieza de vidrio de bajo coeficiente de expansión. El tapón K’ tiene una abertura y el tubo K posee un orificio de 1 mm de diámetro, el cual coincide con la ubicación de la abertura del tapón. El extremo final del tubo K es esmerilado y tiene un diámetro interno de 10 mm; un tubo en forma de pera J de 3 ml de capacidad; un tubo JL graduado en 0,01 ml; un tubo en forma de bulbo de aproximadamente 2 ml de capacidad y una válvula de tres vías M. La unión B se encuentra a 20 mm de la graduación máxima superior. El aparato posee un dispositivo apropiado para ser calentado.
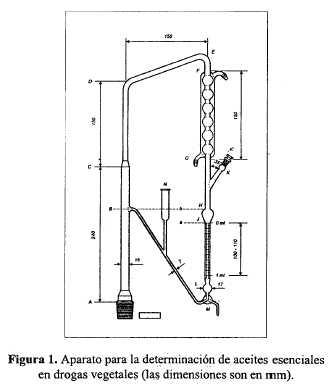
Procedimiento - Llevar a cabo el ensayo de acuerdo con la naturaleza de la droga a ser examinada. Transferir el balón el volumen de líquido indicado en la monografía correspondiente, agregar algunos trozos de plato poroso y colocar el condensador. Introducir agua a través del tubo de llenado N hasta el nivel B. Quitar el tapón K’ y transferir la cantidad indicada de xileno empleando una pipeta con su extremo en la parte inferior del tubo K. Colocar el tapón K’ asegurándose que los orificios de K y K’ coincidan entre sí. Calentar el líquido en el balón hasta ebullición y ajustar la velocidad de extracción a aproximadamente 2 ml por minuto, a menos que se especifique de otro modo en la monografía correspondiente.
Para determinar la velocidad de extracción, disminuir el nivel de agua por medio de la válvula de tres vías hasta que el menisco se encuentre en la marca inferior a (ver Figura 2). Cerrar la válvula y medir el tiempo que toma el líquido en alcanzar la marca superior b. Abrir la válvula y continuar con la extracción, modificando el calentamiento para regular la velocidad de extracción: Extraer durante 30 minutos. Detener el calentamiento y leer el volumen de xileno en el tubo graduado después de por lo menos 10 minutos.
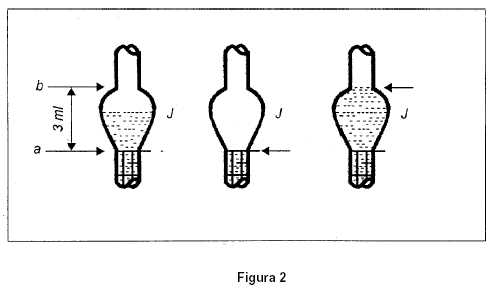
Transferir el balón la cantidad de muestra especificada en la monografía correspondiente y continuar la extracción como se ha descripto anteriormente en tiempo y velocidad según se indique. Detener el calentamiento y después de 10 minutos leer el volumen de líquido recolectado en el tubo graduado y restarle el volumen de xileno anteriormente medido. Calcular el resultado en ml por cada 100 g de droga.
Cuando un aceite esencial se emplee para propósitos analíticos, la obtención de la mezcla de xileno y aceite esencial libre de agua se realiza como se detalla a continuación: quitar el tapón K’ y transferir 1,1 ml de una solución de fluoresceinato de sodio al 0,1% y 0,5 ml de agua. Disminuir el volumen de la mezcla de xileno y aceite esencial dentro del tubo L por medio de la válvula de tres vías; dejar en reposo durante 5 minutos y descargar la mezcla lentamente hasta alcanzar justo el nivel de la válvula M. Abrir la válvula en el sentido contrario a las agujas del reloj de manera tal que el agua fluya fuera del tubo de conexión BM. Lavar el tubo, primero con acetona y luego con tolueno, introducidos por el tubo de llenado N. Girar la llave en el sentido contrario a las agujas del reloj de manera tal que se pueda recuperar la mezcla de xileno y aceite esencial en un recipiente apropiado.
Pérdida por secado
Reducir 10 g de muestra a fragmentos de aproximadamente 3 mm de espesor. Las semillas o frutos más pequeños de 3 mm se deben fragmentar. Evitar el empleo de molinos de gran velocidad para preparar la muestra y tomar las precauciones necesarias para no modificar el contenido de humedad de la muestra. Pesar exactamente 10 g de droga en un cristalizador previamente pesado. Secar a 105 °C durante 5 horas y pesar. Repetir el procedimiento de secado y pesado a intervalos de 1 hora hasta que la diferencia entre dos pesadas sucesivas corresponda a no más de 0,25 % de muestra.
RESIDUOS DE PESTICIDAS
La lista de pesticidas consignada para este ensayo es de carácter orientativo. Para mayor información consultar las resoluciones que a tal efecto emita la Secretaría de Agricultura, Ganadería, Pesca y Alimentos de la Nación.
Definición - Para los propósitos de esta Farmacopea, un pesticida es aquella sustancia o mezcla de sustancias empleadas para prevenir, destruir o controlar cualquier plaga, especies de plantas o animales indeseables que puedan causar daño o interferir en la producción, procesamiento, almacenamiento, transporte o comercialización de las drogas vegetales. El término incluye a sustancias empleadas como reguladores del crecimiento, desfoliantes o desecantes y cualquier otra sustancia aplicada para brindar una protección antes o después de la cosecha, o para prevenir el deterioro de la droga vegetal durante el almacenamiento o transporte.
Límites - A menos que se especifique de otro modo en la monografía correspondiente la muestra debe cumplir con los límites expresados en la Tabla 1. Los pesticidas que no figuren en la misma deben cumplir con las especificaciones dadas por las resoluciones que a tal efecto emita la Secretaría de Agricultura, Ganadería, Pesca y Alimentos de la Nación. Los límites para los pesticidas que no figuran en la Tabla 1 se calculan por la fórmula siguiente:
|
IDA x M |
|
––––––––––––– |
|
DDD x 100 |
en la cual IDA es la ingesta diaria admisible, recomendada por la FAO, expresada en mg por kg de peso corporal, M es el peso corporal en kilogramo (considerar 60 kg) y DDD es la dosis diaria de la droga en kg.
Si la droga vegetal es empleada en la preparación de extractos, tinturas u otras formas farmacéuticas cuyo método de preparación modifique el contenido del pesticida en el producto final, el límite se calcula por la fórmula siguiente:
|
IDA x M x E |
|
––––––––––––– |
|
DDD x 100 |
en la cual E es el factor de extracción del método de preparación, determinado experimentalmente.
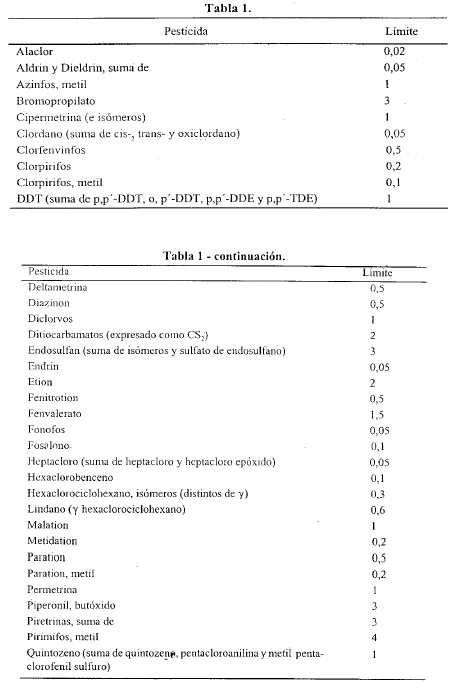
Análisis cualitativo y cuantitativo de residuos de pesticidas
Los procedimientos analíticos empleados deben satisfacer los siguientes criterios: el método de extracción elegido debe ser apropiado para la combinación de pesticidas que se pretende investigar y no provocar interferencias. Los límites de detección y cuantificación deben determinarse para cada combinación de pesticidas a ser analizada. La recuperación debe estar entre el 70 y 110 %. La repetitividad y reproducibilidad del método no debe ser menor que la indicada en la Tabla 2.
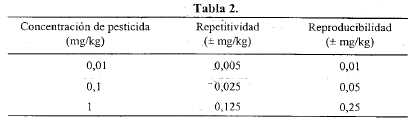
Pesticidas organoclorados, organofosforados y piretroides
Los ensayos que se describen a continuación se emplean para el análisis de pesticidas, a menos que se especifique lo contrario en la monografía correspondiente. Dependiendo de la sustancia a analizar, puede ser necesario, en algunos casos, introducir modificaciones en los procedimientos descritos. En cualquier caso, puede ser necesario emplear otra columna con diferente polaridad u otro método de detección (espectrometría de masa, etc.) o un método diferente para confirmar los resultados obtenidos (métodos inmunoquímicos, etc.).
Este ensayo es válido solamente para el análisis de drogas vegetales con un contenido de agua menor de 15%. Las muestras con mayor humedad pueden secarse, teniendo en cuenta que el procedimiento empleado no afecte significativamente el contenido de pesticida.
Extracción - A 10 g de muestra, en forma de polvo grueso, agregar 100 ml de acetona y dejar reposar durante 20 minutos. Agregar 1 ml de solución que contenga 1,8 µg por 1 ml de carbofenotion en tolueno. Homogeneizar empleando un agitador de alta velocidad durante 3 minutos. Filtrar y lavar el residuo con dos porciones de acetona de 25 ml. Combinar el filtrado y los lavados en un balón y evaporar hasta casi sequedad en un evaporador rotatorio a una temperatura no mayor a 40 °C. Al residuo así obtenido, agregarle unos ml de tolueno y continuar con el calentamiento a la temperatura especificada anteriormente hasta evaporación total de la acetona. Disolver el residuo en 8ml de tolueno. Filtrar a través de una membrana filtrante de 45 µm, lavar el balón y el filtrado de tolueno. Diluir a 10 ml con el mismo solvente. Denoninar esta solución como Solución A.
Purificación - Pesticidas organoclorados, o ganofosforados y piretroides - Emplear una columna de 30 cm x 7,8 mm para cromatografía (ver 100. Cromatografía) con fase estacionaria constituida por copolímero rígido, esférico de divinilbenceno y estireno, de 5 µm de diámetro. Emplear tolueno como fase móvil. El caudal es de aproximadamente 1 ml por minuto.
Para verificar la aptitud de la columna, inyectar 100 µl de una solución en tolueno que contenga 0,5 mg por ml de rojo de metilo y 0,5 mg por ml de azul de oracet 2R y proceder con la cromatografía. La columna es apta si los colores del eluato cambian de anaranjado a azul en un volumen de elución de aproximadamente 10,3 ml. Calibrar la columna, si fuera necesario, empleando una solución en tolueno que contenga una concentración apropiada del pesticida a ser analizado de menor peso molecular (por ej., diclorvos) y aquél de mayor peso molecular (por ej., deltametrina). Determinar en qué fracción del eluato se encuentran ambos pesticidas.
Purificación de la solución - Inyectar un volumen apropiado de Solución A (100 a 500 µl) y proceder con la cromatografía. Recolectar las fracciones según se indicó anteriormente e identificarlas como Solución B. Los pesticidas organofosforados generalmente eluyen entre 8,8 y 10,9 ml, y los organoclorados y piretroides lo hacen entre 8,5 y 10,3 ml.
Pesticidas organoclorados y piretroides - Emplear una columna cromatográfica de 10 cm x 5 mm. Introducir un trozo de lana de vidrio y 0,5 g de gel de sílice para cromatografia tratada según se indica a continuación: calentar el gel de sílice para cromatografia en una estufa a 150 °C durante 4 horas. Dejar enfriar y agregar gota a gota una cantidad de agua equivalente a 1,5 de la masa de gel de sílice empleada, agitar vigorosamente hasta que desaparezcan los grumos y continuar agitando durante 2 horas empleando un agitador mecánico. Acondicionar la columna empleado 1,5 ml de hexano. [NOTA: pueden emplearse columnas empacadas con 0,5 g de gel de sílice apropiado si su empleo ha sido previamente validado].
Concentrar la Solución B hasta casi sequedad bajo una corriente de helio o nitrógeno libre de oxígeno y diluir a un volumen apropiado con tolueno (200 µl a 1 ml de acuerdo con el volumen inyectado en la preparación de la Solución B). Transferir cuantitativamente a la columna y eluir con 1,8 ml de tolueno. Recolectar el eluato e indentificarlo como Solución C.
Análisis cuantitativo
Pesticidas organofosforados -
Sistema cromatográfico - Emplear un equipo para cromatografía de gases con un detector de nitrógeno-fósforo o un detector de ionización a la llama y una columna de sílice fundida de 30 m x 0,32 mm con una fase estacionaria constituida por una capa de dimetilpolisiloxano de 0,25 µm de espesor. Mantener la columna a 80 °C durante 1 minuto, luego aumentar la temperatura a razón de 30 °C por minuto hasta 150°C, mantener a esa temperatura durante 3 minutos. Aumentar la temperatura a razón de 4°C por minuto hasta 280 °C y mantener a esta temperatura durante 1 minuto. Mantener el inyector y el detector a 250 y 275 °C, respectivamente. Se emplea hidrógeno como gas transportador.
[NOTA 1: pueden emplearse otros gases transportadores como nitrógeno o helio si su empleo ha sido previamente validado].
[NOTA 2: emplear carbofenotion como estándar interno; en ciertos casos puede ser necesario emplear un segundo estándar interno para identificar una posible interferencia con el pico correspondiente al carbofenotion].
Soluciones estándar - Preparar al menos tres soluciones en tolueno, que contengan los insecticidas a determinar y carbofenotion en concentraciones apropiadas para obtener una curva de calibración.
Solución muestra - Concentrar la Solución B bajo una corriente de helio o nitrógeno libre de oxígeno hasta casi sequedad y diluir a 100 µl con tolueno.
Procedimiento - Inyectar por separado en el cromatógrafo los volúmenes elegidos para cada solución, registrar los cromatogramas y medir las respuestas de los picos. Los tiempos de retención relativos aproximados se indican en la Tabla 3. [NOTA: los valores tabulados son orientativos y se transcriben para dar una idea de la secuencia en que eluyen las sustancias].
Calcular el contenido de pesticida a partir de las respuestas de los picos y las concentraciones de las soluciones empleadas.
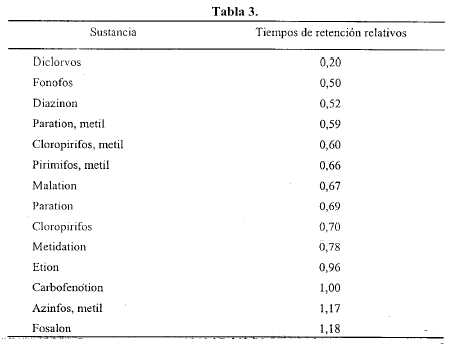
Pesticidas organoclorados y piretroides - Sistema cromatográfico - Emplear un cromatógrafo de gases equipado con un detector de captura electrónica y una columna de sílice fundida de 30 m x 0,32 mm con fase estacionaria constituida por una capa de dimetilfenilpolisiloxano de 0,25 µm de espesor. Mantener la columna a 80 °C durante 1 minuto, aumentar la temperatura a razón de 30 °C por minuto hasta 150 °C, mantener esa temperatura durante 3 minutos. Aumentar la temperatura a razón de 4 °C por minuto hasta 280 °C y mantener a esta temperatura durante de 1 minuto. Mantener el inyector y el detector a 250 y 275 °C, respectivamente. Se emplea hidrógeno como gas transportador.
[NOTA 1: pueden emplearse otros gases transportadores como nitrógeno o helio si su empleo ha sido previamente validado].
[NOTA 2: emplear carbofenotion como estándar interno, en ciertos casos puede ser necesario emplear un segundo estándar interno para identificar una posible interferencia con el pico correspondiente al carbofenotion).
Soluciones estándar - Preparar al menos tres soluciones en tolueno, que contengan los pesticidas a determinar y carbofenotion en concentraciones apropiadas para obtener una curva de calibración.
Solución muestra - Concentrar la Solución C bajo una corriente de helio o nitrógeno libre de oxígeno hasta casi sequedad y diluir a 500 µl con tolueno.
Procedimiento - Inyectar por separado en el cromatógrafo los volúmenes elegidos para cada solución, registrar los cromatogramas y medir las respuestas de los picos. Los tiempos de retención relativos aproximados se indican en la Tabla 4. [NOTA: los valores tabulados son orientativos y se transcriben para dar una idea de la secuencia en que eluyen-las sustancias].
Calcular el contenido de pesticida a partir de las respuestas de los picos y las concentraciones de las soluciones empleadas.
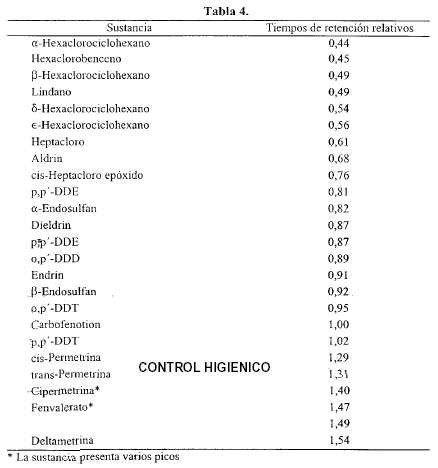
Proceder según se indica en <90>. Control higiénico de productos no obligatoriamente estériles y en <110>. Determinación de aflatoxinas. Los límites permitidos son los establecidos en la Tabla 5.
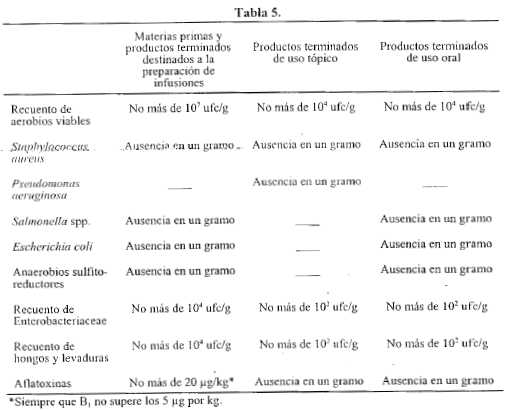
640. OSMOLARIDAD Y OSMOLALIDAD
La concentración osmolar se expresa en osmoles de soluto por litro de solución, pero generalmente se emplea el submúltiplo miliosmoles (mosmol) de soluto por litro de solución. Idealmente, el peso de un osmol es el peso de la molécula gramo de una sustancia dividido por el número de iones o especies químicas osmóticamente activas (n) formados con la disolución. En soluciones ideales, por ejemplo, n = 1 para glucosa, n = 2 para cloruro de sodio o sulfato de magnesio, n = 3 para el cloruro de calcio y n = 4 para el citrato de sodio.
La concentración osmolar ideal puede determinarse por la fórmula siguiente:
Conc. osmolar= mosmol = (P/M) n 1.000
en la cual P es el peso de sustancia seca o anhidra según corresponda, en g por litro, y M es el peso molecular asignado, en gramos.
La concentración osmolal se expresa en osmol por kilogramo de solvente, pero el submúltiplo empleado generalmente es miliosmoles por kilogramo (mosmol/kg).
A medida que aumenta la concentración de soluto, aumenta la interacción entre las partículas disueltas y disminuye la osmolaridad real con respecto al valor ideal. La desviación de las condiciones ideales es generalmente pequeña en soluciones dentro del intervalo fisiológico. En soluciones de alta concentración, la osmolaridad real puede tener valores considerablemente inferiores a los ideales. Por ejemplo, la osmolaridad ideal de la Solución Inyectable de Cloruro de Sodio al 0,9 % es 9/58,4 x 2 x 1.000 = 308 mosmol por litro. Sin embargo, n es algo menor que 2 para soluciones de cloruro de sodio a esta concentración y la osmolaridad medida real de la Solución inyectable de cloruro de sodio al 0,9% es aproximadamente 286 mosmol por litro.
Procedimiento general
Cada osmol de soluto agregado a 1,0 kg de agua disminuye el punto de congelación en 1,858 °C y la presión de vapor baja aproximadamente 0,3 mm Hg (a 25 °C). Estos cambios físicos son cuantificables, lo que permite estimaciones exactas de las concentraciones osmolales. La relación existente entre la miliosmolalidad y el descenso crioscópico puede expresarse por la fórmula siguiente:
Osmolalidad (mosmol/kg) =
(DT/1,858) 1.000 mosmol/kg
Cuando se emplean osmómetros que miden el descenso crioscópico, un volumen medido de solución (generalmente 2 ml) se coloca en un tubo de vidrio sumergido en un baño de temperatura controlada. Se coloca en la solución un termistor y un sistema de vibración y la temperatura del baño se reduce hasta lograr que la solución se sobreenfríe. El sistema de vibración se activa para inducir la cristalización del agua en la solución muestra y el calor de fusión liberado aumenta la temperatura de la mezcla hasta su punto de congelación. A través de un puente de Wheatstone, el puntó de congelación registrado se convierte en una medida de la osmolalidad. Para cada determinación, emplear un volumen constante de la solución en ensayo. El aparato se calibra empleando dos soluciones estándar de cloruro de sodio que abarcan el intervalo de osmolalidades esperado. Puede emplearse agua en lugar de una de las dos soluciones de referencia para calibrar el osmómetro. En todo caso, seguir las instrucciones del fabricante.
Cuando la presión osmótica de la muestra es mayor que 3000 mosmol, se debe diluir la muestra empleando un solvente apropiado, hasta llegar a un intervalo de mosmol-medible.
Preparación de las soluciones de referencia para la calibración del osmómetro
Pesar exactamente la cantidad de cloruro de sodio, previamente secado entre 500 y 650 °C durante 40 ó 50 minutos y enfriado en un desecador sobre sílica gel; que se indica en la Tabla. Disolver el cloruro de sodio en 100 g de agua, exactamente pesados, para cada solución de referencia.

650. PARTICULAS EN INYECTABLES
Las partículas presentes en las soluciones inyectables son sustancias extrañas móviles insolubles. Las soluciones inyectables, incluyendo las obtenidas por disolución de sólidos estériles, deben estar libres de partículas que puedan detectarse por inspección visual. La inspección visual, en condiciones estandarizadas, de la totalidad del lote producido se acepta para determinar la ausencia de partículas visibles en soluciones inyectables. Sin embargo, todos los inyectables de gran volumen y aquéllos de pequeño volumen, deben cumplir con los ensayos para la determinación de partículas subvisibles que se indican en este capítulo.
Los ensayos que se describen a continuación se emplean para contar las partículas extrañas subvisibles dentro de intervalos específicos de tamaño. Se describen dos procedimientos para la determinación de partículas en inyectables, uno de bloqueo de luz y otro microscópico. Las formulaciones inyectables son analizadas primero por el Ensayo de recuento de partículas por bloqueo de luz, si no cumplen con las especificaciones de este ensayo, se procede con el Ensayo de recuento microscópico de partículas. No todas las formulaciones inyectables pueden ser analizadas por medio de estos ensayos para determinar la presencia de partículas. Si el producto no es una solución, con transparencia y viscosidad similar a la del agua, pueden obtenerse datos erróneos al ser analizado por el método de recuento por bloqueo de luz. Dichos materiales pueden ser analizados por el método microscópico. En algunos casos, la viscosidad de un material puede ser tan elevada que imposibilite su análisis por los métodos descriptos. En dichos caso, puede realizarse una dilución cuantitativa con un diluyente apropiado para disminuir la viscosidad tanto como sea necesario, permitiendo de esta manera la realización del análisis.
En los ensayos que se describen a continuación, los resultados que se obtienen al analizar una cantidad discreta o un grupo de unidades para verificar la presencia de partículas, no se pueden extrapolar con certeza a otras unidades que no hayan sido ensayadas. Por lo tanto, deben desarrollarse planes de muestreo estadístico que se basen en factores operativos conocidos, si se desea obtener una referencia válida a partir de los datos observados para caracterizar el nivel de partículas en un grupo grande de unidades. Los planes de muestreo deberán tener en cuenta el volumen del producto, el número de partículas encontrado históricamente en el producto, en comparación con los límites, la distribución de tamaños de las partículas presentes y la variabilidad del recuento de partículas entre unidades.
Ensayo de recuento de partículas por bloqueo de luz
Este ensayo se aplica a inyectables de gran volumen, en cuyo rótulo se declara que contienen un volumen mayor o igual a 100 ml y a inyectables monodosis o multidosis de pequeño volumen, en cuyo rótulo se declara que contienen un volumen menor a 100 ml, ya sean soluciones o soluciones reconstituidas a partir de sólidos estériles, cuando se especifica expresamente en la monografía correspondiente.
Los inyectables en cuyo rótulo se declara que el producto se debe emplear con filtración están exentos de este requisito.
Aparato - Es un sistema de recuento electrónico de partículas, que emplea un sensor de bloqueo de luz, provisto de un dispositivo apropiado para la introducción de muestras.
Los parámetros críticos a tener en cuenta en la elección de un equipo son los siguientes.
Límites de concentración del sensor - Emplear un aparato que posea un límite de concentración (máximo número de partículas por ml) que sea mayor que la concentración de partículas en la muestra que se va a someter a recuento. El límite de concentración de un sensor, certificado por el fabricante se define como el nivel de recuento en el cual la coincidencia de pulsos debidos a la presencia simultánea de dos o más partículas en el intervalo de captación del sensor, representa menos del 10% de los recuentos recogidos para partículas de 10 µm.
Intervalo dinámico del sensor - El intervalo dinámico del aparato empleado (intervalo de tamaños de partícula que se pueden medir y contar con precisión) debe incluir el tamaño más pequeño de partícula a determinar en los productos a ensayar.
Ambiente para el ensayo - Los productos a ensayar se deben limpiar de tal modo que no introduzcan cantidades significativas de partículas que puedan modificar el resultado del ensayo. Las muestras, los materiales de vidrio, tapas y otros equipos empleados deben prepararse preferentemente en un medio ambiente protegido por filtros de aire de alta eficiencia (HEPA). Durante la preparación de las muestras, se deben emplear guantes libres de polvo y vestimentas de las cuales no se desprendan partículas contaminantes. Limpiar los materiales de vidrio, tapas y cualquier otro elemento empleado, preferentemente sumergiéndolos en una solución de detergente no iónico. Enjuagar con agua corriente y luego enjuagar nuevamente con agua destilada o desionizada y filtrada. También pueden emplearse solventes orgánicos para facilitar la limpieza. [NOTA: en forma alternativa, se pueden emplear equipos exentos de partículas que resultan apropiados para estos ensayos]. Enjuagar el aparato con agua destilada o desionizada y filtrada, empleando una boquilla de mano a presión con un filtro en el extremo u otra fuente de agua filtrada, como por ejemplo agua destilada o desionizada pasada a través de un filtro de porosidad de 1,2 µm o menor.
Para obtener los recuentos del blanco, emplear un recipiente limpio del mismo tipo y volumen al empleado en el ensayo. Transferir un volumen de 50 ml de agua destilada o desionizada y filtrada al recipiente y agitar la muestra. Desgasificar mediante sonicación (entre 80 y 120 watts) durante aproximadamente 30 segundos o dejar reposar. Agitar para suspender las partículas. Retirar y obtener los recuentos de partícula para tres muestras consecutivas de no menos de 5 ml cada una, sin tener en cuenta el primer recuento. Si se observan más de diez partículas mayores o iguales a 10 µm de tamaño, o más de dos partículas mayores o iguales a 25 µm de tamaño en la muestra combinada de 10 ml, el ambiente no es apropiado para el análisis de partículas, pudiendo inferirse que el agua destilada o desionizada y filtrada, y los materiales de vidrio no han sido preparados apropiadamente, o al contador está generando recuentos espurios. En este caso, repetir los pasos preparatorios hasta que las condiciones de análisis sean apropiadas para el ensayo.
Preparación muestra - Preparar las muestras a ensayar en la siguiente secuencia. Fuera del entorno del flujo laminar, retirar los cierres exteriores, precintos y cualquier rótulo adherido. Lavar exteriormente los envases con agua destilada o desionizada y filtrada según se describe en Ambiente para el ensayo. Proteger los envases de la contaminación ambiental hasta que se haya terminado el ensayo. Retirar el contenido de los envases de modo que se evite la posibilidad de generar partículas que puedan contaminar la muestra. Los envases con tapones desmontables pueden ensayarse directamente quitándoles la tapa. Asimismo, se pueden emplear dispositivos con agujas con las cuáles se penetran las tapas de las unidades. Los productos envasados en envases de plástico flexible pueden ensayarse haciendo un corte en el tubo de administración o cortando un vértice del envase.
Dependiendo de la forma farmacéutica, proceder según corresponda:
Preparaciones líquidas - El número de unidades a ensayar debe ser apropiado para proveer una evaluación estadísticamente válida de que un lote de producción u otro grupo grande de unidades, cumplan o excedan los límites establecidos. Las soluciones inyectables monodosis de pequeño volumen donde el volumen de cada unidad es menor a 25 ml pueden ensayarse combinando diez o más unidades. Para inyectables de gran volumen se deben ensayar unidades individuales. Para inyectables de gran volumen se deben ensayar unidades individuales. Para inyectables de gran volumen o inyectables de pequeño volumen donde el volumen de cada unidad es mayor o igual a 25 ml se pueden ensayar menos de diez unidades, en base a la definición de un plan de muestreo estadístico.
Contenido menor de 25 ml por cada unidad - Proceder según se indica en Preparación muestra. Mezclar y suspender las partículas en cada unidad invirtiendo veinte veces su contenido. [NOTA: debido al pequeño volumen de algunos productos, puede ser necesario agitar la solución vigorosamente para suspender las partículas completamente]. Abrir y combinar, en un envase limpio, el contenido de diez o más unidades para obtener un volumen no menor a 20 ml. Desgasificar la mezcla combinada mediante sonicación durante aproximadamente 30 segundos o dejar reposar hasta que la solución quede exenta de burbujas de aire. Agitar ligeramente, el contenido del envase teniendo cuidado de no introducir burbujas de aire o contaminación. Extraer no menos de tres alícuotas, cada una no menor de 5 ml y colocarlas en el sensor del sistema de recuento por bloqueo de luz. Descartar los datos de la primera porción.
Contenido de 25 ml o más por cada unidad - Proceder según se indica en Preparación muestra. Mezclar y suspender las partículas de cada unidad invirtiéndola veinte veces. Desgasificar la solución por sonicación durante aproximadamente 30 segundos o dejar reposar hasta que la misma quede exenta de burbujas de aire. Quitar el cierre, e insertar la sonda del contador en el centro de la solución. Agitar suavemente a mano el contenido de la unidad. Extraer no menos de tres alícuotas, cada una no menor de 5 ml, y colocarlas en el sensor del sistema de recuento por bloqueo de luz. Descartar los datos de la primera porción.
Inyectables en envases multidosis - Proceder según se indica en Contenido de 25 ml o más por cada unidad. Calcular el resultado del ensayo en base al volumen de una alícuota que equivale a la dosis máxima declarada en el rótulo; por ej., si el volumen total del envase es 50 ml y el volumen de la dosis máxima es 10 ml, el promedio del recuento de partículas por bloqueo de luz por ml se multiplica por 10 para obtener el resultado del ensayo en base a la dosis máxima de 10 ml. [NOTA: para los cálculos siguientes, considerar que el volumen de dosis máxima es equivalente al cotenido del envase total].
Polvos y liofilizados - Proceder según se indica en Preparación muestra. Los polvos y liofilizados, se pueden reconstituir, ya sea quitando la tapa para agregar el diluyente o inyectando el diluyente mediante una jeringa hipodérmica que posee un filtro de 1,2 µm o más fino, teniendo cuidado de no contaminar el contenido o la tapa. Si las muestras se combinan, quitar la tapa y vaciar el contenido de cada uno en un envase limpio. Colocar el cierre y agitar el envase para disolver la muestra. [NOTA: para ciertos productos puede ser necesario dejar en reposo las unidades durante un intervalo apropiado y luego agitar nuevamente hasta que la muestra se disuelva completamente]. Después que la muestra se haya disuelto completamente, mezclar y suspender las partículas presentes de cada unidad invirtiendo veinte veces su contenido antes del ensayo. Proceder según se indica para el volumen apropiado de la unidad en Preparaciones líquidas y analizar extrayendo no menos de tres alícuotas, cada una no menor de 5 ml, y colocarlas en el sensor del sistema de recuento por bloqueo de luz. Descartar los datos de la primera alícuota.
Cálculos -
Muestras combinadas (inyectables de pequeño volumen) - Promediar los recuentos de dos o más alícuotas analizadas. Calcular el número de partículas en cada envase por la fórmula siguiente:
|
P V1 |
|
––––––– |
|
Van |
en la cual P es el recuento de partículas promedio obtenido a partir de las porciones analizadas, V1 es el volumen de mezcla combinada, en ml, Va es el volumen de cada porción analizada, en ml, y n es el número de unidades mezcladas.
Muestras individuales (inyectables de pequeño volumen) - Promediar los recuentos obtenidos para las porciones de las alícuotas de 5 ml o mayores de cada unidad analizada y calcular el número de partículas en cada unidad por la fórmula siguiente:
|
PV |
|
––––––– |
|
V a |
en la cual P es el recuento de partículas promedio obtenido a partir de las porciones ensayadas, V es el volumen, en ml, de la unidad ensayada y Va es el volumen, en ml, de cada porción analizada.
Muestras de unidades individuales (inyectables de gran volumen) - Promediar los recuentos obtenidos para dos o más alícuotas de 5 ml tomadas de la muestra. Calcular el número de partículas en cada mililitro del inyectable analizado por la fórmula siguiente:
|
P |
|
––––––– |
|
V |
en la cual P es el recuento de partículas promedio para una muestra individual de 5 ml o de mayor volumen y V es el volumen, en ml, de la porción tomada.
Interpretación -
El inyectable cumple con los requisitos del ensayo si el número promedio de partículas presentes en las unidades ensayadas no es mayor al valor indicado en la Tabla 1.

Ensayo de recuento microscópico de partículas
El ensayo de recuento microscópico de partículas puede aplicarse tanto a inyectables de gran volumen como de pequeño volumen. Este ensayo cuenta las partículas sólidas subvisibles presentes, después de la recolección de las mismas sobre una membrana filtrante. Al realizar este ensayo, no se deben considerar los materiales amorfos, semilíquidos o aquellos que presenten una mancha o decoloración sobre la superficie de la membrana. Estos materiales muestran poco o ningún relieve en su superficie y presentan un aspecto gelatinoso o similar al de una película.
Aparatos -
Microscopio - Emplear un microscopio binocular. La combinación de lentes del objetivo y el ocular debe dar una magnificación de 100 ± 10x. El objetivo debe ser de 10x de magnificación nominal, acromático planar o de mejor calidad, con una abertura numérica mínima de 0,25. Los oculares deben poseer una magnificación de 10x. Además, el ocular debe ser diseñado para aceptar y enfocar en un ocular reticulado. El microscopio debe tener una platina mecánica capaz de sostener y recorrer en su totalidad el área de una membrana filtrante de 25 ó 47 mm de diámetro.
Iluminadores - Se requieren dos iluminadores. Uno es un iluminador auxiliar externo, de foco regulable para iluminar en dirección oblicua con un ángulo de 10° a 20°. El otro es un iluminador episcópico interno de campo brillante. Ambos iluminadores deben ser de una potencia suficiente para proporcionar una fuente de iluminación brillante y pareja, pueden estar equipados con filtros de color azul para reducir la fatiga del operador durante su empleo.
Retículo para la medición del diámetro de partículas - Emplear un ocular reticulado circular (ver Figura) apropiado para el modelo de objetivo y ocular del microscopio en que los círculos de clasificación por tamaño estén dentro de 2 % del tamaño establecido en el plano de la platina del aparato.
Según se puede observar en la Figura, el círculo grande está fraccionado por filamentos en cuadrantes que determinan el campo reticular (CR). Los círculos transparentes, de color negro, con diámetros de 10 y 25 µm en 100x se proporcionan como escalas de comparación para clasificar las partículas por tamaño.

Micrómetro - Emplear un micrómetro de platina certificado, con graduaciones de 10 µm.
Aparatos de filtración - Emplear un embudo filtrante apropiado para el volumen a ensayar, con un diámetro mínimo de aproximadamente 21 mm. El embudo debe ser de plástico, vidrio acero inoxidable. Colocar el filtro sobre una criba de acero inoxidable o una placa de vidrio sinterizado para que actúe como difusor del filtrado. El aparato de filtración está equipado con una fuente de vacío, un dispensador de solvente capaz de entregar solvente filtrado a través de un filtro 1,2 µm o porosidad menor en un intervalo de presiones de 10 a 80 psi y membranas filtrantes (de 25 ó 47 mm, reticuladas o no, de color negro o gris oscuro, de un material apropiado compatible con el producto, de 1,0 µm o porosidad menor). Emplear pinzas de punta roma para manipular los filtros de membrana.
Ambiente para el ensayo -
Una campana de flujo laminar u otro recinto - con flujo de aire laminar, con una capacidad suficiente para separar el área donde se lleva a cabo el análisis, con aire filtrado a través de un filtro HEPA no habiendo más de 3.500 partículas (mayores o iguales a 0,5 µm) por metro cúbico. Para la determinación del blanco, medir con el dispensador un volumen de 50 ml de agua destilada o desionizada y filtrada. Aplicar vacío y pasar el volumen total de agua a través del filtro de membrana. Retirar la membrana de la base del embudo y colocarla sobre una cinta con adhesivo en ambas caras, en un portaobjetos o una placa de Petri. Dejar secar la membrana, examinarla microscópicamente a una magnificación de 100x. Si no más de 20 partículas mayores o iguales a 10 µm y 5 partículas mayores o iguales a 25 µm están presentes dentro del área de filtración, el nivel de partículas es apropiado para llevar a cabo el ensayo.
Durante todo este procedimiento, se deben emplear guantes apropiados libres de polvo, materiales de vidrio y equipos completamente limpios. Antes de realizar el ensayo limpiar todas las superficies del área de flujo laminar con un solvente apropiado. El material de vidrio y los equipos deben haber sido enjuagados sucesivamente con una solución de detergente libre de residuos a aproximadamente a 100 °C, agua caliente, agua destilada o desionizada y alcohol isopropílico. [NOTA: el agua destilada o desionizada y el alcohol isopropílico se deben filtrar empleando filtros de 1,2 pm o porosidad menor]. Hacer los enjuagues bajo un flujo laminar equipado con filtros HEPA. Dejar secar los materiales de vidrio y los aparatos de filtración bajo la campana. Preferentemente, la campana debe estar ubicada en una habitación separada, provista con aire filtrado y acondicionado, mantenida bajo presión positiva.
Preparación del microscopio - Colocar el iluminador auxiliar cerca de la platina, enfocar el iluminador para dar un área concentrada de iluminación sobre una membrana filtrante colocada en la platina. Ajustar la altura del iluminador para que el ángulo de incidencia de la luz sea 10° ó 20° con respecto a la horizontal. Empleando el iluminador episcópico interno, abrir totalmente el campo y la abertura de los diafragmas. Centrar el filamento de la lámpara y enfocar el microscopio en un filtro que contenga partículas. Ajustar la intensidad de iluminación reflejada hasta que las partículas sean claramente visibles y muestren sombras pronunciadas. Ajustar la intensidad de iluminación episcópica al grado más bajo y luego aumentar la hasta que las sombras producidas por las partículas muestren la disminución menos perceptible de contraste.
Operación del retículo para la medición del diámetro de partículas -
El error relativo del retículo empleado debe medirse inicialmente con un micrómetro de platina certificado. Para realizar esto, alinear la escala micrométrica del retículo con la del micrómetro de la platina para que queden paralelas. [NOTA: comparar las escalas, empleando el mayor número posible de graduaciones]. Leer el número de divisiones de la escala del ocular reticulado, DEOR, comparado con las divisiones del micrómetro de la platina, DMP. Calcular el error relativo por la fórmula siguiente:

Un error relativo de ± 2 % es aceptable. La técnica básica de medición aplicada con el empleo del retículo para la medición del tamaño de partículas consiste en transformar mentalmente la imagen de cada partícula en un círculo y luego compararlo con los círculos de referencia del retículo de 10 y 25 µm. El proceso de medición por tamaño se lleva a cabo sin superponer la partícula en los círculos de referencia; las partículas no deben moverse de sus localizaciones dentro del campo del retículo (el círculo grande) para compararlas con los círculos de referencia. Emplear el diámetro interno de los círculos claros de referencia del retículo para clasificar por tamaño a las partículas blancas y transparentes. Emplear el diámetro exterior de los círculos de referencia de color negro del retículo para clasificar por tamaño a las partículas oscuras.
Rotar el retículo en el ocular derecho del microscopio para que la escala lineal quede ubicada en la parte inferior del campo; enfocando rápida y definidamente el retículo mediante el ajuste del anillo derecho de la dioptra del ocular mientras se observa la muestra fuera de foco: Enfocar el microscopio sobre la muestra, mirando solamente a través del ocular derecho. Luego, mirando a través del ocular izquierdo, ajustar la dioptra del ocular izquierdo para enfocar con definición.
Preparación del aparato de filtración - Lavar preferentemente todos los componentes del aparato de filtración en una solución de detergente líquido y agua caliente. Enjuagar con agua caliente. Aplicar un segundo enjuague con agua destilada o desionizada y filtrada, empleando agua a presión sobre todas las superficies exteriores e interiores del aparato de filtración. Repetir el procedimiento del enjuague a presión empleando alcohol isopropílico filtrado. Finalmente, empleando el dispositivo de enjuague a presión, enjuagar el aparato con agua destilada o desionizada y filtrada.
Retirar una membrana filtrante de su envase empleando una pinza limpia de punta roma. Emplear agua destilada o desionizada y filtrada para lavar ambos lados del filtro. Armar el aparato de filtración con el difusor en la base y colocar el filtro sobre el difusor. Colocar el embudo en la parte superior de la base y fijarlo en su lugar.
Preparación muestra - Proceder según se indica en Preparación muestra en Recuento de partículas por bloqueo de luz.
Preparaciones líquidas - Para inyectables de pequeño volumen con un volumen mayor o igual a 25 ml, ensayados individualmente, y para inyectables de gran volumen, se debe realizar el ensayo sobre todo el volumen de la unidad. Para inyectables de gran volumen o inyectables de pequeño volumen donde el volumen de cada unidad es mayor o igual a 25 ml se deben ensayar menos de diez unidades seleccionadas en base a la definición de un plan de muestreo estadístico. Mezclar y suspender las partículas en cada unidad invirtiendo veinte veces su contenido. Abrir las unidades de manera de generar el menor número posible de partículas. Para productos con un volumen menor a 25 ml, abrir y combinar el contenido de diez o más unidades en un envase limpio. Filtrar las unidades de gran volumen en forma individual. Se pueden filtrar individualmente las unidades de pequeño volumen mayor o igual a 25 ml.
Mediante el empleo del embudo de filtración transferir el volumen total de una solución combinada o una unidad individual y aplicar vacío. Si se va a emplear el procedimiento de recuento parcial (ver Procedimiento de recuento parcial en Recuento de Partículas), no dejar que el volumen del líquido en el embudo filtrante se encuentre por debajo de la mitad del volumen del embudo entre cada uno de los llenados. [NOTA: emplear un embudo filtrante apropiado al volumen de la solución si se va emplear el procedimiento de recuento parcial. Esto es necesario para asegurar la distribución pareja de las partículas sobre la membrana]. Después de agregar la última porción de la solución, comenzar a lavar las paredes del embudo filtrante aplicando en forma circular agua destilada o desionizada y filtrada y dejar de lavar antes que el volumen llegue por debajo de un cuarto del nivel de llenado. Mantener el vacío hasta haber filtrado todo el líquido. Retirar el embudo filtrante de la base mientras se mantiene el vacío, cerrar el vacío y retirar la membrana con una pinza de punta roma. Colocar la membrana sobre una placa de Petri u otro envase similar, fijarla con una cinta con adhesivo en ambas caras e identificar la muestra. Dejar que el filtro se seque al aire en el recinto de flujo laminar dejando la tapa del envase semiabierta.
Polvos y liofilizados - Proceder según se indica en Preparación muestra en Recuento de partículas por bloqueo de luz. Empleando una solución combinada de diez unidades o más o el número requerido de unidades individuales, proceder según se indica en Preparaciones líquidas.
Inyectables en envases multidosis - Proceder según se indica en Preparaciones líquidas, filtrando el volumen total de la unidad. Calcular el resultado del ensayo referido al volumen de una porción equivalente a la dosis máxima declarada en el rótulo. Considerar que esta porción es el equivalente al contenido del envase total. Por ejemplo, si el volumen total del envase es 50 ml y el volumen de la dosis máxima es 10 ml, el resultado del ensayo de recuento del volumen total se multiplicará por 0,1 para obtener el resultado del ensayo en base a la dosis máxima de 10 ml. [NOTA: para los cálculos, considerar que esta porción es el equivalente al contenido de un envase lleno].
Recuento de partículas
El ensayo microscópico descrito en esta sección es flexible con respecto al modo de recuento, ya que permite contar partículas por ml, en muestras que contengan 1 partícula por ml así como en muestras que contengan un número significativamente mayor de partículas por ml. Este método puede emplearse cuando se cuentan todas las partículas en la superficie de la membrana de análisis o cuando solamente se cuentan aquellas partículas en un área fraccionada de la superficie de la membrana.
Procedimiento de recuento total
En un recuento total, se ignora el campo reticular (CR) definido por el círculo grande del retículo y se emplea el filamento vertical. Barrer la membrana totalmente de derecha a izquierda en un camino que colinda, pero no se superponga, con el primer camino de barrido. Repetir este procedimiento, moviéndose de izquierda a derecha, y nuevamente a la izquierda, hasta que todas las partículas de la membrana hayan sido contadas. Registrar el número total de partículas mayores o iguales a 10 µm y mayores o iguales a 25 µm. Para inyectables de gran volumen, calcular el número de partículas, por ml, para la unidad ensayada, por la fórmula siguiente:
|
P |
|
––––––– |
|
V |
en la cual P es el número total de partículas contadas y V es el volumen de la solución, en ml. Para inyectables de pequeño volumen, calcular el número de partículas, por unidad, por la fórmula siguiente:
|
P |
|
––––––– |
|
n |
en la cual P es el número total de partículas contadas y n es el número de unidades combinadas.
Procedimiento de recuento parcial
Si se realizara un recuento parcial de partículas sobre una membrana, el operador debe, en primer lugar, asegurarse de que se realice una distribución homogénea de partículas en la membrana. Esto es evaluado barriendo rápidamente para buscar agregados de partículas. No debe observarse ningún agregado. Contar las partículas mayores o iguales a 10 µm en el CR en el borde del área de filtración así como en el centro de la membrana. El número de partículas mayores o iguales a 10 µm en el CR con el recuento total más alto de partículas no es más del doble del CR con el recuento más bajo de partículas. Rechazar un filtro que no cumpla estos criterios y preparar otro si se emplea un procedimiento de recuento parcial, o analizar esta membrana por el método de recuento total.
El número normal de CR contados para un recuento parcial es 20. Si se desea un intervalo de confianza más pequeño con respecto al resultado, puede contarse un número de campos y partículas mayor. Contar todas las partículas que tengan un diámetro mayor o igual a 10 µm y mayor o igual a 25 µm dentro del CR y aquéllas que están en contacto con el lado derecho del círculo del CR. No contar las partículas fuera del CR. Ignorar aquéllas que tocan el lado izquierdo del círculo de CR. La línea divisoria entre el lado derecho y el izquierdo del círculo del CR es el filamento vertical. [NOTA: determinar el tamaño de la partícula sin cambiar el aumento o la iluminación del microscopio].
Para realizar un recuento parcial de partículas sobre una membrana, comenzar en el borde derecho del centro del área de filtración y empezar a contar los CR adyacentes. Cuando se llega al borde izquierdo del área de filtración, mover a un CR hacia la parte superior del filtro y continuar contando los CR avanzando en la dirección opuesta. El movimiento de un CR al próximo puede ser realizado por dos métodos. Un método es definir un punto de referencia (partícula o irregularidad de la superficie del filtro) y mover un CR en relación al punto. Un segundo método es emplear el vernier de la platina del microscopio para mover 1 mm entre los CR. Para facilitar esto último, ajustar la posición de los controles x e y en la platina del microscopio a un número entero en la posición inicial en el centro del borde derecho del área dé filtración; luego cada CR será una división entera de movimiento del control x de posición de la platina. Si se llega a la parte superior del área de filtración antes de obtener el número deseado de CR se empieza nuevamente en el centro del borde derecho del área de filtración un CR por debajo del empleado la primera vez. Esta vez moverse hacia abajo en la membrana cuando se llega al final de una fila de los CR. Continuar como antes hasta completar el número de CR.
Para inyectables de gran volumen, si se emplea un procedimiento de recuento parcial para los intervalos de tamaño 10 y 25 µm, calcular las partículas por ml, por la fórmula siguiente:
PAt / Ap V
en la cual P es el número de partículas contadas, At es el área de filtración de la membrana , en mm2, Ap es el área parcial contada, en mm2, en base al número de campos reticulares contados y V es el Volumen de. solución filtrada, en ml. Para una solución combinada (para unidades de inyectables de pequeño volumen que contengan menos de 25 ml) o para una sola unidad de un inyectable de pequeño volumen, calcular el número de partículas por unidad, por la fórmula siguiente:
PA t / Ap n
en la cual n es el número de unidades contadas y los otros términos son los definidos anteriormente.
Para todos los tipos de productos, si el material ensayado ha sido diluido para que disminuya la viscosidad, el factor de dilución debe tomarse en cuenta al calcular el resultado final del ensayo.
Interpretación
El inyectable cumple con los requisitos del ensayo si el número de partículas promedio presente en las unidades ensayadas no excede los valores enumerados en la Tabla 2.

660. PARTICULAS METALICAS EN UNGÜENTOS OFTALMICOS
El siguiente ensayo está diseñado para establecer que el número y tamaño de partículas metálicas que pueden estar presentes en ungüentos oftálmicos no superen el límite aceptado.
Procedimiento - Dispersar el contenido de diez unidades en sendas placas de Petri de 60 mm de fondo plano. Cubrir las placas y calentarlas a 85 °C durante 2 horas o hasta fundir el producto. Dejar reposar cada una de las placas a temperatura ambiente hasta que las muestras solidifiquen.
Retirar las tapas e invertir cada placa de Petri en la platina de un microscopio ajustado a 30x y equipado con un ocular con micrómetro calibrado. Además de la fuente de luz usual, dirigir otra fuente de iluminación a la parte superior de la placa en un ángulo de 45°. Examinar las placas de Petri en su totalidad para detectar la eventual presencia de partículas metálicas, que al variar la intensidad de la fuente de iluminación superior se reconocen por su brillo característico.
Contar el número de partículas metálicas mayores o iguales a 50 µm: el producto cumple con los requisitos si el número total de partículas en las diez unidades no es mayor a 50 y si no más de una unidad contiene más de 8 partículas metálicas. Si no se obtienen estos resultados, repetir el ensayo con veinte unidades adicionales: el producto cumple si el número total de partículas metálicas mayores o iguales a 50 µm no es mayor a 150 en las treinta unidades ensayadas y si no más de tres unidades contienen más de 8 partículas cada una.
670. PERDIDA POR CALCINACION
Este procedimiento se emplea para determinar el porcentaje de material en ensayo que se volatiliza y elimina bajo las condiciones especificadas.
Llevar a cabo el ensayo sobre el material finamente pulverizado. Pesar la muestra sin tratamiento adicional, a menos que en la monografía correspondiente se especifique un secado preliminar a temperatura inferior u otro tratamiento previo. Calcinar en una mufla empleando un crisol apropiado con tapa, previamente sometido 1 hora a la temperatura especificada para el ensayo, enfriado en un desecador y pesado, a menos que se especifique otro equipo en la monografía correspondiente. Transferir al crisol, previamente pesado, una cantidad exactamente pesada de la muestra, expresada en g, aproximadamente igual a la calculada por la fórmula siguiente:
10/L
en la cual L es el límite (o el valor medio de los límites), en porcentaje, para Pérdida por calcinación en la monografía correspondiente. Calcinar el crisol cargado, sin su tapa, y cubrirlo cuando se haya alcanzado la temperatura especificada (±25 °C). Continuar la calcinación durante el período designado en la monografía correspondiente. Cuando se especifique calcinación hasta peso constante, calcinar durante períodos sucesivos de 1 hora. Al finalizar cada período, cubrir el crisol y dejarlo enfriar en un desecador a temperatura ambiente antes de pesar.
680. PERDIDA POR SECADO
El procedimiento establecido en este ensayo se emplea para determinar la cantidad de materia volátil de cualquier naturaleza que se elimina bajo las condiciones especificadas. Para las sustancias que únicamente contienen agua como constituyente volátil, proceder según se indica en <120>.
Determinación de agua. - Homogeneizar y pesar exactamente la muestra y, a menos que se especifique de otro modo en la monografía correspondiente, llevar a cabo la determinación sobre 1 a 2 g de la misma. Pesar un pesafiltro previamente secado durante 30 minutos y colocar la muestra en el mismo. Distribuir la muestra lo más uniformemente posible, agitando suavemente el pesafiltro de modo que se forme una capa de 5 mm de espesor aproximadamente y no más de 10 mm en el caso de materiales voluminosos. Tapar y colocar el pesafiltro en la cámara de secado. Secar la muestra a la temperatura y durante el tiempo especificado en la monografía correspondiente. [NOTA: la temperatura especificada en la monografía se considerará dentro del intervalo de ± 2 °C del valor establecido]. Abrir la cámara, tapar el pesafiltro rápidamente y llevarlo a temperatura ambiente en un desecador antes de pesar.
Para muestras que fundan a una temperatura inferior a la especificada para la determinación de Pérdida por secado, mantener el pesafiltro con su contenido durante 1 ó 2 horas a una temperatura 5 a -10 °C por debajo de la temperatura de fusión y luego secar a la temperatura especificada.
Para muestras contenidas en cápsulas, emplear el contenido de no menos de cuatro unidades. Si son comprimidos, emplear una muestra del polvo obtenido a partir de no menos de cuatro unidades finamente pulverizadas.
Si la monografía correspondiente establece:
a - pérdida por secado mediante análisis termogravimétrico, emplear una termobalanza.
b - secado al vacío sobre un desecante o secado en un desecador, emplear un desecador de vacío, una pistola de secado al vacío u otro aparato apropiado de secado al vacío, teniendo las precauciones necesarias para asegurar que el desecante se mantenga activo reemplazándolo frecuentemente.
c - secado en un pesafiltro con tapa provista de un capilar, emplear un pesafiltro o tubo equipado con una tapa provista de un capilar de un diámetro de 225 ± 25 µm y mantener la cámara de calentamiento a una presión de 5 mm Hg o menor. El pesafiltro debe permanecer tapado durante toda la determinación. Al finalizar el período de calentamiento, llenar la cámara de calentamiento con aire seco, retirar el pesafiltro y con la tapa colocada dejarlo enfriar en un desecador antes de pesar.
690. PESAS Y BALANZAS
Los ensayos y valoraciones farmacopeicas requieren balanzas (ya sean mecánicas o electrónicas) de diferente capacidad, sensibilidad y reproducibilidad. Estas balanzas se encuentran comprendidas en dos grandes grupos: balanzas analíticas y balanzas de precisión, las cuales difieren en sensibilidad y alcance máximo de pesada, siendo este último flexible.

A menos que se especifique de otro modo, cuando las sustancias deban ser exactamente pesadas debe emplearse un instrumento cuyo grado de incertidumbre (error aleatorio más error sistemático) no sea mayor a 0,1 % de la lectura.
La incertidumbre en la medida es aceptable si tres veces el valor de la desviación estándar, de no menos de diez pesadas, dividido por la cantidad pesada, no es mayor a 0,001.
Para balanzas electrónicas exclusivamente, debe determinarse la mínima cantidad de sustancia a pesar por la fórmula siguiente:
m (mg) = 3 s n-1 (mg) 1.000
El valor de s n-1 debe obtenerse experimentalmente para cada balanza (realizando no menos de diez pesadas) y es independiente de la cantidad pesada, pero sí depende de la instalación, del manipuleo, de la variación de las condiciones ambientales y también del material del recipiente de pesada Para la calibración de balanzas analíticas deben emplearse pesas Clase E2 y para balanzas de precisión pesas Clase EZ o Clase F1.
Las pesas deben estar acompañadas de sus correspondientes certificados de calibración. Las tolerancias para ambas Clases han sido establecidas por la Organización Internacional de Metrología Legal (OIML).

Estas pesas deben recalibrarse periódicamente por comparación con pesas patrones trazables al kilogramo Patrón del Bureau International des Poids et Mesures (BIPM) de Sévres, París. Este Patrón consiste en un cilindro de platino/iridio (90/10) de 39 mm de diámetro y 39 mm de altura, con una densidad de 21,5 g/cm3. La recalibración se debe realizar con una periodicidad de 2 a 7 años dependiendo del manipuleo, las condiciones de conservación y la frecuencia de uso.
La calibración de las balanzas mediante pesas patrones externas debe realizarse por lo menos una vez al año, incluyendo ensayos de excentricidad (no aplicable a balanzas de platillo suspendido) y repetitividad, esta última con no menos de diez valores.
Las pesas patrones a emplear dependerán de la sensibilidad de la balanza y la cantidad no será menor de siete, debiendo abarcar necesariamente los valores de pesada que se realicen en dicha balanza.
|
Sensibilidad de la balanza |
Intervalo de pesas a emplear para la calibración |
|
0,001 mg |
1 a 500 mg |
|
0,01 mg |
0,01 a 200 g |
|
0,1 mg |
0,05 a 400 g |
|
1 mg |
0,5 a 500 g |
|
0,01 g |
5 a 2.000 g |
|
0,1 g |
20 a 4.000 g |
[NOTA: Las balanzas deber ser instaladas de manera tal de evitar las vibraciones y/o oscilaciones].
700. POLAROGRAFIA
La polarografía es un método electroquímico que proporciona información cualitativa y cuantitativa de sustancias electro-reducibles y electro-oxidables, basado en la medición del flujo de corriente resultante de la electrólisis de una solución en un microelectrodo polarizable, en función del voltaje aplicado. El intervalo de concentraciones para las sustancias que se analizan es de 10-2 a 10-5 M.
Esta medición puede realizarse por polarografía de corriente directa o de pulsos. A menos que se especifique de otro modo, emplear la técnica de corriente directa:
POLAROGRAFIA DE CORRIENTE DIRECTA
En la polarografía de corriente directa convencional, la corriente se mide continuamente mientras se aplica un potencial variable en forma lineal. Esta corriente se compone de dos elementos: el primero es la corriente de difusión, producida por la sustancia que experimenta la reducción u oxidación en el electrodo de trabajo y que es directamente proporcional a la concentración de esta sustancia; y el segundo es la corriente capacitiva, relacionada con la carga de la doble capa electroquímica.
Un polarógrafo emplea un electrodo de goteo de mercurio (EGM) capaz de proporcionar un flujo constante de pequeñas gotas de mercurio, de tamaño reproducible, que fluyen del orificio de un tubo capilar conectado a un reservorio de mercurio, y un electrodo de referencia, generalmente de calomel saturado (ECS), el cual debe ser de superficie grande.
Al aplicar el voltaje inicial, se observa el flujo de una muy pequeña corriente residual; a medida que el voltaje aplicado varía; dicho flujo presenta mínimas variaciones, hasta que la sustancia bajo valoración experimenta la reducción u oxidación. Al principio la corriente aumenta gradualmente y luego lo hace de manera casi lineal con el voltaje hasta alcanzar un valor limitante. En la porción ascendente inicial de la onda polarográfica, el aumento del flujo de corriente se corresponde con una disminución de la concentración de las especies electro-activas en la superficie del electrodo. A medida que el voltaje y la corriente crecen, la concentración de las especies reactivas disminuye aún más hasta alcanzar un valor mínimo en la superficie del electrodo. La corriente está limitada por la velocidad a la cual las especies reaccionantes pueden difundir desde el seno de la solución hasta la superficie del microelectrodo, para que esto ocurra es necesaria la presencia de una elevada concentración de electrolito soporte, inerte dentro del intervalo de potencial empleado para el ensayo. La reacción del electrolito soporte por aumento del potencial causa el incremento final de la corriente, observada en los polarogramas.
En el caso del EGM, la superficie del electrodo se renueva constantemente en forma cíclica, por lo que la corriente aumenta de un valor pequeño cuando la gota comienza a formarse hasta alcanzar un valor máximo cuando la gota cae. Mediante el empleo de un registrador apropiado para medir la corriente, se obtiene el registro polarográfico característico con perfil de diente de sierra. La corriente limitante es la suma de la corriente residual y de difusión. La corriente residual se resta a la corriente limitante para obtener la altura de la onda. Los cambios en las corrientes de difusión y capacitiva, según la variación del tamaño de la gota, producen las oscilaciones en los polarogramas típicos.
La relación lineal entre la corriente de difusión, id, y la concentración de especies electro-activas está dada por la ecuación de llkovic:
id = 708n D1/2 m2/3 t1/6 c
en la cual id es la corriente máxima en microamperios, n es el número de electrones requeridos por molécula de sustancia electroactiva, D es el coeficiente de difusión en cm2 por segundo, m es la velocidad de flujo de mercurio del EGM en mg por segundo, t es el tiempo de caída de la gota en segundos y c es la concentración del analito en milimoles por litro.
Los polarógrafos modernos, capaces de efectuar polarografía por muestreo, están equipados con registradores para determinar la corriente durante la última porción de la vida de la gota, registrando sólo las corrientes máximas y evitando las oscilaciones debidas al crecimiento de la gota.
Para aparatos en los que la corriente se mide con galvanómetros, las ondas con perfil de diente de sierra corresponden a oscilaciones cercanas a la corriente promedio, mientras que si se emplean registradores que operan en modo amortiguado, la medida de la corriente es el promedio de las oscilaciones. Para los polarogramas obtenidos de esta manera, la id, dada por la ecuación de llkovic es la corriente promedio en microamperios observada durante la vida de la gota, cuando el coeficiente 708 es reemplazado por 607.
Potencial de media-onda - El potencial de media-onda (E1/2) corresponde, en el polarograma, al punto medio de la distancia entre la corriente residual y la meseta de la corriente limitante. Este potencial es por lo general independiente de la concentración del analito o del capilar empleado para obtener la onda, siendo característico de las especies electroactivas, por lo que sirve como criterio de identificación de una sustancia. El E1/2 depende de la composición de la solución y puede cambiar con variaciones en el pH o en el sistema de solventes, o con el agregado de agentes complejantes.
A menos que se especifique de otro modo, el potencial del EGM es igual al voltaje aplicado frente al ECS, luego de realizar la corrección por la caída óhmica, iR (el potencial necesario para pasar la corriente, i, a través de una solución con una resistencia R). Es especialmente importante hacer esta corrección para soluciones no acuosas que poseen alta resistencia.
Medición de la altura de la onda (ver Figura) - Para fines cuantitativos, es necesario determinar la. altura de la onda polarográfica. Ya que ésta es un índice de la magnitud de la corriente de difusión id, se mide verticalmente, compensado la corriente residual, por extrapolación del segmento de la curva que precede a la onda hasta más allá del ascenso en la misma. Para una onda bien formada donde esta extrapolación es paralela a la meseta de la corriente limitante, la medición no es ambigua. Para ondas no muy bien definidas, puede emplearse el siguiente procedimiento a menos que se especifique de otro modo en la monografía correspondiente. Tanto la corriente residual como la corriente limitante se extrapolan con líneas rectas. La altura de la onda se toma como la distancia vertical entre estas líneas medidas a nivel del potencial de media-onda.
Precaución - El mercurio metálico tiene una presión de vapor importante a temperatura ambiente; por lo tanto, el área de trabajo debe construirse de modo que cualquier salpicadura o gota derramada puedan recuperarse completamente con relativa facilidad. Limpiar el mercurio después de cada empleo del aparato.
Procedimiento - Transferir una porción de la dilución final de la muestra a una celda polarográfica apropiada, inmersa en un baño de agua regulado a 25,0 ± 0,5 °C. Pasar una corriente de nitrógeno a través de la solución durante 10 a 15 minutos para eliminar el oxígeno disuelto. Comenzar el goteo de mercurio desde el capilar, insertar el capilar en la solución muestra y ajustar la altura del reservorio de mercurio. Modificar el flujo de nitrógeno de modo que pase sobre la superficie de la solución, a fin de que la misma esté libre de vibraciones durante el tiempo en que se registra la onda. Registrar el polarograma en el intervalo de potencial indicado en la monografía correspondiente, empleando un registrador o un galvanómetro de sensibilidad apropiada para obtener una onda apropiada. Medir la altura de la onda y, a menos que se especifique de otro modo en la monografía correspondiente, comparar ésta con la altura de la onda obtenida con la Sustancia de referencia correspondiente, medida bajo las mismas condiciones.
POLAROGRAFIA DE PULSOS
En la polarografia de pulso normal, se aplica un pulso de potencial al electrodo de mercurio cerca del final de la vida de la gota. A cada gota siguiente se le aplica un pulso ligeramente mayor, con una velocidad de incremento-determinada por la velocidad de barrido seleccionada. La corriente se mide al término del pulso, representando principalmente la corriente de difusión, ya que en esas condiciones la corriente capacitiva es casi nula. La aplicación de pulsos cortos permite una sensibilidad aproximadamente diez veces mayor que la polarografía de corriente directa y la corriente limitante se mide con mayor facilidad, ya que las ondas están exentas de oscilaciones.
La polarografía de pulso diferencial es una técnica mediante la cual un pulso de altura fija aplicado al final de la vida de cada gota se superpone a una rampa de incremento lineal de corriente directa. El flujo de corriente se mide justo antes de la aplicación del pulso. La diferencia entre estas dos corrientes se mide y se representa en el registrador; dicha señal diferencial proporciona una curva que se aproxima a la derivada de la onda polarográfica, con pico cuyo potencial máximo es equivalente a:
E1/2 - DE/2
donde DE es la altura del pulso. La altura del pico es directamente proporcional a la concentración a velocidades de barrido y alturas de pulso constante. Esta técnica es muy sensible (pueden determinarse concentraciones del orden de 10-7 M) y proporciona mejor resolución entre ondas poco espaciadas.

710. SALES DE BASES ORGANICAS NITROGENADAS
Solución estándar - A menos que se especifique de otro modo en la monografía correspondiente, preparar una solución en ácido sulfúrico diluido (1 en 70) que contenga en cada ml, aproximadamente 500 µg de la Sustancia de referencia especificada, calculada sobre la sustancia anhidra y exactamente pesada.
Solución muestra - Si la forma farmacéutica es un comprimido, pesar y reducir a polvo fino no menos de veinte unidades. Pesar exactamente una porción del polvo, equivalente a 25 mg del principio activo, y transferirla a una ampolla de decantación de 125 ml. Si la forma farmacéutica es líquida, transferir un volumen de la misma exactamente medido, equivalente a 25 mg del principio activo, a una ampolla de decantación de 125 ml.
Agregar 20 ml de ácido sulfúrico diluido (1 en 350) a la ampolla de decantación y agitar durante 5 minutos. Agregar 20 ml de éter, agitar cuidadosamente, filtrar la fase ácida y transferirla a una segunda ampolla de decantación de 125 ml. Agitar la fase etérea con dos porciones de 10 ml de ácido sulfúrico diluido (1 en 350), filtrar cada porción de ácido en la segunda ampolla de decantación que contiene la fase ácida y descartar el éter. Agregar al extracto ácido 10 ml de hidróxido de sodio (SR) y 50 ml de éter, agitar cuidadosamente y separar ambas fases. La fase etérea se identifica como E1. Transferir la fase acuosa a una tercera ampolla de decantación de 125 ml que contenga 50 ml de éter. Agitar la tercera ampolla de decantación cuidadosamente y descartar la fase acuosa. La fase etérea se identifica como E2. Lavar la fase etérea E1 con 20 ml de agua, separar la fase acuosa y emplear esta última para lavar la fase etérea E2. Separar y descartar el agua. Extraer cada una de las dos fases etéreas, E1 y E2, con porciones de 20; 20 y 5 ml de ácido sulfúrico diluido (1 en 70) en ese orden, pero extrayendo cada vez primero la fase etérea E2 de la tercera ampolla de decantación y después la fase etérea E1 de la segunda ampolla de decantación. Combinar los extractos ácidos en un matraz aforado de 50 ml, diluir á volumen con ácido y mezclar. Esta fracción constituye la Solución muestra. [NOTA: el éter puede sustituirse por hexano o heptano si esto mejora la extracción].
Procedimiento - A menos que se especifique de otro modo en la monografía correspondiente, transferir 5,0 ml de la Solución estándar y 5,0 ml de la Solución muestra a sendos matraces aforados de 100 ml y completar a volumen con ácido sulfúrico diluido (1 en 70). Determinar la absorbancia de cada solución en celdas de 1 cm, a la longitud de onda especificada con un espectrofotómetro apropiado, empleando ácido sulfúrico diluido (1 en 70) como blanco. Designar la absorbancia de la solución obtenida a partir de la Solución estándar como AE y la obtenida a partir de la Solución muestra como AM.. Calcular el resultado de la valoración según se especifica en la monografía correspondiente.
720. TERMOMETROS
Para seleccionar un termómetro, deben considerarse las condiciones bajo las cuales habrá de emplearse. En la Tabla 1, Tabla 2 y Tabla 3 se especifican las características de algunos termómetros útiles para los ensayos farmacopeicos.
Los límites inferior y superior del intervalo de temperatura especificado en las Tablas deben considerarse incluidos en el intervalo.

730. TITULACION CON NITRITO
Este método se emplea para la valoración de compuestos que posean amino primario aromático y sus formas farmaceúticas
Sustancia de referencia - Sulfanilamida SRFA.
Procedimiento - Transferir a un recipiente abierto aproximadamente 500 mg de muestra o la cantidad especificada en la monografía correspondiente, exactamente pesados. Agregar 20 ml de ácido clorhídrico y 50 ml de agua. Agitar hasta disolución, enfriar hasta aproximadamente 15 °C y titular lentamente con nitrito de sodio 0,1 M (SV) previamente estandarizado con la Sustancia de referencia.
Determinar el punto final empleando electrodos apropiados (platino-calomel o platino-platino). Colocar la punta de la bureta debajo de la superficie de la solución para evitar la oxidación del nitrito de sodio por el aire y agitar la solución suavemente empleando un agitador magnético. Mantener la temperatura a aproximadamente 15 °C. La titulación puede llevarse a cabo manualmente o a través de un titulador automático. En la valoración manual, agregar el titulante hasta 1 ml antes del punto final y luego agregar porciones de 0,1 ml, esperando no menos de 1 minuto o entre cada agregado.
El peso de la muestra, en mg, equivalente a cada ml de nitrito de sodio 0,1 M (SV), es especificado en la monografía correspondiente.
Para la valoración de comprimidos de sulfonamidas u otros principios activos, reducir a polvo fino no menos de veinte comprimidos. Transferir una porción del polvo, equivalente a 500 mg de muestra o la cantidad de principio activo especificado en la monografía correspondiente, exactamente pesados, a un recipiente abierto y proceder según se indica anteriormente comenzando donde dice "Agregar 20 ml de ácido clorhídrico...".
Para la valoración de soluciones inyectables y otras formas líquidas para las cuales se especifica la titulación con nitrito, transferir un volumen, equivalente a 500 mg de muestra o la cantidad de principio activo especificada en la monografía correspondiente, exactamente medido, a un recipiente abierto y proceder según se indica anteriormente comenzando donde dice "Agregar 20 ml de ácido clorhídrico...".
740. UNIFORMIDAD DE UNIDADES DE DOSIFICACION
La uniformidad de las unidades de dosificación puede realizarse mediante dos ensayos: Uniformidad de peso y Uniformidad de contenido.
Los requisitos para la Uniformidad de peso deben aplicarse cuando el producto a ensayar contiene 50 mg o más de un principio activo el cual corresponde al 50 % o más del peso de la unidad de la forma farmacéutica. La uniformidad en otras unidades de dosificación que contienen principio activo en una proporción menor a la mencionada anteriormente debe demostrarse mediante Uniformidad de contenido. Pero este último ensayo se exige en todos los casos para: Comprimidos recubiertos (excepto los de cubierta fílmica), Sistemas transdérmicos, Suspensiones en envases unitarios o contenidas en cápsulas blandas, Aerosoles dosificadores y Supositorios.
Uniformidad de peso
Para determinar la uniformidad de unidades de dosificación mediante uniformidad de peso, seleccionar no menos de treinta unidades y proceder según se indica para cada forma farmacéutica:
Cornprimidos y Comprimidos con cubierta fílmica - Pesar exactamente y en forma individual diez comprimidos. A partir del resultado de la valoración obtenido según se indica en la monografía correspondiente calcular el contenido de principio activo en cada uno de los diez comprimidos, asumiendo que dicho principio activo está uniformemente distribuido.
Cápsulas rígidas - Pesar exactamente y en forma individual diez cápsulas rígidas intactas, teniendo cuidado de conservar la identidad de cada unidad. Vaciar el contenido de cada cápsula. Pesar exactamente las cápsulas vacías individualmente y calcular para cada cápsula el peso de su contenido, restando al peso original de la misma el peso de la cápsula vacía. Calcular el contenido de principio activo en cada una de las diez cápsulas, empleando el resultado de la Valoración obtenido según se indica en la monografía correspondiente, asumiendo que dicho principio activo está uniformemente distribuido.
Cápsulas blandas - Pesar exactamente y en forma individual diez cápsulas intactas para obtener el peso original de cada una, teniendo cuidado de conservar la identidad de cada cápsula. Cortar las cápsulas y extraer el contenido mediante el lavado con un solvente apropiado. Dejar que el solvente ocluido en las cápsulas se evapore a temperatura ambiente durante aproximadamente 30 minutos; evitando absorción o pérdida de humedad. Pesar exactamente y en forma individual las cápsulas vacías. Calcular el contenido neto de cada cápsula, restando al peso original el peso de cada unidad vacía. Calcular el contenido de principio activo en cada una de las diez cápsulas, empleando el resultado de la valoración. obtenido según se indica en la monografía correspondiente, asumiendo que dicho principio activo está uniformemente distribuido.
Sólidos (incluyendo sólidos estériles) - Proceder según se indica en Cápsulas rígidas.
Soluciones para inhalaciones – Proceder según se indica en Cápsulas rígidas.
Soluciones orales y jarabes - Pesar exactamente y en forma individual la cantidad de líquido que drena en no más de 5 segundos de diez unidades. Si fuera necesario tener en cuenta el volumen equivalente después de determinar la densidad aparente. Calcular el contenido de principio activo en cada una de las diez unidades, empleando el resultado de la Valoración obtenido según se indica en la monografía correspondiente.
Uniformidad de contenido
Para la determinación de uniformidad de unidades de dosificación mediante la valoración de unidades individuales, seleccionar no menos de treinta unidades y proceder según se indica:
Valorar diez unidades individualmente según se indica en la Valoración, a menos que se indique de otro modo en el Procedimiento para uniformidad de contenido en la monografía correspondiente. Cuándo la cantidad de principio activo en una unidad de dosificación es menor que la requerida en la valoración, ajustar el grado de dilución de las soluciones y/o el volumen de las alícuotas para que la concentración de los principios activos en la solución final sea del mismo orden que la obtenida en la valoración; o, para el caso de una titulación, si fuera necesario, emplear un titulante más diluido, procurando emplear un volumen apropiado del mismo (ver 780. Volumetría). Si se empleara cualquiera de estas modificaciones en la Valoración que establece la monografía correspondiente, realizar los cambios apropiados en la fórmula y en el factor de titulación.
Cuando se especifique un Procedimiento especial para uniformidad de contenido en la monografía correspondiente, se deben hacer las correcciones necesarias de los resultados obtenidos según se indica a continuación:
(1) Preparar una muestra con un número suficiente de unidades para proporcionar la cantidad de muestra requerida en la valoración, más la cantidad requerida para el Procedimiento para Uniformidad de contenido especificado en la monografía correspondiente. Reducir a polvo fino los comprimidos o mezclar el contenido de las cápsulas, suspensiones o sólidos en envases monodosis para obtener una mezcla homogénea. Si de esta manera no puede obtenerse una mezcla homogénea, emplear solventes apropiados u otros procedimientos para preparar una solución que contenga todo el principio activo y emplear alícuotas apropiadas de esta solución.
(2) Valorar separadamente porciones exactamente medidas de la muestra: (a) según se indica en la Valoración, y (b) empleando el Procedimiento especial para uniformidad de contenido especificado en la monografía correspondiente.
(3) Calcular el peso de principio activo equivalente a una unidad de dosificación promedio, empleando: (a) el resultado obtenido en la Valoración y (b) el resultado obtenido por el procedimiento especial para uniformidad de contenido especificado en la monografía correspondiente.
(4) Calcular el factor de corrección, F, por la fórmula siguiente:
F = A/P
en la cual A es el peso de principio activo equivalente a una unidad de dosificación promedio, obtenido en la valoración y P es el peso de principio activo equivalente a una unidad de dosificación promedio, obtenido por el Procedimiento especial para uniformidad de contenido especificado en la monografía correspondiente.
|
Si, |
(100 / A – P/) |
|
|
––––––––––– |
>10 |
|
|
A |
el empleo de un factor de corrección no es válido.
(5) Una corrección válida puede aplicarse sólo si F no es menor de 1,030 ni mayor de 1,100 o no menor de 0,900 ni mayor de 0,970. Si F está comprendido entre 0,970 y 1,030 no se requiere ninguna corrección.
(6) Si F se encuentra entre 1,030 y 1,100 o entre 0,900 y 0,970; calcular el peso de principio activo en cada unidad de dosificación, multiplicando cada uno de los pesos hallados empleando el Procedimiento especial para uniformidad de contenido especificado en la monografía correspondiente por el factor F.
Criterios
Aplicar los siguientes criterios, a menos que se especifique de otro modo en la monografía correspondiente.
(A) Si el promedio de los límites especificados en la definición de concentración o potencia de cada producto en la monografía correspondiente es 100,0% o menos.
COMPRIMIDOS, COMPRIMIDOS RECUBIERTOS, COMPRIMIDOS CON CUBIERTA FILMICA, SUPOSITORIOS, SUSPENSIONES, SOLUCIONES ORALES y JARABES, SOLIDOS (INCLUYENDO SOLIDOS ESTERILES) y SOLIDOS ESTERILES PARA USO PARENTERAL. A menos que se especifique de otro modo en la monografía correspondiente, los requisitos para la uniformidad se cumplen si la cantidad de principio activo en cada una de las diez unidades de dosificación determinada empleando el método de Uniformidad de peso o Uniformidad de contenido se encuentra dentro del intervalo de 85,0 a 115,0% del valor declarado y la desviación estándar relativa menor o igual a 6,0%.
Si una unidad está fuera de dicho intervalo y ninguna unidad está fuera del intervalo de 75,0 a 125,0% del valor declarado, si la desviación estándar relativa es mayor a 6,0% o si ambas condiciones prevalecen, ensayar veinte unidades adicionales. Los requisitos se cumplen si no más de una unidad de las treinta unidades de dosificación está fuera del intervalo de 85,0 a 115,0% del valor declarado, ninguna unidad está fuera del intervalo de 75,0 a 125,0% del valor declarado y la desviación estándar relativa de no es mayor a 7,8%.
CAPSULAS, SISTEMAS TRANSDERMICOS y SOLUCIONES PARA INHALACION - A menos que se especifique de otro modo en la monografía correspondiente, los requisitos para la uniformidad se cumplen si la cantidad de principio activo en no menos de nueve de las diez unidades de dosificación determinada empleando el método de Uniformidad de peso o Uniformidad de contenido se encuentra dentro del intervalo de 85,0 a 115,0% del valor declarado, ninguna unidad está fuera del intervalo de 75,0 a 125,0% del valor declarado y la desviación estándar relativa es menor o igual a 6,0%.
Si dos o tres unidades de dosificación están fuera del intervalo de 85,0 a 115,0% del valor declarado, pero no fuera del intervalo de 75,0 a 125,0% del valor declarado, si la desviación estándar relativa es mayor a 6,0% o si ambas condiciones prevalecen, ensayar veinte unidades adicionales. Los requisitos se cumplen si no más de tres unidades de las treinta unidades de dosificación están fuera del intervalo de, 85,0 a 115,0% del valor declarado, ninguna unidad está fuera del intervalo de 75,0 a 125,0% delvalor declarado y la desviación estándar relativa no es mayor a 7,8%. AEROSOLES DOSIFICADORES - [NOTA: una unidad de dosificación se define como el líquido obtenido accionando la válvula, tantas veces como se indique en el rótulo, para obtener la dosis recomendada. Seguir las indicaciones de uso indicadas en el rótulo. Para la obtención de la unidad de dosificación del inhalador, proceder según se indica en el ensayo para Uniformidad de contenido de la dosis en <390>. Ensayos farmacéuticos para aerosoles.] A menos que se especifique de otro modo en la monografía correspondiente, los requisitos para la uniformidad se cumplen si la cantidad de principio activo liberado en no más de una de las diez unidades de dosificación, determinada según el método de Uniformidad de contenido cae fuera del intervalo de 75,0 a 125,0% del valor declarado y ninguna unidad está fuera del intervalo de 65,0 a 135,0% del valor declarado. Si dos o tres unidades de dosificación se encuentran fuera del intervalo de 75,0 a 125,0% del valor declarado, pero no fuera del intervalo de 65,0 a 135,0% del valor declarado, ensayar veinte unidades adicionales. Los requisitos se cumplen si no más de tres unidades de las treinta unidades de dosificación están fuera del intervalo de 75,0 a 125,0% del valor declarado y ninguna unidad está fuera del intervalo de 65,0 a 135,0% del valor declarado.
(B) Si el promedio de los límites especificados en la definición de concentración o potencia de cada producto en la monografía correspondiente es mayor de 100,0%.
(1) Si el valor del promedio de las unidades de dosificación ensayadas es mayor o igual al promedio de los límites especificados en la definición de potencia en la monografía correspondiente, los requisitos son los descriptos en (A), excepto que las palabras valor declarado se reemplazan por las palabras "valor declarado multiplicado por el promedio de los límites especificados en la definición de potencia en la monografía correspondiente dividido 100".
(2) Si el valor promedió de las unidades de dosificación ensayadas está entre 100% y el promedio de los límites especificados en la definición de potencia en la monografía correspondiente, los requisitos son los descriptos en (A), excepto que las palabras valor declarado se reemplazan por las palabras "valor declarado multiplicador por el valor promedio de las unidades de dosificación ensayadas (expresado como porcentaje del valor declarado) dividido 100".
750. VALORACION DE ESTEROIDES
Los siguientes procedimientos se aplican a la determinación de esteroides codificados en la Farmacopea que poseen grupos funcionales reductores, como por ejemplo a-cetoles. A menos que se especifique de otro modo en la monografa correspondiente, emplear el método de valoración directa.
VALORACION DIRECTA
Solución estándar - Disolver en alcohol una cantidad apropiada de la Sustancia de referencia especificada en la monografía correspondiente, previamente secada bajo las condiciones especificadas y exactamente pesada. Diluir cuantitativamente y en etapas con alcohol hasta obtener una solución con una concentración conocida de aproximadamente 10 µg por ml Transferir 20 ml de esta solución a un erlenmeyer de 50 ml con tapón de vidrio.
Solución muestra - Proceder según se especifique en la monografía correspondiente.
Procedimiento - Agregar a cada uno de los dos erlenmeyer que contienen la Solución muestra y la Solución estándar y a un erlenmeyer similar que contiene 20,0 ml de alcohol que se empleará como blanco, 2,0 ml de una solución preparada disolviendo 50 mg de azul de tetrazolio en 10 ml de metanol, y mezclar. Agregar 2,0 ml de una mezcla de alcohol e hidróxido de tetrametilamonio (SR) (9:1) a cada erlenmeyer, mezclar y dejar reposar en la oscuridad durante exactamente 90 minutos. Determinar las absorbancias de las soluciones obtenidas partir de la Solución muestra y la Solución estándar en celdas de 1 cm, a 525 nm, con un espectrofotómetro apropiado, contra el blanco.
Calcular la cantidad de sustancia valorada empleando la fórmula indicada en la monografía correspondiente, en la cual C es la concentración; en µg por ml, de la Solución estándar y AM y AE son las absorbancias de las soluciones obtenidas a partir de la Solución muestra y la Solución estándar, respectivamente.
VALORACION DE UN ESTEROIDE
AISLADO PREVIAMENTE
En el siguiente procedimiento, el esteroide a valorar es separado de los esteroides relacionados y excipientes por cromatografía en capa delgada y valorado luego empleando el método descrito anteriormente. Emplear este método cuando se especifique en la monografía correspondiente.
Preparación de la placa - Preparar una mezcla de 30 g de gel de sílice para cromatografía y una sustancia fluorescente apropiada con 65 ml de una mezcla de agua y alcohol (5:2). Extender la mezcla a una placa, de 20 cmx20 cm hasta obtener una capa uniforme de 0,25 mm de espesor y dejar secar a temperatura ambiente durante 15 minutos. Activar la placa a 105°C durante 1 hora y almacenar en un desecador.
Fase móvil A - Cloruro de metileno y metanol (45:4).
Fase móvil B - Cloroformo y acetona (4:1).
Solución estándar - Disolver una cantidad apropiada de la Sustancia de referencia especificada en la monografía correspondiente, previamente secada y exactamente pesada, en una mezcla de cloroformo y alcohol (50:50), hasta obtener una solución con una concentración conocida de aproximadamente 2 mg por ml.
Solución muestra - Proceder según se especifique en la monografía correspondiente.
Procedimiento - Dividir la placa cromatográfica en tres secciones iguales; las secciones laterales se emplearán para aplicar la Solución muestra y la Solución estándar, respectivamente. En la sección central se aplicará el blanco. Aplicar 200 µ1 de la Solución muestra y 200 µ1 de Solución estándar en bandas, a una distancia de 2,5 cm del borde de la placa, en la sección correspondiente. Secar con la ayuda de una corriente de aire, sin calentar. Empleando la Fase móvil especificada en la monografía correspondiente, desarrollar la placa hasta que el frente del solvente haya corrido aproximademente 15 cm por encima de la zona de siembra. Retirar la placa de la cámara, marcar el frente del solvente y dejar evaporar. Examinar la placa bajo luz ultravioleta y marcar la banda principal en la sección de la placa correspondiente a la Solución estándar. Marcar también las bandas correspondientes en las secciones de la Solución muestra y del blanco de la placa. Retirar el gel de sílice de cada banda por separado y transferirlo a sendos tubos de centrífuga de 50 ml con tapa de vidrio. A cada tubo agregar 25,0 ml de alcohol y agitar durante 2 minutos. Centrifugar durante 5 minutos, transferir 20 ml de la solución sobrenadante de cada tubo a un erlenmeyer de 50 ml con tapa de vidrio, agregar 2,0 ml de una solución preparada disolviendo 50 mg de azul de tetrazolio en 10 ml de metanol y mezclar. Proceder según se indica en el Procedimiento en Valoración directa, comenzando donde dice: "Agregar 2,0 ml de una mezcla... ".
760. VALORACION IODOMETRICA DE ANTIBIOTICOS BETALACTAMICOS
Solución estándar - Disolver una cantidad de la Sustancia de referencia especificada en la monografía correspondiente, previamente secada y exactamente pesada, en el solvente especificado en la Tabla. Diluir cuantitativamente y en etapas con el mismo solvente hasta obtener una solución con una concentración conocida aproximada a la especificada en la Tabla. Transferir 2,0 ml de esta solución a cada uno de dos erlenmeyers con tapón de vidrio de 125 ml.
Solución muestra - A menos que se especifique de otro modo en la monografía correspondiente, disolver una cantidad de muestra, exactamente pesada, en el solvente especificado en la Tabla. Diluir cuantitativamente con el mismo solvente hasta obtener una solución con una concentración final conocida aproximada a la especificada en la Tabla. Transferir 2,0 ml de esta solución a cada uno de dos erlenmeyers con tapón de vidrio de 125 ml.
Procedimiento -
Inactivación y titulación - Agregar a 2,0 ml de la Solución estándar y a 2,0 ml de la Solución muestra, 2,0 ml de hidróxido de sodio 1,0 N, mezclar por rotación y dejar reposar durante 15 minutos. Agregar a cada erlenmeyer 2,0 ml de ácido clorhídrico 1,2 N y 10,0 ml de iodo 0,01 N (SV). Tapar de inmediato y dejar reposar durante 15 minutos. Titular con tiosulfato de sodio 0,01 N (SV). Agregar antes del punto final 1 gota de ioduro-almidón (SR) y continuar la titulación hasta que el color azul desaparezca.
Titulación del blanco - Agregar 10,0 ml de iodo 0,01 N (SV) a un erlenmeyer que contenga 2,0 ml de la Solución estándar. Si la Solución estándar contiene amoxicilina o ampicilina, agregar de inmediato 0,1 ml de ácido clorhídrico 1,2 N. Seguidamente, titular con tiosulfato de sodio 0,01 N (SV). Agregar antes del punto final 1 gota de ioduro-almidón (SR) y continuar la titulación hasta que el color azul desaparezca. Proceder de forma similar con 2,0 ml de la Solución muestra.
Cálculos - Determinar los µg o unidades, F, equivalentes a cada ml de tiosulfato de sodio 0,01 N empleados para titular la Solución estándar, por la fórmula siguiente:
(2 CM)/(B-I)
en la cual C es la concentración, en mg por ml, de Sustancia de referencia en la Solución estándar, M es la potencia, en µg por mg o unidades, de la Sustancia de referencia, B es el volumen, en ml, de tiosulfato de sodio 0,01 N empleado en la Titulación del blanco e I es el volumen, en ml, de tiosulfato de sodio 0,01 N empleado en la Inactivación y titulación. Calcular la potencia de la muestra por la fórmula dada en la monografía correspondiente.

770. VALORACION MICROBIOLOGICA DE ANTIBIOTICOS
La valoración microbiológica de antibióticos se realiza comparando, en idénticas condiciones de ensayo, la inhibición de la multiplicación de microorganismos sensibles producida por concentraciones conocidas de una Sustancia de referencia frente a la inhibición producida por diluciones del antibiótico que se está valorando. Estos ensayos ponen de manifiesto la verdadera actividad antimicrobiana del producto. En este capítulo se presentan los procedimientos para la valoración de los antibióticos de esta Farmacopea, para los cuales la valoración microbiológica es el método de referencia.
Las Sustancias de referencia empleadas en los ensayos microbiológicos son sustancias cuya potencia (actividad) ha sido determinada con precisión frente una Sustancia de referencia trazable al patrón internacional o a la preparación de referencia internacional correspondiente.
El ensayo debe ser diseñado de forma tal que permita verificar la validez del modelo matemático sobre el que se basa la ecuación del cálculo de potencia. Si se escoge un modelo de líneas paralelas, las dos rectas formadas por logaritmo de dosis y respuestas (o respuesta transformada) correspondientes a la preparación muestra y a la preparación de referencia deben ser paralelas. Asimismo, deben ser lineales en el intervalo de dosis empleado para el cálculo. También ambas rectas deben tener una regresión significativa. Estas condiciones deben verificarse mediante pruebas de validez para una determinada probabilidad, generalmente p=0,05.
Para determinar si un antibiótico cumple con los requisitos de potencia especificados en la monografía correspondiente; debe repetirse la valoración y combinarse los resultados estadísticamente hasta lograr la precisión requerida. Esta debe ser tal que los límites de confianza (P=0,95), expresados porcentualmente, se encuentren dentro del intervalo de potencia especificado en la monografía correspondiente:
Se emplean dos métodos generales: método de difusión en agar o en placa y método turbidimétrico o en tubo. El primero se basa en la difusión del antibiótico desde un punto de aplicación, a través de una capa de agar inoculado con el microorganismo de ensayo. La difusión origina zonas o halos de inhibición del microorganismo, cuyo tamaño (diámetro) esta en relación con la concentración de antibiótico. El método turbidimétrico se efectúa en un medio de cultivo líquido inoculado con un microorganismo de ensayo, al que se le agregan concentraciones crecientes del antibiótico. Luego del período de incubación se determina la turbidez producida por el desarrollo microbiano, la cual esta en función de la concentración del ántibiótico.
Para obtener el intervalo de concentraciones de trabajo, debe realizarse previamente una curva dosis-respuesta y aplicar los métodos estadísticos apropiados (ver Cálculos).
Sustancias de referencia y unidades
La potencia de los antibióticos se expresa en Unidades o µg de actividad. En cada caso, la Unidad o µg de actividad antibiótica se establece y define internacionalmente. [NOTA: no se debe asumir que la Unidad debe necesariamente corresponder a los µg (peso) del antibiótico].
DILUYENTES Y MEDIOS
Soluciones reguladoras de fosfato y otras soluciones
Las soluciones reguladoras se deben esterilizar luego de ser preparadas y el pH recomendado en cada caso corresponde al determinado luego de su esterilización.
Solución reguladora N° 1 (1%; pH 6,0) -Disolver 2,0 g de fosfato dibásico de potasio y 8,0 g de fosfato monobásico de potasio en 1 litro de agua. Ajustar a pH 6,00 ± 0,05 con ácido fosfórico 18 N o hidróxido de potasio 10 N.
Solución reguladora N° 3 (0,1 M; pH 8,0) -Disolver 16,73 g de fosfato dibásico de potasio y 0,523 g de fosfato monobásico de potasio en 1 litro de agua. Ajustar a pH 8,0 ± 0,1 con ácido fosfórico 18 N o hidróxido de potasio 10 N.
Solución reguladora N° 4 (0,1 M; pH 4,5) Disolver 13,61 g de fosfato monobásico de potasio en 1 litro de agua. Ajustar a pH 4,50 ± 0,05 con ácido fosfórico 18 N o hidróxido de potasio 10 N.
Solución reguladora N ° 6 (10%; pH 6,0) -Disolver 20,0 g de fosfato dibásico de potasio y 80,0 g de fosfato monobásico de potasio en 1 litro de agua. Ajustar a pH 6,00 ± 0,05 con ácido fosfórico 18 N o hidróxido de potasio 10 N.
Solución reguladora N° 10 (0,2 M; pH 10,5) -Disolver 35,0 g de fosfato dibásico de potasio en 1 litro de agua y agregar 2 ml de hidróxido de potasio 10 N. Ajustar a pH 10,5 ± 0,1 con ácido fosfórico 18 N o hidróxido de potasio 10 N.
Solución. regulación N° 16 (0,1 M; Ph 10, 7,0) -Disolver 13,6 g de fosfato dibásico de potasio y 4,0 g de fosfato monobásico de potasio en 1 litro de agua. Ajustar a pH 7,0 ± 0,2 con ácido fosfórico 18 N o hidróxido de potasio 10 N.
Otras soluciones - Emplear las sustancias especificadas en Reactivos y Soluciones. Cuando se indique agua, emplear Agua purificada; cuando se indique solución fisiológica, emplear Solución Inyectable de cloruro de sodio; cuando se indique formaldehído diluido, emplear Solución de formaldehído diluida 1:3 con agua.
Medios
Los medios empleados para la preparación del inóculo microbiano y para la realización del ensayo están constituidos por los componentes que se indican a continuación. Se admiten modificaciones menores de los componentes individuales o el empleo de medios deshidratados reconstituidos, siempre que los medios resultantes posean iguales o mejores propiedades para estimular el desarrollo microbiano y proporcionen una curva dosis-respuesta, similar.
Se deben disolver los componentes y agregar agua hasta obtener un litro. Se requiere que las soluciones se ajusten con hidróxido de sodio 1 N o con ácido clorhídrico 1 N de manera que luego de la esterilización por vapor se obtenga el pH especificado.
Medio 1
Peptona ........................................................................................................................... 6,0 g
Digerido pancreático de caseína ........................................................................................ 4,0 g
Extracto de levadura ......................................................................................................... 3,0 g
Extracto de carne vacuna .................................................................................................. 1,59,
Dextrosa ........................................................................................................................... 1,0 g
Agar .................................................................................................................................. 5,0 g
Agua c.s.p. .................................................................................................................... 1000 ml
pH después de la esterilización: .................................................................................... 6,6 ± 0,1.
Medio 2
Peptona .............................................................................................................................. 6,0 g
Extracto de levadura ........................................................................................................... 3,0 g
Extracto de carne vacuna .................................................................................................... 1,5 g
Agar ................................................................................................................................. 15,0 g
Agua c.s.p. ..................................................................................................................... 1000 ml
pH después de la esterilización: ..................................................................................... 6,6 ± 0,1.
Medio 3.
Peptona .............................................................................................................................. 5,0 g
Extracto de levadura ........................................................................................................... 1,5 g
Extracto de carne vacuna .................................................................................................... 1,5 g
Cloruro de sodio .............................................................................................................. .. 3,5 g
Dextrosa ............................................................................................................................. 1,0 g
Fosfato dibásico de potasio ............................................................................................... 3,68 g
Fosfato monobásico de potasio ......................................................................................... 1,32 g
Agua c.s.p. ..................................................................................................................... 1000 ml
pH después de la esterilización: 7,00 ± 0,05
Medio 5
Proceder del mismo modo que para el Medio 2, excepto que el pH final después de la esterilización debe ser: 7,9 ± 0,1.
Medio 8
Proceder del mismo modo que para el Medio 2, excepto que el pH final después de la esterilización debe ser: 5,9 ± 0,1.
Medio 9
Digerido pancreático de caseína .......................................................................................... 7,0 g
Digerido papaínico de soja .................................................................................................. 3,0 g
Cloruro de sodio .............................................................................................................. .. 5,0 g
Fosfato dibásico de potasio ................................................................................................. 2,5 g
Dextrosa .......................................................................................................................... -2-,5 g
Agar ................................................................................................................................. 20;0 g
Agua c.p.s. ..................................................................................................................... 1000 ml
pH después de la esterilización: 7,2 ± 0,1.
Medio 10
Proceder del mismo modo. que para el Medio 9, excepto que se deben emplear 12,0 g de agar en lugar de 20,0 g y agregar 10 ml de Polisorbato 80 después de calentar a ebullición el medio para disolver el agar. El pH después de la esterilización debe ser: 7,2 ± 0,1.
Medio 11
Proceder del mismo modo que para el Medio 1, excepto que el pH final después de la esterilización debe ser: 8,3 ± 0,1.
Medio 13
Dextrosa ........................................................................................................................... 20,0 g
Peptona ............................................................................................................................ 10,0 g
Agua c.p.s. ..................................................................................................................... 1000 ml
pH después de la esterilización: 5,6 ± 0,1.
Medio 19
Peptona ............................................................................................................................... 9,4 g
Extracto de levadura ............................................................................................................ 4,7 g
Extracto de carne vacuna ..................................................................................................... 2,4 g
Cloruro de sodio ................................................................................................................ 10,0 g
Dextrosa ............................................................................................................................ 10,0 g
Agar. ................................................................................................................................. 23,5 g
Agua c.p.s. ...................................................................................................................... 1000 ml
pH después de la esterilización: 6,1 ± 0,1.
Medio 32
Proceder del mismo modo que para el Medio 1, excepto que se deben agregar 0,3 g de sulfato de manganeso.
Medio 34
Glicerina ........................................................................................................................... 10,0 g
Peptona ............................................................................................................................ 10,0 g
Extracto dé carne vacuna .................................................................................................. 10,0 g
Cloruro de sodio ............................................................................................................. .. 3,0 g
Agua c.p.s. .................................................................................................................... 1000 ml
pH después de la esterilización: 7,0 ± 0,1.
Medio 35
Ploceder del mismo modo que para el Medio excepto que se deben agregar 17,0 g de agar.
Medio 36
Digerido pancreático de caseína ........................................................................................ 15,0 g
Digerido papaínico de soja .................................................................................................. 5,0 g
Cloruro de sodio .............................................................................................................. .. 5,0 g
Agar ................................................................................................................................. 15,0 g
Agua c.p.s. ..................................................................................................................... 1000 ml
pH después de la esterilización: 7,3 ± 0,1.
Medio 39
Proceder del mismo modo que para que el Medio 3, excepto que el pH final después de la esterilización debe ser: 7,9 ± 1,0.
Medio 40
Extracto de levadura .......................................................................................................... 20,0 g
Polipeptona ......................................................................................................................... 5,0 g
Dextrosa ............................................................................................................................ 10,0 g
Fosfato monobásico de potasio ............................................................................................ 2,0 g
Polisorbato 80 ..................................................................................................................... 0,1 g
Agar .................................................................................................................................. 10,0 g
Agua c.p.s. ...................................................................................................................... 1000 ml
pH después de la esterilización: 6,7 ± 0,2.
Medio 41
Digerido pancreático de caseína .......................................................................................... 9,0 g
Dextrosa ........................................................................................................................... 20,0 g
Extracto de levadura ............................................................................................................ 5,0 g
Citrato de sodio ................................................................................................................. 10,0 g
Fosfato monobásico de potasio ............................................................................................ 1,0 g
Fosfato dibásico de potasio .................................................................................................. 1,0 g
Agua c.p.s. ....................................................................................................................... 1000 ml
pH después de la esterilización: 6,8 ± 0,1.
CONDICIONES GENERALES DE ENSAYO
Los términos potencia declarada, potencia supuesta, relación de potencia y potencia estimada se emplean para indicar los siguientes conceptos:
Potencia declarada o en etiqueta - En el caso de un producto formulado, es un valor nominal asignado a partir del conocimiento de la potencia del material a granel; en el caso de material a granel, es la potencia estimada por el elaborador.
Potencia supuesta o asumida - Es la potencia provisoriamente asignada de una preparación muestra que forma la base del cálculo de las dosis que podrían ser equipotentes con las dosis a emplear de la preparación patrón.
Potencia asignada - Es la potencia de la preparación estándar.
Relación de Potencias - Es la razón de dosis equipotentes de la preparación patrón y la preparación muestra, bajo las condiciones del ensayo.
Potencia estimada - Es la potencia a partir de los datos del ensayo.
Preparación del estándar
Preparar una solución madre del estándar disolviendo una cantidad previamente secada, si fuera necesario, y exactamente pesada de la Sustancia de referencia correspondiente. Diluir con el solvente especificado en la Tabla 1 hasta obtener la concentración indicada. Almacenar la solución en un refrigerador y emplearla dentro del período de uso indicado. En el día del ensayo preparar, a partir de la solución madre del estándar, tres o más diluciones en progresión geométrica empleando el diluyente especificado.
Preparación de la muestra
Se debe asumir una potencia por unidad de peso o volumen de acuerdo con la información disponible de la preparación muestra. Bajo esta hipótesis se debe preparar en el día del ensayo una solución madre de la muestra y tres o más diluciones en progresión geométrica equipotentes con las preparadas de estándar como se especifica para cada antibiótico. Emplear los mismos diluyentes que se indican para la Sustancia de referencia.
Preparación del microorganismo de ensayo
Se recomienda emplear preferentemente cepas de colección, las que se repicarán periódicamente en medios apropiados para el mantenimiento de los microorganismos según se indica en la Tabla 3. De ser posible, las cepas deben ser liofilizadas para su mejor conservación. El microorganismo a emplear con cada antibiótico se especifica en la Tabla 2.
Preparación de la suspensión y estandarización - El microorganismo a emplearse se repica en tubos de ensayo que contengan el medio apropiado solidificado en forma inclinada y se incuba a tiempo y temperatura apropiados. Una vez desarrollados los microorganismos:
a- Para el caso de ensayo en placa: suspenderlos con el agregado de Solución fisiológica (SR) estéril y la ayuda de perlas de vidrio estériles obteniendo así la suspensión original.
b- Para el caso de ensayo en tubo: tomar una ansada del cultivo, inocular 100 ml de medio líquido e incubar durante 16 a 24 horas a temperatura apropiada obteniendo así la suspensión original.
La suspensión original (a) se estandariza espectrofotométricamente efectuando la dilución indicada en la Tabla 3 en Solución fisiológica (SR) estéril, a 580 nm, llevándola a una transmitancia de 25%, pudiendo ser necesario ajustar la suspensión original y empleando Solución fisiológica (SR) como blanco. Si se prepara la suspensión original (b), se emplea como blanco una porción del mismo medio líquido sin inocular.
Preparación de la suspensión de esporas y estandarización - Repicar los microorganismos en tubos de ensayo que contengan el medio apropiado solidificado en forma inclinada. Incubar de 16 a 24 horas a una temperatura de 32 a 35°C. Suspender el desarrollo del microorganismo así en Solución fisiológica (SR) estéril con la ayuda de perlas de vidrio estériles. Transferir la suspensión proveniente de los tubos de repique a una botella de Roux que contenga 250 ml del Medio 32 y dispersar sobre toda la superficie con ayuda de las perlas de vidrio estériles. Incubar de 5 a 7 días a una temperatura de 32 a 35 °C.
El cultivo así obtenido se suspende en 50 ml de agua estéril y se calienta a 65°C durante 30 minutos en un baño termostatizado para eliminar las formas vegetativas. Centrifugar a 3000 rpm. durante 20 minutos y descartar el sobrenadante. Repetir este procedimiento no menos de tres veces, a partir del agregado de Agua purificada estéril. Luego de la última centrifugación, descartar el sobrenadante, resuspender y llevar nuevamente a 65°C durante 30 minutos. Las esporas así preparadas y almacenadas a una temperatura de 2 a 8°C tienen una vida útil aproximada de 6 meses. Verificar el rendimiento del proceso con coloración para esporas y Gram (aproximadamente 80% de formación de esporas).
Debe realizarse un ensayo en placa para asegurar la viabilidad de las esporas y determinar el volumen de suspensión de esporas a agregar por cada 100 ml de medio de cultivo.
Para ambos métodos de valoración, determinar por medio de ensayos preliminares el volumen de suspensión original a emplear como inóculo cada 100 ml de medio de cultivo, comenzando con el volumen sugerido en la Tabla 3, de modo tal que se obtengan como respuesta las zonas de inhibición claramente definidas y de diámetro conveniente o una turbidez apropiada a las diferentes dosis de Sustancia de referencia.
METODOS GENERALES DE VALORACION MICROBIOLOGICA
Método de difusión en agar
Procedimiento - De acuerdo con el antibiótico a valorar, fundir una cantidad suficiente de medio de cultivo estéril según se indica en la Tabla 3, enfriar a temperatura apropiada (por ej., entre 45 y 50°C para las formas vegetativas), inocular el medio y agitar por rotación hasta lograr una suspensión homogénea.
Emplear placas de Petri o bandejas rectangulares de fondo plano y, trabajando sobre una superficie plana y horizontal, verter en las placas un volumen determinado de medio inoculado para formar una capa uniforme de 2 a 5 mm de espesor. Alternativamente, el medio puede estar formado por dos capas, aunque sólo se inocule la superior.
Para algunos microorganismos de ensayo, el procedimiento puede mejorarse si las placas inoculadas se dejan secar durante 30 minutos antes de ser empleadas o si se refrigeran a 4°C durante varias horas.
Los reservorios empleados generalmente son cilindros estériles de porcelana, de acero inoxidable o de cualquier otro material apropiado, discos estériles de papel o pocillos excavados en el agar. El volumen que se carga en los reservorios debe ser uniforme y con una tolerancia máxima de 5%.
Emplear los solventes y las soluciones reguladoras indicadas en la Tabla 1 para preparar las soluciones de la Sustancia de referencia y las del antibiótico a ensayar. Para asegurar la validez de la valoración, emplear por lo menos tres concentraciones diferentes de la Sustancia de referencia y tres concentraciones del antibiótico a ensayar que presumiblemente tengan la misma actividadque las soluciones de la Sustancia de referencia. Se deben emplear series de concentraciones en progresión geométrica para aplicar el método estadístico (ver Cálculos).
Distribuir la diluciones. en cada placa de Petrio en cada placa rectangular, según un plan estadísticamente apropiado. En el caso de placas pequeñas que no pueden contener más de seis diluciones, alternar las diluciones del antibiótico y las diluciones de la Sustancia de referencia, con el fin de evitar cualquier interacción entre las diluciones de mayor concentración.
Las placas de Petri deben incubarse sin invertirla temperatura indicada ± 0,5°C durante 18 horas aproximadamente. Es aconsejable un período de predifusión antes de la incubación, que puede oscilar de 30 minutos a 4 horas, a temperatura ambiente o próxima a 4°C, según el caso, esto tiene por finalidad reducir los efectos de desfasaje de tiempo entre la aplicación de las diferentes soluciones sobre las placas y así mejorar la recta de regresión o bien obtener halos mayores y más nítidos.
Empleando un instrumento de medición apropiado, medir el diámetro de cada halo con una precisión de hasta la décima de mm. Calcular la actividad empleando métodos estadísticos apropiados (ver Cálculos). Emplear el suficiente número de replicas por concentración de antibiótico en cada ensayo (no menos de cuatro placas) para asegurar la precisión estadística.
Método turbidimétrico
Procedimiento - Inocular un volumen de medio de cultivo preferentemente conservado a una temperatura de 2 a 8 °C, con un volumen determinado de suspensión original estandarizada del microorganismo apropiado y emplearlo inmediatamente.
Para preparar las soluciones de la Sustancia de referencia y las soluciones del antibiótico a ensayar en concentraciones que se consideren iguales, emplear los solventes y las soluciones reguladoras indicadas en la Tabla 1.
En tubos de ensayo estériles e idénticos, transferir volúmenes iguales de cada solución y agregar el mismo volumen de medio de cultivo inoculado a cada uno de ellos (como por ej., 1 mI de solución y 9 ml de medio).
Preparar simultáneamente dos tubos control que contengan cada uno 9 ml de medio de cultivo inoculado y 1 ml de solvente empleado (sin antibiótico). Agregar inmediatamente a uno de ellos 0,5 ml de formaldehído diluido. Este tubo será empleado como blanco y sirve para calibrar el espectrofotómetro. El tubo restante, constituye el testigo de crecimiento que se emplea para determinar la finalización de la incubación.
Para asegurar la validez de la valoración, emplear por lo menos tres concentraciones diferentes de la Sustancia de referencia y tres concentraciones del antibiótico a ensayar que presumiblemente tengan la misma actividad que las soluciones de la Sustancia de referencia. Se deben emplear series de concentraciones en progresión geométrica para aplicar el método estadístico (ver Cálculos).
Ubicar todos los tubos, distribuidos al azar, en cuadrado latino o en bloques aleatorios, en un baño de agua a 37°C (28°C para Candicidina). Tomar precauciones para asegurar una distribución homogénea del calor e idéntico tiempo de incubación, generalmente de 2 a 4 horas.
Luego de la incubación, detener la multiplicación de los microorganismos por adición al azar de 0,5 ml de formaldehído diluido a cada tubo, excepto a los tubos rotulados como blanco. Medir la turbidez del contenido de cada tubo con un espectrofotómetro apropiado, a 530 nm. Calcular la actividad empleando los método estadísticos apropiados (ver Cálculos).
En cada ensayo, emplear el número de replicas por concentración de antibiótico (no menor de cuatro tubos) para asegurar la precisión estadística.
[NOTA: el procedimiento para ambos métodos, debe realizarse en condiciones asépticas].
ANALISIS ESTADÍSTICO
Curva Dosis-Respuesta -
Para comprobar si cualquier ensayo en particular se esta realizando por el modelo de rectas paralelas, es necesario examinar, previo a la realización de ensayos de rutina, la relación dosis res puesta del componente activo. Cuando la diferencia entre la relación del logaritmo de la dosis y la respuesta de la preparación patrón, se desvía notablemente del efecto teórico, el modelo de rectas paralelas no es válido para este ensayo en particular. Debe verificarse que en el intervalo de dosis empleado en los ensayos, la relación entre el logaritmo de dosis y la respuesta; es representada por una recta de adecuada regresión y linealidad, con una probabilidad de 0,05.
Diseños de ensayo -
La asignación de las unidades experimentalesa los diferentes tratamientos pueden realizarse de distintas formas.
Diseño completamente aleatorio - Si la totalidad de las unidades experimentales parece ser razonablemente homogénea, sin indicación alguna de que la variabilidad de la respuesta sea distinta dentro de ciertos subgrupos reconocibles la asignación de las unidades a los diferentes tratamientos debe hacerse aleatoriamente.
Diseño en bloque aleatorio - En este diseño, es posible segregar una fuente identificable de variación, tal como la variación entre placas de Petri en un ensayo microbiológico por difusión. El diseño requiere que todos los tratamientos se apliquen el mismo número de veces en cada bloque (placa de Petri) y es apropiado solamente cuando el bloque es lo suficientemente grande como para acomodar todos los tratamientos.
Diseño de cuadrado latino - Este diseño es apropiado cuando la respuesta puede verse afectada por dos fuentes diferentes de variación, cada una de las cuales puede asumir k niveles o posiciones diferentes. En un ensayo en placa de un antibiótico, los tratamientos pueden disponerse en una serie de k x k sobre una placa grande, realizándose cada tratamiento una vez en cada fila y en cada columna. El diseño es apropiado cuando el número de filas, el número de columnas y el número de tratamientos son iguales.
Pruebas de validez
El ensayo es estadísticamente válido si el resultado del análisis de la varianza cumple como mínimo con los siguientes requisitos:
1- Regresión: debe ser significativa para un valor de p £ 0.05. El estadístico F calculado debe ser mayor que el F que figura en la tabla de Fischer para un valor de a £ 0.05 para los grados de libertad correspondientes al numerador y denominador del estadístico F calculado.
2- Desvío del paralelismo: debe ser no significativo para un valor de a ³ 0.05. El estadístico F calculado debe ser menor que elF que figura en la tabla de Fischer para un valor de a ³ 0.05 para los grados de libertad correspondientes al numerador y denominador del estadístico F calculado.
3- Desvío de la linealidad: debe ser no significativa para un valor de p ³ 0.05. EI estadístico F calculado debe ser menor que el F que figura en la tabla de Fischer para un valor de a ³ 0.05 para los grados de libertad ...... correspondientes al numerador y denominador del estadístico F calculado.
Sólo una vez que se ha demostrado la validez estadística del ensayo puede calcularse la potencia de la preparación desconocida y sus intervalos de confianza aplicando los cálculos que se describen en Cálculos.
[Nota: para ambos métodos de valoración, si la potencia calculada es menor de 80% o mayor de 125% que la supuesta para el producto o antibiótico analizado, ajustar las concentraciones de las soluciones muestra hasta alcanzar igual actividad supuesta que las soluciones de referencia y repetir la valoración].


780. VOLUMETRIA
Titulación directa - Se emplea para la determinación de sustancias en solución, con un titulante apropiado. El punto final se determina instrumentalmente o visualmente con un indicador apropiado.
El titulante se agrega desde una bureta de capacidad apropiada elegida de acuerdo a la concentración del titulante (normalidad), de modo tal que el volumen consumido sea entre 30 y 100% de su capacidad nominal. La aproximación al punto final se hace en forma directa agregando gota a gota el titulante con la precaución de que la última gota agregada no sobrepase el punto final.
La cantidad de muestra titulada se calcula a partir del volumen consumido, la normalidad o factor de molaridad del titulante y el factor de equivalencia especificado en la monografía correspondiente.
Titulación residual o Titulación por retorno - En algunas titulaciones se agrega un volumen medido de un titulante, mayor al necesario para reaccionar con la muestra. El exceso de esta solución es titulado posteriormente con un segundo titulante. La cantidad de muestra titulada se calcula a partir de la diferencia entre el volumen de titulante originalmente agregado y el volumen consumido por el segundo titulante en la titulación por retorno, las normalidades o los factores de molaridad y el factor de equivalencia especificado en la monografía correspondiente.
Titulación complejométrica - Algunos cationes polivalentes se pueden titular directamente mediante el empleo de reactivos con los cuales forman complejos o quelatos. La obtención de un resultado satisfactorio en una complejometría depende del indicador elegido.
Titulación por óxido-reducción - Estas titulaciones se realizan cuando entre la sustancia activa del titulante y la muestra se produce una reacción por intermedio de un intercambio electrónico, en la que una de ellas actúa como reductora (cede electrones) mientras que la otra se comporta como oxidante (adquiere electrones). Estas titulaciones se clasifican en: métodos por oxidación, cuando la sustancia activa del titulante tiene tendencia a dar formas reducidas, adquiriendo electrones (oxidantes), y métodos por reducción, cuando la sustancia activa del titulante puede dar formas oxidadas cediendo electrones (reductor).
Titulación en medio no acuoso - Muchas sustancias adquieren mejores propiedades ácidas o básicas cuando se disuelven en solventes orgánicos. Por lo tanto, la elección del solvente apropiado permite la titulación de gran variedad de sustancias mediante esta técnica.
En el caso de una sustancia básica, se emplea como titulante ácido perclórico en ácido acético glacial, aunque en casos especiales se emplea ácido perclórico en dioxano. El sistema de electrodos de vidrio-calomel resulta útil en estas determinaciones.
En el caso de una sustancia ácida, se emplean como titulantes alcóxidos de metales alcalinos o hidróxidos de tetralquilamonio. Con frecuencia se emplea metóxido de sodio en una mezcla de metanol y tolueno, aunque el metóxido de litio en metanolbenceno es empleado para titular sustancias que producen un precipitado gelatinoso en las titulaciones con metóxido de sodio.
El error alcalino limita el empleo del electrodo de vidrio como electrodo indicador cuando se emplean alcohóxidos de metales alcalinos como titulantes, en particular en solventes básicos. Por lo tanto, el electrodo indicador de antimonio, aunque algo errático, resulta útil en dichos casos. El empleo de hidróxidos de amonio cuaternario, por ej., el hidróxido de tetra n-butilamonio y el hidróxido de trimetilhexadecilamonio (en benceno-metanol o alcohol isopropílico), presenta dos ventajas sobre los otros titulantes: (a) la sal de tetralquilamonio del ácido titulado es soluble en el medio de reacción y (b) se puede ,emplear un electrodo de vidrio calomel.
Los solventes empleados en la titulación de sustancias ácidas se deben proteger de la exposición excesiva al aire atmosférico debido a la interferencia producida por el dióxido de carbono. Para ello se emplea una atmósfera inerte durante la titulación. La absorción de dióxido de carbono se puede determinar mediante la titulación con un blanco. El blanco no debe consumir más de 0,01 ml de metóxido de sodio 0,4 N (SV) por ml de solvente.
El punto final se puede determinar visualmente observando el cambio de color de un indicador o potenciométricamente, según se especifique en la monografía correspondiente. Si se emplea un electrodo de calomel como electrodo de referencia, se recomienda reemplazar la solución acuosa de cloruro de potasio del puente salino por perclorato de litio 0,1 N en ácido acético glacial para titulaciones en solventes ácidos o cloruro de potasio en metanol para titulaciones en solventes básicos. Cuando en la monografía correspondiente se recomienda la modificación del electrodo de calomel con éstas o con otras mezclas no acuosas es necesario retirar previamente la solución de cloruro de potasio y lavar con agua para eliminar el cloruro de potasio residual. Luego se elimina el agua residual con el solvente no acuoso indicado y finalmente se llena el electrodo con la mezcla no acuosa indicada.
Los sistemas más útiles para titulación en solventes no acuosos se indican en la Tabla 1.
Detección del punto final - El método más sencillo para determinar el punto de equivalencia es mediante el empleo de indicadores.
Los indicadores son sustancias químicas, generalmente coloreadas, que responden a cambios en la solución antes y después del punto de equivalencia presentando cambios de color que pueden ser detectados visualmente como el punto final de la reacción, lo que constituye una estimación confiable del punto de equivalencia.
Otro método útil es mediante mediciones electroquímicas. Si un electrodo indicador, sensible a la concentración de las especies que experimentan la reacción volumétrica, y un electrodo de referencias cuyo potencial es insensible a cualquier especie disuelta, se sumergen en la solución a titular para formar una celda galvánica, la diferencia de potencial entre los electrodos puede ser medida con un medidor de pH que permite seguir el curso de la reacción.
En la Tabla 2 se indican varios sistemas de electrodos apropiados para titulaciones potenciométricas.
Realizar las curvas de titulación correspondientes (para una titulación ácido-base, pH en función de los ml de titulante agregado; y para titulaciones por precipitación, complejométricas o de óxidoreducción, los mV en función de los ml de titulante agregado), para obtener una curva sigmoidea con una porción que asciende rápidamente cerca del punto de equivalencia. El punto medio de esta porción vertical lineal o punto de inflexión puede considerarse como punto final. El punto de equivalencia también puede determinarse matemáticamente sin trazar una curva de titulación; sin embargo, se debe tener en cuenta que en reacciones asimétricas el punto final definido por la inflexión de la curva de titulación no ocurre exactamente en el punto de equivalencia estequiométrico. Por lo tanto, la detección potenciométrica del punto final no es apropiada para reacciones asimétricas; como por ej., la reacción de precipitación,
2Ag+ + CrO4-2
y la reacción de óxido-reducción,
5Fe+2 + MnO4-
[NOTA: existen dos tipos de tituladores electronétricos automáticos. El primero agrega el titulante automáticamente y registra las diferencias de potencial del electrodo durante el curso de la titulación dando la curva sigmoidea esperada. En el segundo, el agregado de titulante se realiza automáticamente hasta que se alcanza un potencial o pH preseleccionado, que representa el punto final y en ese momento cesa el agregado de titulante].
Correcciones con el blanco - El punto final determinado en una titulación es una estimación del punto de equivalencia de la reacción. La validez de esta estimación depende, entre otros factores, de la naturaleza de las sustancias a titular y de la concentración del titulante. De modo que para aumentar la confiabilidad de la determinación del punto final, resulta necesario realizar una corrección con un blanco apropiado. Tal corrección se realiza generalmente mediante la titulación del blanco, en la cual el procedimiento indicado se repite en cada detalle excepto que la muestra se omite. En estos casos, el volumen real de titulante, equivalente a la sustancia analizada, es la diferencia entre el volumen consumido en la titulación del blanco y el consumido en la titulación de la muestra. El volumen corregido así obtenido se emplea para calcular la cantidad de muestra titulada. Cuando se determina el punto final potenciométricamente, la corrección del blanco es generalmente insignificante.

TEXTOS DE INFORMACION GENERAL
<1020> - Buenas prácticas de fabricación y control
<1040> - Estudios de estabilidad
<1050> - Formas farmacéuticas
<1060> - Friabilidad y dureza de comprimidos
<1070> - Impurezas en productos oficiales
<1090> - Limpieza de materiales de vidrio
<1110> - Preparaciones radiofarmacéuticas
<1120> - Productos biotecnológicos
<1130> - Validación de métodos analíticos
1020. BUENAS PRACTICAS DE FABRICACION Y CONTROL
CONTENIDO
Consideraciones generales
Glosario
PRIMERA PARTE - ADMINISTRACION DE LA CALIDAD EN LA INDUSTRIA FARMACEUTICA:
FILOSOFIA Y ELEMENTOS ESENCIALES
1- Garantía de la calidad
2- Buenas prácticas de fabricación y control (BPFC) para productos farmacéuticos
3- Control de calidad
4- Saneamiento e higiene
5- Validación
Validación de procesos
6- Reclamos
7- Retiro de un producto
8- Producción y análisis por contrato
Generalidades
El contratante
El contratista
El contrato
9- Autoinspección y auditorías de calidad
Puntos de la autoinspección
Equipo para la autoinspección
Frecuencia de la autoinspección
Informe de la autoinspección
Seguimiento
Auditoría de la calidad
Auditoría de los proveedores
10- Personal
Generalidades
Personal principal
Capacitación.
Higiene personal
11- Instalaciones
Generalidades
Areas accesorias
Areas de almacenamiento
Areas de pesado
Area de producción
Area de control de calidad
12- Equipos
13- Materiales
Generalidades
Materias primas
Materiales de envasado
Productos semielaborados y a granel
Productos terminados
Materiales rechazados y recuperados
Productos retirados
Productos devueltos
Reactivos y medios de cultivo
Sustancias de referencia
Materiales desechados
Miscelánea
14- Documentación
Generalidades
Documentos exigidos
SEGUNDA PARTE - BUENAS PRACTICAS DE FABRICACION Y CONTROL DE CALIDAD
15- Buenas prácticas de fabricación
Generalidades
Prevención de la contaminación cruzada y de la contaminación bacteriana en la producción
Operaciones de procesado: productos semielaborados y a granel
Operaciones de envasado
16- Buenas prácticas de control de calidad
Control de materias primas y de productos semielabórados, a granel y terminados
Requisitos exigidos en las pruebas
Examen de los registros de producción
Estudios de estabilidad
TERCERA PARTE – NORMAS COMPLEMENTARIAS Y DE APOYO
17- Productos farmacéuticos estériles
Explicación
Generalidades
Fabricación de preparaciones estériles
Personal
Instalaciones
Equipos
Saneamiento
Proceso
Esterilización
Filtración de productos farmacéuticos que no pueden ser esterilizados en su envase final
Acabado de productos estériles
Control de calidad
18- Buenas prácticas de fabricación para farmoquímicos
Explicación
Generalidades
Personal
Instalaciones
Equipos
Saneamiento
Documentación
Archivo de registros y muestras de referencia
Producción
CONSIDERACIONES GENERALES
Las productos farmacéuticos autorizados deben ser producidos solamente por establecimientos habilitados por la autoridad sanitaria competente y cuyas actividades serán inspeccionadas regularmente por la autoridad nacional. Este capítulo de información general deberá usarse como norma indispensable en el cumplimiento de las condiciones exigidas por las BPFC, lo cual constituye una herramienta válida que permite establecer criterios que abarcan diversos aspectos técnico-administrativos, de producción, de control, higiene y seguridad y protección del medio ambiente.
Esta norma se aplica a la producción en gran escala de medicamentos incluyendo los procesos en gran escala empleados en los hospitales y a la preparación de productos para ensayos clínicos.
La Primera y Segunda parte de esta norma no cubren los aspectos referentes a la producción de farmoquímicos, para éstos, en la Sección 18 se describen los requisitos específicos. La norma tampoco cubre aspectos de seguridad para el personal involucrado en la fabricación. No obstante, el fabricante es responsable de garantizar la seguridad de los trabajadores.
Las buenas prácticas de fabricación y control no son un elemento estático, todo lo contrario, son metodologías de trabajo susceptibles de una actualización continua.
GLOSARIO
Las definiciones dadas a continuación se aplican a los términos empleados en esta norma. Es posible que tengan significados diferentes en otros contextos.
Area limpia - Un área que cuente con un control definido del medio ambiente con respecto a la contaminación con partículas o microbios. El área contará con instalaciones construidas y usadas de tal manera que se reduzca la introducción, generación y retención de contaminantes dentro de la misma.
Autorización para comercializar (certificado de registro) - Documento legal emitido por la autoridad sanitaria, que establece la composición cualitativa y cuantitativa del producto y que incluye detalles sobre envasado, rotulado y período de vida útil.
Calibración - El conjunto de operaciones que establece, bajo condiciones específicas, la relación entre los valores indicados por un instrumento o sistema de medición (especialmente de pesada), registro y control, o los valores representados por una medida material y los correspondientes valores conocidos de un patrón de referencia. Es preciso establecer los límites de aceptación de los resultados de las mediciones.
Contaminación cruzada - Contaminación de materia prima, producto semielaborado, o producto terminado, con otro material de otra partida o producto durante la producción.
Control de calidad - Ver Primera parte.
Controles durante el proceso - Controles efectuados durante la producción con el fin de vigilar y, si fuera necesario, ajustar el proceso para asegurar que el producto cumpla con las especificaciones. El control del medio ambiente o del equipo puede también considerarse como parte del control durante el proceso.
Cuarentena - Estado de las materias primas o del material de envase o empaque, o productos semielaborados, o productos a granel o terminados, aislados por medios físicos o por otros medios eficaces, mientras se espera una decisión acerca de su autorización, rechazo o reprocesamiento.
Envasado - Todas las operaciones, incluyendo las de llenado y rotulado, a las que tiene que ser sometido un producto a granel para que se convierta en un producto terminado. [NOTA: el llenado estéril no sería considerado como parte del envasado, ya que se entiende por producto a granel el envase primario lleno, pero que aún no ha sido sometido al envasado final].
Esclusa de aire - Un lugar cerrado, con dos o más puertas, que se interponen entre dos o más ambientes que sean, por ejemplo, de diferentes grados de limpieza, y que tiene por objeto controlar el flujo de aire entre dichos ambientes cuando se precisa ingresar a ellos. Una esclusa de aire está destinada a ser utilizada por personas o para cosas.
Especificaciones - Documento que describe detalladamente las condiciones que deben reunir los productos o materiales usados u obtenidos durante la fabricación. Las especificaciones sirven de base para la evaluación de la calidad.
Fabricación - Todas las operaciones que incluyan la adquisición de materiales y productos, producción, control de calidad, autorización de circulación, almacenamiento y transporte de productos terminados y los controles relacionados con estas operaciones.
Fabricante - Laboratorio autorizado que lleva a cabo al menos una de las etapas de la fabricación.
Fórmula maestra - Documento (o conjunto de documentos) que especifica las materias primas con sus cantidades y materiales de envase y que incluye una descripción de los procedimientos y precauciones que deben tomarse para producir una cantidad específica de un producto terminado, como también las instrucciones para y durante el proceso.
Garantía de la calidad - Ver Primera parte.
Instrucciones de procesado - Ver Fórmula maestra.
Lote - Una cantidad definida de materia prima, material de envase, o producto terminado en un solo proceso o en una serie de procesos, de tal manera que puede esperarse que sea homogéneo. En el caso de un proceso continuo de fabricación, el lote debe corresponder a una fracción definida de la producción, que se caracterice por la homogeneidad que se busca en el producto. Materia prima - Toda sustancia de calidad definida empleada en la fabricación de un producto farmacéutico, excluyendo los materiales de envase.
Material de envase - Cualquier material, incluyendo el material impreso, empleado en el envasado de un producto farmacéutico, excluyendo todo envase exterior utilizado para el transporte. Los materiales de envase se consideran primarios cuando están destinados a estar en contacto directo con el producto y secundarios cuando no lo están.
Número de lote - Una combinación bien definida de números y/o letras que identifique específicamente un lote en los rótulos, registros de lotes, certificados de análisis, etc.
Parenterales de gran volumen - Soluciones estériles destinadas a la administración por vía parenteral, que tengan un volumen de 100 ml o superior, en un solo envase de la forma farmacéutica terminada.
Persona autorizada - La persona responsable de autorizar la liberación de los lotes del producto terminado para su venta o distribución, es el Director Técnico farmacéutico o quien éste designe.
Principio activo - Una sustancia o compuesto a utilizarse en la fabricación de un producto farmacéutico como compuesto farmacológicamente activo.
Procedimiento operativo normalizado - Procedimiento escrito y autorizado, que contiene instrucciones para realizar operaciones que no necesariamente son específicas para un producto o material determinado, sino de naturaleza más general (por ejemplo: manejo, mantenimiento y limpieza de equipos; comprobación; limpieza de instalaciones y control ambiental; muestreo e inspección). Algunos procedimientos de esta naturaleza pueden utilizarse como complemento de la documentación específica de un producto, sea ésta una documentación maestra o referente a la producción de un lote en particular.
Proceso crítico - Proceso que puede causar variación en la calidad del producto farmacéutico.
Producción - Todas las operaciones involucradas en la preparación de un producto farmacéutico, desde la recepción de los materiales, a través del procesado y el envasado, hasta llegar al producto terminado.
Producto a granel - Todo producto que ha completado todas las etapas del procesamiento, hasta el envasado final, pero sin incluir este último.
Producto terminado - Producto que ha sido sometido a todas las etapas de producción, incluyendo el envasado en el envase final y el rotulado.
Producto devuelto - Producto terminado enviado de vuelta al fabricante.
Producto farmacéutico - Todo medicamento destinado al uso humano, presentado en su forma farmacéutica definitiva o como materia prima destinada a usarse en dicha forma farmacéutica, cuando está legalmente sujeto a inspección.
Producto semielaborado - Material parcialmente procesado que debe someterse a otras etapas de la fabricación antes de que se convierta en producto a granel.
Recuperación (o mezcla) - Introducción, en forma total o parcial, de lotes anteriores (o de solventes redestilados y productos similares), que tengan la calidad exigida, en otro lote en una etapa definida del proceso de fabricación.
Registro maestro - Documento o conjunto de documentos que sirven como base para la documentación del lote (registro de lote en blanco).
Registros de lotes - Todos los documentos relacionados con la fabricación de un lote de producto a granel o producto terminado. Estos documentos contienen una historia de cada lote del producto y las circunstancias pertinentes a la calidad del producto final.
Rendimiento - Comparación, con un margen de tolerancia por las variaciones normales, entre la cantidad del producto o materiales teóricamente producidos o empleados y la cantidad realmente producida o empleada.
Reprocesado - Reelaboración de todo o parte de un lote de producto de calidad inaceptable en una etapa definida de la producción, de tal forma que su calidad se eleve hasta ser aceptable, por medio de una o más operaciones adicionales.
Sistema de numeración de lotes - Procedimiento operativo normalizado que describe los detalles de la numeración de lotes.
Validación - Acción documentada que demuestra que un procedimiento, proceso, equipo, material, actividad, o sistema conduce a los resultados previstos.
PRIMERA PARTE - Administración de la calidad en la industria farmacéutica:
filosofía y elementos esenciales.
En la industria farmacéutica en general, la administración de la calidad se define como el aspecto de la función administrativa que determina y pone en práctica la política de la calidad, es decir la orientación y las intenciones generales de una compañía en lo que respecta a la calidad, en la forma como lo expresan y lo autorizan las autoridades superiores de dicha compañía.
Los elementos básicos de la administración de la calidad son:
· Infraestructura apropiada o sistema de calidad que abarque la estructura, procedimientos, procesos y recursos.
· Acciones sistemáticas necesarias para asegurar la confianza suficiente en que el producto (o servicio) satisface determinadas condiciones de calidad. El conjunto de esas acciones se denomina garantía de la calidad.
Dentro de una organización, la garantía de la calidad sirve como una herramienta administrativa. En situaciones contractuales, la garantía de la calidad también sirve para generar confianza en el proveedor.
En la fabricación y provisión de productos farmacéuticos, la terminología puede variar. En particular, rara vez se emplea la expresión sistema de calidad, siendo garantía de la calidad la que generalmente abarca elementos tales como estructura organizativa, procedimientos y procesos.
Los conceptos de garantía de la calidad, BPFC y control de calidad, constituyen aspectos de la administración de la calidad que se relacionan entre sí. Se los describe en esta norma con el fin de hacer resaltar su fundamental importancia y su relación con la fabricación y el control de los productos farmacéuticos.
1 - Garantía de la calidad
1.1 PRINCIPIO - Garantía de la calidad es un concepto muy amplio que abarca todos los aspectos que individual o colectivamente influyen en la calidad del producto. Es el conjunto de medidas adoptadas con el fin de asegurar que los productos farmacéuticos sean de calidad necesaria para el uso al que están destinados. Por lo tanto, la garantía de la calidad incorpora las BPFC y otros factores, incluyendo aquellos que van más allá del alcance de esta norma, tales como el diseño y la elaboración del producto.
1.2 El sistema de garantía de calidad apropiado para la fabricación de productos farmacéuticos debe asegurar:
a. que los productos farmacéuticos estén diseñados y elaborados de tal forma que se tengan en cuenta los requisitos de las BPFC y otros códigos relacionados, tales como las buenas prácticas de laboratorio (BPL) y las buenas prácticas clínicas (BPC);
b. que las operaciones de producción y control estén claramente especificadas por escrito y que se adopten los requisitos de las BPFC;
c. que las responsabilidades gerenciales estén claramente especificadas en las descripciones de tareas;
d. que se tomen las medidas necesarias para la fabricación, provisión y uso de materias primas y envases adecuados;
e. que se efectúen todos los controles necesarios a las materias primas, productos semielaborados, productos a granel y otros controles, calibraciones y validaciones durante el proceso;
f. que el producto terminado sea procesado y controlado correctamente y de acuerdo con los procedimientos definidos;
g. que los productos farmacéuticos no sean vendidos ni suministrados antes de que el director técnico (ver también la Sección 10.6) haya certificado que cada lote de producción ha sido fabricado y controlado en concordancia con los requisitos establecidos por el certificado de registro y por otras reglamentaciones pertinentes a la producción, control y expedición de los productos farmacéuticos;
h. que se hayan tomado medidas adecuadas para asegurar; en todo lo posible, que los productos farmacéuticos sean almacenados por el fabricante, distribuidos y subsiguientemente manejados de tal forma que la calidad se mantenga durante todo el período de vida útil de dichos productos;
i. que se establezca un procedimiento de autoinspección y/o de auditoría de la calidad, mediante el cual se evalúe regularmente la eficacia y aplicabilidad del sistema de garantía de la calidad.
1.3 El fabricante y el director técnico deben asumir la responsabilidad de la calidad de los productos farmacéuticos para asegurar que sean apropiados para el uso previsto, que reúnan los requisitos establecidos en el certificado de registro y que no sean riesgosos para el paciente, debido a una seguridad, calidad o eficacia inadecuadas. Las principales autoridades administrativas son responsables del cumplimiento de este objetivo de calidad, con la participación activa y el compromiso de todos los departamentos a todos los niveles dentro de la compañía, de los proveedores y de los distribuidores. Para que sea posible alcanzar el mencionado objetivo de calidad, se debe contar con un sistema de garantía de la calidad de amplio alcance y correctamente aplicado, que incorpore las buenas prácticas de fabricación y de control de calidad. Es preciso que sea plenamente documentado y que su eficacia sea controlada. Todas las partes del sistema de garantía de calidad deben ser atendidas por personal competente, y es necesario que se disponga de áreas, equipos e instalaciones adecuados.
2 - Buenas prácticas de fabricación y control (BPFC) para productos farmacéuticos
2.1 Dentro del concepto de garantía de calidad, las buenas prácticas de fabricación y control constituyen el factor que asegura que los productos se fabriquen en forma uniforme y controlada, de acuerdo con las normas de calidad adecuadas al uso que se pretende dar a los productos, y conforme a las condiciones exigidas para su comercialización. Las reglamentaciones que rigen las BPFC, tienen por objeto principal disminuir los riesgos inherentes a toda producción farmacéutica que no pueden prevenirse completamente mediante el control final de los productos. Esencialmente, tales riesgos son de dos tipos: contaminación cruzada (en particular, por contaminantes imprevistos) y confusión (causada por la colocación de rótulos equivocadas en los envases). El texto de las BPFC, exige:
a. que todos los procesos de fabricación definan claramente, se revisen sistemáticamente a la luz de la experiencia, y se compruebe que son el medio de fabricar productos farmacéuticos que tengan la calidad adecuada para cumplir con las especificaciones;
b. que se comprueben las etapas críticas de los procesos de fabricación y todo cambio significativo que se haya introducido en dichos procesos;
c. que se disponga de todos los medios necesarios, incluyendo los siguientes:
I. personal adecuadamente calificado y capacitado;
II. infraestructura y espacio apropiados;
III. equipos y servicios adecuados;
IV. materiales, envases y rótulos correctos;
V. procedimientos e instrucciones aprobados;
VI. almacenamiento y transporte apropiados; y
VII. personal, laboratorios y equipos adecuados para efectuar los controles durante el proceso de producción, bajo la responsabilidad de la gerencia de producción.
d. que las instrucciones y procedimientos se redacten en un lenguaje claro e inequívoco, que sea específicamente aplicable a los medios de producción disponibles;
e. que los operadores estén capacitados para efectuar correctamente los procedimientos;
f. que se mantengan registros (en forma manual o por medio de aparatos de registro) durante la fabricación, para demostrar que todas las operaciones exigidas por los procedimientos e instrucciones definidos han sido en realidad efectuados y que la cantidad y calidad del producto son las previstas; cualquier desviación significativa debe registrarse e investigarse exhaustivamente;
g. que los registros referentes a la fabricación y distribución, los cuales permiten conocer la historia completa de un lote, se mantengan de tal forma que sean completos y accesibles;
h. que el almacenamiento y distribución de los productos sean adecuados para reducir al mínimo cualquier riesgo de disminución de la calidad;
i. que se establezca un sistema que haga posible el retiro de cualquier producto, sea en la etapa de distribución o de venta;
j. que se estudie todo reclamo contra un producto ya comercializado, como también que se investiguen las causas de los defectos de calidad, y se adopten medidas apropiadas con respecto a los productos defectuosos para prevenir que los defectos se repitan;
3 - Control de calidad
3.1 El control de calidad es la parte de las BPFC, que se refiere al muestreo, especificaciones y ensayo, como también a los procedimientos de organización, documentación y autorización que aseguren que los ensayos necesarios y pertinentes realmente se efectúen y que no se permita la circulación de los materiales, ni se autorice la venta o suministro de los productos, hasta que su calidad haya sido determinada como satisfactoria. El control de calidad no se limita a las operaciones de laboratorio, sino que debe estar presente en todas las decisiones concernientes a la calidad del producto.
3.2 Todo poseedor de una autorización de fabricación debe contar con un departamento de control de calidad. Se considera de importancia fundamental que el control de calidad sea independiente de la producción. El departamento de control de calidad debe ser también independiente de otros departamentos, y estar bajo la autoridad de una persona calificada y experimentada, que tenga a su disposición uno o más laboratorios de control. Debe contar con recursos suficientes para asegurar que los procedimientos de control de calidad puedan efectuarse con eficacia y confiabilidad. Los requisitos básicos del control de calidad son los siguientes:
a. se debe contar con instalaciones adecuadas, personal capacitado y procedimientos aprobados, a fin llevar a cabo el muestreo, la inspección y el ensayo de materias primas, materiales de envasado y productos semielaborados, a granel y terminados y, en caso que sea apropiado, para efectuar el control de las condiciones ambientales en relación con las BPFC;
b. deben obtenerse muestras de materias primas, materiales de envasado y productos semielaborados, valiéndose de métodos aprobados y de personal autorizado por el departamento de control de calidad;
c. los métodos de ensayo deben ser validados;
d. deben mantenerse registros (manualmente o mediante instrumentos registradores) que sirvan para demostrar que se han llevado a cabo todos los procedimientos de muestreo, inspección y ensayo y que cualquier desviación ha sido plenamente registrada e investigada;
e. los productos terminados deben contener ingredientes que se adecuen a la composición cualitativa y cuantitativa del producto, conforme a su descripción en la autorización de comercialización; los envases apropiados y los rótulos correspondientes;
f. deben registrarse los resultados de la inspección y ensayo de materias primas y de productos semielaborados, para verificar si cumplen con las especificaciones; el examen de un producto debe incluir la revisión y evaluación de la documentación de producción pertinente y un estudio de las desviaciones de los procedimientos especificados;
g. no se debe autorizar la venta o suministro de ningún lote de producto antes de su certificación por la(s) persona(s) autorizada(s) en el sentido de que el lote cumple con los requisitos establecidos por la autoridad sanitaria al emitir la autorización de comercialización;
h. debe retenerse un número suficiente de materia prima y producto terminado para posibilitar un examen del producto en el futuro, si fuere necesario. Los productos retenidos deben guardarse en el envase final, a menos que dicho paquete sea excepcionalmente voluminoso.
3.3 El departamento de control de calidad tendrá también otras atribuciones, tales como establecer, validar y poner en práctica todos los procedimientos de control de calidad, evaluar, mantener y almacenar las sustancias de referencia; asegurar el correcto rotulado de los envases de materiales y productos, asegurar que se controle la estabilidad de los ingredientes farmacéuticos activos y de los productos, participar en la investigación de los reclamos relacionados con la calidad del producto y participar en la vigilancia del medio ambiente. Todas estas operaciones deben efectuarse conforme a los procedimientos escritos y, en los casos en que sea necesario, deben registrarse.
3.4 La evaluación del producto terminado debe abarcar todos los factores pertinentes, incluyendo las condiciones de producción, los resultados de los ensayos realizados durante el proceso de producción (incluyendo el envasado), la documentación, el cumplimiento de las especificaciones del producto terminado y el examen del envase final.
3.5 El personal encargado del control de calidad debe tener acceso a las áreas de producción para llevar a cabo, como sea apropiado, los trabajos de muestreo e investigación.
4 - Saneamiento e higiene
4.1 Cada uno de los aspectos de la fabricación de productos farmacéuticos debe ir acompañado de un elevado nivel de saneamiento e higiene, el cual debe abarcar al personal, instalaciones, equipos y aparatos, materiales y recipientes para la producción, productos de limpieza y desinfección y todo aquello que puede ser fuente de contaminación del producto. Todas las posibles fuentes de contaminación deben ser eliminadas mediante un programa amplio de saneamiento e higiene. (Con respecto a la higiene, ver la Sección 10, Personal y al saneamiento, la Sección 11, Instalaciones.)
5 - Validación
5.1 Los estudios de validación constituyen una parte esencial de las BPFC, y deben efectuarse conforme a protocolos definidos de antemano. Debe prepararse y archivarse un informe escrito que resuma los resultados y las conclusiones registrados. Los procesos y procedimientos deben establecerse sobre la base de un estudio de validación y someterse periódicamente a una revalidación para asegurar que con ellos se siguen obteniendo los resultados deseados. Se debe prestar especial atención a la validación del proceso de producción en todas sus etapas, los métodos analíticos empleados en el análisis y los procedimientos de limpieza.
VALIDACION DEL PROCESO
5.2 Los procesos de importancia crítica deben validarse prospectiva y retrospectivamente.
5.3 Debe demostrarse que el proceso definido, utilizando los materiales y equipos especificados, da como resultado un producto que uniformemente posee la calidad, exigida.
5.4 Se debe validar toda modificación importante del proceso de fabricación, incluyendo cualquier cambio en equipos o materiales que puedan influir en la calidad del producto y/o la reproducibilidad del proceso.
6 - Reclamos
6.1 PRINCIPIO - Todos los reclamos y otras informaciones relacionadas con productos potencialmente defectuosos deben examinarse cuidadosamente de conformidad con procedimientos establecidos por escrito.
6.2 Debe ser designada una persona que se responsabilice de atender todos los reclamos y de decidir qué medidas deben adoptarse, juntamente con personal suficiente para asistirle en esa tarea. Si la designación recae en una persona que no sea la Persona autorizada, entonces ésta debe ser informada acerca de todo reclamo, investigación, o retiro de productos.
6.3 Se debe contar con procedimientos escritos que describan las medidas que deban adoptarse, incluyendo la necesidad de que un producto sea retirado, en caso de reclamo referente a posibles defectos del mismo.
6.4 Todo reclamo acerca de un defecto en un producto debe ser registrado, incluyendo todos los detalles originales, e investigado cuidadosamente. El responsable del control de calidad debe participar permanentemente en el estudio de estos problemas.
6.5 Si se descubre un defecto en un lote o si se sospecha la existencia de un defecto, se debe tener en cuenta si otros lotes deben también controlarse para determinar si han sido afectados por dicho defecto. En particular, deben someterse a control otros lotes que podrían contener sustancias reprocesadas provenientes del lote defectuoso.
6.6 Cuando sea necesario, debe efectuarse un seguimiento, que podría incluir el retiro del producto, luego de la investigación y evaluación del reclamo.
6.7 Se deben registrar todas las decisiones y medidas adoptadas como resultado de una reclamo y referirlas a los registros correspondientes al lote en cuestión.
6.8 Los registros de reclamos deben ser revisados periódicamente para determinar si existe algún indicio de que se repite algún problema especifico que deba recibir atención especial y que tal vez justifique que el producto sea retirado del mercado.
7 - Retiro de un producto
7.1 PRINCIPIO - Debe existir un sistema para retirar del mercado en forma rápida y efectiva un producto cuando éste tenga un defecto o exista sospecha de ello.
7.2 Debe designarse una persona como responsable de la ejecución y coordinación de las órdenes de retiro de un producto, que tenga a su disposición el personal suficiente para manejar todos losaspectos del retiro con la debida celeridad. Dicha persona debe ser independiente de los departamentos de ventas y comercialización. Si esta persona es otra que la Persona autorizada, ésta de be ser informada acerca de toda operación de retiro.
7.3 Se debe determinar por escrito el procedimiento de la operación de retiro, el cual debe ser revisado y actualizado periódicamente. La operación de retiro de un producto debe iniciarse con rapidez, al menos al nivel de hospitales y farmacias.
7.4 Se debe notificar inmediatamente a las autoridades competentes de todos los países en los que pudo haber sido distribuido un producto que ha sido retirado del mercado por tener un defecto real o sospechado.
7.5 Para que el retiro del producto sea efectivo, la persona responsable del retiro debe tener a su disposición los registros de distribución, los cuales deben contener información suficiente sobre los clientes mayoristas y los destinatarios de la distribución directa (incluyendo, en el caso de los productos exportados, los destinatarios que han recibido muestras para ensayos clínicos y muestras médicas).
7.6 Debe registrarse el desarrollo del proceso de retiro y redactarse un informe sobre el mismo, como también el balance entre la cantidad de producto distribuido y retirado.
7.7 Periódicamente debe efectuarse una revisión y evaluación de la eficiencia del sistema de retiro.
7.8 Deben darse instrucciones en el sentido de que los productos sujetos a retiro se almacenen en un lugar seguro y separado, hasta que se decida su destino final.
8 - Producción y análisis por contrato
8.1 PRINCIPIO - La producción y el análisis por contrato deben ser definidos, mutuamente acordados y controlados, con el fin de evitar malentendidos que puedan dar como resultado que un producto, trabajo, o análisis sean de calidad insuficiente. Debe existir un contrato escrito entre el contratante y el contratista, el cual estipule claramente las obligaciones de cada una de las partes. En el contrato debe establecerse claramente la forma en que la(s) persona(s) autorizada(s) para liberar cada lote, cumpla plenamente con sus responsabilidades.
GENERALIDADES
8.2 Todas las gestiones relacionadas con la fabricación y análisis por contrato deben estar de acuerdo con la autorización de comercialización referente al producto en cuestión.
8.3 Se debe contar con un contrato escrito que abarque la fabricación y/o análisis de productos, como también toda gestión técnica relacionada con éstos.
8.4 El contrato debe permitir que el contratante someta a auditoría las instalaciones del contratista.
8.5 En el caso del análisis por contrato, la empresa contratada, su Director Técnico y su representante legal son solidariamente responsables ante la Autoridad Sanitaria, junto con el titular del certificado, por los aspectos técnicos inherentes a la actividad objeto del contrato.
EL CONTRATANTE
8.6 El contratante es responsable de evaluar si el contratista es suficientemente competente para efectuar debidamente el trabajo o las pruebas requeridas y de asegurar, por medio del contrato, que se cumplan las BPFC, descriptas en esta norma.
8.7 El contratante habrá de facilitar al contratista toda la información necesaria para llevar a cabo correctamente todas las operaciones previstas en el contrato, conforme a la autorización de comercialización y a cualquier otro requisito legal. El contratante debe asegurarse de que el contratista tiene pleno conocimiento de todos los problemas relacionados con el producto, el trabajo y las pruebas, que pudieren poner en peligro las instalaciones, equipos, personal, otros materiales u otros productos.
8.8 El contratante debe asegurarse de que todos los productos procesados y los materiales entregados por el contratista se adecuen a todas las especificaciones correspondientes o bien que la comercialización del producto haya sido aprobada por la persona autorizada.
EL CONTRATISTA
8.9 El contratista debe contar con instalaciones, equipos, conocimientos y experiencia suficientes para llevar a cabo satisfactoriamente el trabajo que le asigne el contratante. Para que un fabricante pueda llevar a cabo la fabricación de productos por contrato, debe contar con la autorización respectiva.
8.10 El contratista no podrá ceder a un tercero en todo o en parte el trabajo que se le ha asignado por contrato.
8.11 El contratista debe abstenerse de llevar a cabo cualquier actividad que pueda disminuir la calidad del producto fabricado y/o analizado para el contratante.
EL CONTRATO
8.12 Debe prepararse un contrato que especifique las responsabilidades del contratante y del contratista con relación a la fabricación y control del producto. Las partes del contrato que se refieran a aspectos técnicos del mismo deben ser redactadas por personas competentes, que tengan conocimientos suficientes en tecnología y análisis farmacéuticos y en las BPFC. Las partes contratantes deben manifestar su mutua conformidad con todas las disposiciones relacionadas con la producción y el análisis, las cuales deben conformarse con la autorización de comercialización.
8.13 En el contrato se debe estipular la forma en que la persona responsable de autorizar la circulación del producto asegurará que el lote ha sido fabricado conforme a las exigencias de la autorización de comercialización y que ello ha sido comprobado.
8.14 En el contrato se debe estipular claramente quiénes son la(s) persona(s) responsable(s) de la adquisición, ensayo y liberación de los materiales; de la producción y control de calidad, incluyendo el control durante el proceso, el muestreo y el análisis. En lo que respecta al análisis por contrato, debe establecerse en el contrato qué parte será la responsable del muestreo.
8.15 Todo registro que guarde relación con la evaluación de la calidad del producto, así como los relacionados con la fabricación y las muestras de referencia, deben permanecer en manos del contratante o bien estar a su disposición. En caso que se reciban quejas o se alberguen sospechas de que existen defectos en el producto, debe estar disponible toda la información necesaria para iniciar la correspondiente investigación.
8.16 En el contrato se debe describir el manejo de las materias primas y productos a granel, semielaborados y terminados, en caso de que sean rechazados. Se debe describir asimismo el procesamiento de la información, si por el análisis efectuado según contrato se demuestra que el producto analizado debe ser rechazado.
9 - Autoinspección y auditorías de calidad
9.1 PRINCIPIO - La autoinspección tiene por objeto evaluar el cumplimiento de las BPFC por parte del fabricante, en todos los aspectos de la producción y del control de calidad. El programa de autoinspección debe diseñarse de tal forma que sirva para detectar cualquier deficiencia en el cumplimiento de las BPFC y recomendar las medidas correctivas necesarias. La autoinspección debe efectuarse en forma regular, pudiendo realizarse también en ocasiones especiales, como por ejemplo en caso de que un producto sea retirado del mercado o sea rechazado repetidas veces, o bien cuando la autoridad sanitaria haya anunciado una inspección. En el grupo encargado de la autoinspección deben incluirse personas que puedan evaluar el cumplimeitno de las BPFC en forma objetiva. Todas las recomendaciones referentes a medidas correctivas deben ponerse en práctica. El procedimiento de autoinspección debe documentarse y debe establecerse un programa efectivo de seguimiento.
PUNTOS DE LA AUTOINSPECCION
9.2 Deben prepararse instrucciones escritas referentes a la autoinspección, a fin de establecer un mínimo de normas y requisitos uniformes que abarquen al menos los siguientes puntos:
a. Personal.
b. Instalaciones, inclusive las destinadas al personal.
c. Mantenimiento de edificios y equipos
d. Almacenamiento de materias primas y productos terminados.
e. Equipos.
f. Producción y controles durante el proceso
g. Control de calidad.
h. Documentación.
i. Saneamiento e higiene.
j. Programas de validación y revalidación.
k. Calibración de instrumentos o sistemas de medición.
l. Procedimientos de retiro de productos del mercado.
m. Manejo de reclamos.
N. Control de rótulos.
O. Resultados de las autoinspecciones anteriores y medidas correctivas adoptadas.
EQUIPOS PARA LA AUTOINSPECCION
9.3 La dirección de la empresa debe designar un equipo de autoinspección formado por personas expertas en sus respectivos campos y conocedoras de las BPFC. Pueden integrar dichos equipos, personas de la compañía o ajenas a ellas.
FRECUENCIA DE LA INSPECCION
9.4 La frecuencia de la autoinspección dependerá de las necesidades de cada compañía.
INFORMES DE LA AUTOINSPECCION
9.5 Una vez terminada la autoinspección debe prepararse un informe sobre la misma, el cual incluirá:
a. Resultados de la autoinspección.
b. Evaluación y conclusiones.
c. Medidas correctivas recomendadas.
SEGUIMIENTO
9.6 La administración de la compañía debe evaluar tanto la autoinspección como las medidas correctivas necesarias.
AUDITORIA DE LA CALIDAD
9.7 Podría ser conveniente complementar la autoinspección con una auditoría de calidad, que consiste en un examen y evaluación de todo o parte del sistema de calidad, con el propósito específico de mejorarlo. Por lo general, la auditoría de la calidad se encarga a especialistas independientes ajenos a la compañía o bien a un equipo designado por la administración específicamente con ese fin. Dicha auditoría puede extenderse también a los proveedores y contratistas (ver la Sección 8, Producción y análisis por contrato)
AUDITORIA DE LOS PROVEEDORES
9.8 El departamento de control de calidad y/o garantía de calidad por sí solo, o conjuntamente con otros departamentos pertinentes tendrán la responsabilidad de la aprobación de los proveedores a quienes se pueda confiar la responsabilidad de proveer materias primas y materiales de envasado que reúnan las especificaciones establecidas.
9.9 Antes de que un proveedor sea aprobado, debe ser evaluado. En esta evaluación se deben tener en cuenta los antecedentes del proveedor y la naturaleza de los materiales requeridos. Si es necesaria una auditoría, en ella debe determinarse la capacidad del proveedor de cumplir con las BPFC (ver Sección. 18).
10 - Personal
10.1 PRINCIPIO - El establecimiento y mantenimiento de un sistema de garantía de calidad adecuado, como también la apropiada fabricación y control de los medicamentos dependen de los recursos humanos. De ahí que se debe contar con suficiente personal calificado para que el fabricante pueda realizar las tareas de las cuales es responsable. Todas las personas involucradas deben comprender claramente sus responsabilidades, las cuales deben determinarse por escrito. Además deben conocer los principios de las BPFC, que les incumben.
GENERALIDADES
10.2 El fabricante debe contar con un número suficiente de empleados que posean la experiencia y las calificaciones adecuadas. Las responsabilidades encargadas a cada persona no deben ser tan numerosas como para constituir un riesgo para la calidad.
10.3 El fabricante debe preparar un organigrama y las tareas específicas de cada individuo deben definirse por escrito. Además, cada uno debe poseer la suficiente autoridad para cumplir con sus responsabilidades. Las respectivas tareas pueden ser delegadas, siempre que lo sean a personas idóneas. No debe haber vacíos ni superposiciones en las responsabilidades del personal en lo que respecta al cumplimiento de las BPFC
10.4 Todo el personal debe conocer los principios que rigen las BPFC, con relación a su trabajo, y debe recibir adiestramiento inicial y continuado para satisfacer sus necesidades laborales, incluyendo capacitación en cuestiones relacionadas con la higiene. Se debe motivar al personal para que se esfuerce en establecer y mantener normas de calidad adecuadas.
10.5 Deben adoptarse las medidas necesarias para impedir el ingreso de personas no autorizadas a las áreas de producción, almacenamiento y control de calidad. El personal que no trabaja en dichas áreas no debe utilizarlas como pasillos para ir a otras áreas.
PERSONAL PRINCIPAL
10.6 El personal principal incluye al director técnico, al jefe de producción, al jefe de control de calidad. Normalmente, los cargos más importantes deben llenarse con personal con dedicación exclusiva. El jefe de control de calidad debe ser independiente del de producción. En compañías muy grandes, tal vez sea necesario delegar algunas de las funciones, pero la responsabilidad no puede ser delegada.
10.7 El personal principal encargado de supervisar la fabricación y el control de calidad de los productos farmacéuticos, debe poseer una educación científica y experiencia práctica adecuadas y acordes con las exigencias de la legislación nacional. Su educación debería incluir el estudio de una, o una combinación adecuada, de las siguientes ciencias: a) química (analítica u orgánica) o bioquímica, b) ingeniería química, c) microbiología d) ciencias y tecnología farmacéuticas, e) farmacología y toxicología, j) fisiología, o g) otras ciencias afines. Debe poseer también experiencia práctica en la fabricación y garantía de calidad de los productos farmacéuticos. A fin de obtener esa experiencia, puede ser necesario un período preparatorio, durante el cual ejerzan sus responsabilidades bajo la orientación de un profesional. Un experto debe poseer educación científica y experiencia práctica que le permitan tener criterio profesional independiente, basado en la aplicación de principios científicos a los problemas prácticos que se planteen en la fabricación y control de calidad de los productos farmacéuticos.
10.8 Los jefes de los departamentos de producción y control de calidad generalmente comparten algunas responsabilidades relacionadas con la calidad. Estas pueden incluir:
a. autorización de procedimientos escritos u otros documentos, incluyendo modificaciones;
b. vigilancia y control del lugar de fabricación;
c. higiene de la planta;
d. Validación del proceso y calibración de los instrumentos de análisis;
e. capacitación, abarcando los principios de la garantía de calidad y su aplicación;
f. aprobación y vigilancia de proveedores de materiales;
g. aprobación y vigilancia de los fabricantes por contrato;
h. establecimiento y vigilancia de las condiciones de almacenamiento de materiales y productos;
i. archivo de registros;
j. vigilancia del cumplimiento de las exigencias de las BPFC;
10.9 El jefe del departamento de producción tiene generalmente las siguientes responsabilidades:
a. asegurar que los productos se fabriquen y almacenen en concordancia con la documentación apropiada, a fin de obtener la calidad exigida;
b. aprobar las instrucciones relacionadas con las operaciones de fabricación, incluyendo los controles durante el proceso, y asegurar su estricto cumplimiento;
c. asegurar que los registros de producción sean evaluados y firmados por la persona designada, antes de que se pongan a disposición del departamento de control de calidad;
d. vigilar el mantenimiento del departamento, la higiene, las instalaciones y los equipos;
e. asegurar que se lleven a cabo las debidas validaciones de los procesos y las calibraciones de os equipos de control, como también que esas validaciones se registren y que los informes estén disponibles;
f. asegurar que se lleve a cabo la capacitación inicial y continua del personal de producción, y que dicha capacitación se adapte a las necesidades.
10.10 El jefe del departamento de control de calidad por lo general tiene las siguientes responsabilidades:
a. aprobar o rechazar las materias primas, los materiales de envasado, los productos semielaborados, graneles y productos terminados;
b. evaluar los registros de los lotes;
c. asegurar que se lleven a cabo todas las pruebas necesarias;
d. aprobar las especificaciones, las instrucciones de muestreo, los métodos de pruebas y otros procedimientos de control de calidad;
e. aprobar y controlar los análisis llevados a cabo por contrato;
f. vigilar el mantenimiento del departamento, la higiene, las instalaciones y los equipos;
g. asegurar que se efectúen las validaciones apropiadas, incluyendo las correspondientes a los procedimientos analíticos y las calibraciones de los equipos de control;
h. asegurar que se realice la capacitación inicial y continua del personal, y que dicha capacitación se adapte a las necesidades;
Otras funciones del departamento de control de calidad se describen en la Sección 3.2.
CAPACITACION
10.11 El fabricante debe llevar a cabo la capacitación del personal sobre la base de un programa escrito preparado para todos los empleados cuyas responsabilidades incluyen el ingreso a las áreas de producción o los laboratorios de control (incluyendo el personal técnico, de mantenimiento y de limpieza), y también para todos aquellos cuyas actividades puedan influir en la calidad del producto.
10.12 Además de la capacitación básica acerca de la teoría y práctica de las BPFC, el personal nuevo debe recibir capacitación adecuada a las responsabilidades que se le asignan. La capacitación debe ser contínua y periodicamente debe evaluarse su efectividad. Los programas de capacitación deben estar al alcance de todo el personal y deben ser aprobados por el jefe de producción o el de control de calidad, según corresponda. Asimismo, se debe llevar un registro de dichos programas.
10.13 Deben ofrecerse programas especiales de capacitación para el personal que trabaja en áreas donde existe peligro de contaminación como, por ejemplo, las áreas que deben permanecer limpias y aquellas donde se manipulan materiales altamente activos, tóxicos y sensibles.
10.14 Durante las sesiones de capacitación deben discutirse cuidadosamente el concepto de garantía de calidad y todas aquellas medidas que puedan elevar la comprensión y aplicación de dicho concepto.
10.15 Es preferible que a los visitantes y al personal no específicamente capacitado no se les permita el ingreso a las áreas de producción y de control de calidad. Si ello es inevitable, esas personas deben ser bien informadas de antemano, especialmente acerca de las exigencias de higiene y de uso de ropas adecuadas. Además, dicho ingreso debe supervisarse cuidadosamente.
HIGIENE PERSONAL
10.16 Todo el personal, antes de ser contratado y durante el tiempo que dure de empleo, debe someterse a exámenes médicos. Además, el personal que realice inspecciones visuales debe someterse a exámenes oculares.
10.17 Todo el personal debe recibir adiestramiento en las prácticas de la higiene personal. Todas las personas involucradas en el proceso de fabricación deben observar un alto nivel de higiene personal. En especial, se debe instruir al personal a que se laven las manos antes de ingresar a las áreas de producción. Se deben colocar carteles alusivos a esa obligación y se deben cumplir las instrucciones.
10.18 Si una persona muestra signos de enfermedad o sufre lesiones abiertas, de tal forma que pueda verse afectada la calidad de los productos, no debe permitírsele manipular materias primas, materiales de envasado, productos en proceso, o bien productos farmacéuticos, hasta que se considere que la condición haya desaparecido.
10.19 Se debe instruir a todo el personal para que informen a su supervisor inmediato acerca de condiciones (relativas a las instalaciones, equipos, o personal) que consideren que puedan influir negativamente en los productos.
10.20 Se debe evitar el contacto de las manos del operario con materias primas, envases primarios y productos semielaborados o a granel.
10.21 Para asegurar la protección del producto contra la contaminación, el personal debe vestir ropas adecuadas a las labores que realiza, incluyendo cofias. Una vez usadas, las ropas que volverán a usarse deben colocarse en sitios separados y cerrados hasta que sean lavadas y, si fuere necesario, desinfectadas o esterilizadas.
10.22 Debe prohibirse el fumar, comer o beber, como también el mantener plantas, alimentos o bebidas, o bien medicamentos personales, en las áreas de producción, laboratorio y almacenamiento, o en cualquier otra área donde esas actividades puedan influir negativamente en la calidad de los productos.
10.23 Los procedimientos relacionadas con la higiene personal, incluyendo el uso de ropas protectoras, se aplican a todas las personas que ingresan a las áreas de producción, ya se trate de empleados temporales o permanentes, o personas no pertenecientes a la compañía, como por ejemplo empleados de contratistas, visitantes o inspectores.
11 - Instalaciones
11.1 PRINCIPIO - Las instalaciones deben ser ubicadas, designadas, construidas, adaptadas y mantenidas de tal forma que sean apropiadas para las operaciones que se realizarán en ellas. Es necesario que en su planificación y diseño se trate de reducir al mínimo el riesgo de error, y se permita una adecuada limpieza y mantenimiento del orden, a fin de evitar la contaminación cruzada, el polvo y la suciedad y en general toda condición que pueda influir negativamente en la calidad de los productos.
GENERALIDADES
11.2 Las instalaciones deben estar ubicadas en un ambiente tal que, consideradas en conjunto con las medidas destinadas a proteger las operaciones de fabricación ofrezcan el mínimo riesgo de contaminar materiales o productos.
11.3. Las instalaciones usadas para la fabricación de productos farmacéuticos deben estar diseñadas y construidas para facilitar el saneamiento adecuado.
11.4 Las instalaciones deben mantenerse en buen estado de conservación y se debe asegurar que las operaciones de mantenimiento y reparación no pongan en peligro la calidad de los productos. Las instalaciones deben limpiarse adecuadamente y, en caso necesario, desinfectarse de acuerdo a procedimientos detallados por escrito.
11.5 La provisión de electricidad y las condiciones de iluminación, temperatura, humedad y ventilación deben ser tales que no influyan negativamente, ya sea directa o indirectamente, en los productos farmacéuticos durante su fabricación y almacenamiento, o en el funcionamiento apropiado de los equipos.
11.6 Las instalaciones deben ser diseñadas y equipadas de tal forma que ofrezcan la máxima protección contra el ingreso de insectos y animales.
AREAS ACCESORIAS
11.7 Las áreas destinadas a descanso y refrigerio deben estar separadas de las demás.
11.8 Las instalaciones, destinadas al cambio de ropa y su guardado, como también las de limpieza y arreglo personal, deben ser fácilmente accesibles y adecuadas al número de usuarios. Los baños no deben comunicarse directamente con las áreas de producción o almacenamiento.
11.9 Los talleres deben estar separados de las áreas de producción. Si las herramientas y repuestos se guardan en el área de producción deben guardarse en cuartos separados o en armarios destinados exclusivamente a tal efecto.
11.10 Los lugares destinados a los animales deben permanecer aislados de las demás áreas con entradas separadas (accesos para animales exclusivamente) y contar con aparatos de control del aire.
AREAS DE ALMACENAMIENTO
11.11 Las áreas de almacenamiento deben poseer la capacidad suficiente para el almacenamiento ordenado de materiales y productos de diversas categorías, es decir, materias primas, materiales de envasado, productos semielaborados y a granel; productos terminados, en cuarentena, autorizados para expedición, devueltos o retirados del mercado.
11.12 Las áreas de almacenamiento deben diseñarse o adaptarse para asegurar las buenas condiciones de almacenamiento. En particular, deben estar limpias, secas y mantenidas a temperaturas compatibles con los elementos almacenados. En los casos en que se requieren condiciones de almacenamiento especiales (determinada temperatura y humedad, por ejemplo), éstas deben establecerse y controlarse.
11.13 En los lugares de recepción y despacho, los productos y materiales deben estar protegidos de las condiciones del tiempo. Las áreas de recepción deben diseñarse y equiparse de tal forma que los envases de materiales puedan limpiarse si fuere necesario antes de su almacenamiento.
11.14 Las áreas separadas donde se almacenan los productos sometidos a cuarentena deben estar claramente delimitadas y el acceso a las mismas debe limitarse al personal autorizado. Todo sistema destinado a sustituir a la cuarentena debe ofrecer condiciones equivalentes de seguridad.
11.15 Normalmente debe existir un área de muestreo para las materias primas, que esté separada de las demás aunque se admite el muestreo dentro del área de cuarentena. Si el muestreo se efectúa en el área de almacenamiento, debe hacerse de tal forma que se impida la contaminación y la contaminación cruzada.
11.16 El almacenamiento de materiales o productos rechazados, retirados del mercado, o devueltos debe efectuarse por separado.
11.17 Los materiales sumamente activos narcóticos, otros fármacos peligrosos, y las sustancias que presentan riesgos especiales ya sea por su uso indebido o inflamabilidad, deben almacenarse en lugares seguros y bien protegidos:
11.18 Los materiales de envasado impresos son considerados sumamente importantes con respecto a la concordancia de los medicamentos con sus respectivos rótulos, y debe prestarse especial atención al almacenamiento seguro y resguardado de dichos materiales.
AREA DE PESAJE (puede ser parte del área de almacenamiento o del área de producción)
11.19 El pesado de las materias primas y la estimación de su rendimiento mediante esa operación generalmente se realizan en áreas separadas destinadas al pesado, con las instalaciones necesarias para lavar los utensilios y dispositivos especiales para controlar el polvo.
AREA DE PRODUCCION
11.20 Con el objeto de reducir al mínimo el riesgo de contaminación cruzada, se debe contar con áreas independientes y autónomas para la fabricación de ciertos productos farmacéuticos, tales como materiales altamente sensibilizantes (por ejemplo, derivados penicilánicos), hormonas, citostáticos o preparaciones biológicas (por ejemplo, microorganismos vivos). Estas áreas pueden funcionar dentro de las instalaciones generales de la fábrica o fuera de ella, pudiendo compartir aquellos servicios que no generen riesgos de contaminación cruzada. En casos excepcionales, puede permitirse el trabajo en campaña, es decir con intervalos de tiempo y limpieza adecuados entre una y otra producción, en las mismas instalaciones que se emplean para preparar medicamentos (con la excepción de los nombrados anteriormente) siempre que se tomen precauciones especiales y se efectúen las validaciones necesarias. Los suplementos dietarios y productos cosméticos, pueden prepararse las mismas instalaciones que se emplean para preparar medicamentos (con la excepción de los nombrados anteriormente) siempre que se cumplan todos los recaudos necesarios, incluyendo la validación de los procedimientos de limpieza y justificando, mediante la documentación pertinente, tal necesidad ante la Autoridad Sanitaria.
11.21 Es preferible que las instalaciones estén ubicadas de tal forma que la producción pueda llevarse a cabo en un orden lógico y concordante con la secuencia de las operaciones de producción. Asimismo, deben reunir las condiciones de limpieza exigidas.
11.22 Las áreas de trabajo y de almacenamiento durante el proceso deben permitir la lógica ubicación de los equipos y materiales, de tal forma que se reduzca al mínimo el riesgo de confusión entre los distintos productos y sus componentes, se evite la contaminación cruzada, y se reduzca el riesgo de omisión y aplicación errónea de cualquiera de las operaciones de fabricación o control.
11.23 Las áreas donde los materiales de envasado primario y los productos semielaborados están expuestos al ambiente, deben poseer superficies interiores (paredes, pisos y cielorrasos) lisas y libres de grietas, aberturas y no despedir partículas. Además, deben ser fáciles de limpiar adecuadamente y, si es necesario, de desinfectar.
11.24 Las cañerías, artefactos de iluminación, puntos de ventilación y otros servicios deben ser diseñados y ubicados de tal forma que no causen dificultades en la limpieza. Siempre que sea posible, por razones de mantenimiento, se debe tener acceso a los mismos desde fuera de las áreas de producción.
11.25 Los drenajes deben ser de tamaño adecuado y no deben permitir la contracorriente. En lo posible se debe tratar de evitar la instalación de canales abiertos, pero si esto es inevitable deben ser de poca profundidad para facilitar la limpieza y la desinfección.
11.26 Las áreas de producción deben tener una ventilación efectiva, con instalaciones de control de aire (incluyendo el control de la tempertura y, donde sea necesario, de la humedad y de las filtraciones) adecuadas a los productos que en ella se manipulan, a las operaciones realizadas en su interior. Dichas áreas deben ser controladas regularmente durante el proceso de producción y fuera de él, con el fin de asegurar el cumplimiento de sus especificaciones de diseño.
11.27 Las instalaciones de envasada de productos farmacéuticos deben estar diseñadas y planificadas de tal forma que se eviten confusiones y contaminaciones cruzadas.
11.28 Las áreas de producción deben estar bien iluminadas, especialmente donde se efectúan los controles en línea de producción.
AREA DE CONTROL DE CALIDAD
11.29 Los laboratorios de control de calidad deben estar separados de las áreas de producción. A su vez, las áreas donde se realizan pruebas biológicas, microbiológicas o por radioisótopos, deben estar adecuadamente separadas entre si.
11.30 Los laboratorios de control deben estar diseñados de conformidad con las operaciones que en ellos se habrán de efectuar. Se debe contar con espacio adecuado para el almacenamiento de muestras, sustancias de referencia (si fuere necesario, con refrigeración), y registros.
11.31 En el diseño del laboratorio debe contemplarse el empleo de materiales de construcción adecuados. Además, se debe prever una adecuada ventilación y prevenir la formación de vapores nocivos. Los laboratorios biológicos, microbiológicos y de radioisótopos deben contar con instalaciones independientes, entre ellas las de control de aire.
11.32 Podría ser necesario contar con un cuarto separado para los instrumentos, a fin de protegerlos de las interferencias eléctricas, las vibraciones, la humedad excesiva y otros factores externos, o bien para el caso de que sea necesario aislarlos.
12. Equipos .
12.1 PRINCIPIO - Los equipos se deben diseñar, construir, adaptar, ubicar y mantener de conformidad a las operaciones que se habrán de realizar. El diseño y ubicación de los equipos deben ser tales que se reduzca al mínimo el riesgo de que se cometan errores, y que se pueda efectuar eficientemente la limpieza y mantenimiento de los mismos, con el fin de evitar la contaminación cruzada, el polvo, la suciedad y en general todo aquello que pueda influir negativamente en la calidad de los productos.
12.2 La instalación de los equipos se debe hacer de tal manera que el riesgo de error y contaminación sea mínimo.
12.3 Las cañerías fijas deben tener identificado su contenido y, si es posible, la dirección del flujo.
12.4 Todas las cañerías y otros artefactos de servicios deben marcarse debidamente y, cuando se trata de gases y líquidos peligrosos, deben emplearse conexiones o adaptadores que no sean intercambiables entre sí.
12.5 Para llevar a cabo las operaciones de producción y control se debe contar con balanzas y otros equipos de medición, dotados del rango y precisión adecuados, los cuales deben ser calibrados conforme a un cronograma fijo.
12.6 Los equipos de producción deben ser diseñados, mantenidos y ubicados de tal forma que puedan usarse para los fines previstos.
12.7 El diseño de los equipos de producción debe ser tal que permita la limpieza fácil y completa sobre la base de un cronograma fijo.
12.8 Los equipos e instrumentos del laboratorio de control deben ser adecuados a los procedimientos de análisis previstos.
12.9 Deben seleccionarse instrumentos de limpieza y lavado que no constituyan fuente de contaminación.
12.10 Los equipos de producción no deben presentar riesgos para los productos. Las partes de los equipos de producción que entran en contacto con el producto no deben ser reactivas, ni adsorbentes, ni ceder ningún tipo de material, hasta tal punto que puedan influir en la calidad del producto.
12.11 Siempre que sea posible, los equipos defectuosos deben ser eliminados de las áreas de control de calidad y producción o al menos identificados claramente como tales.
13 - Materiales
13.1 PRINCIPIO - El principal objetivo de una fábrica de productos farmacéuticos es fabricar productos terminados para uso de los pacientes mediante una combinación de materiales (activos, auxiliares y de envasado). Se debe prestar especial atención a los materiales empleados.
GENERALIDADES
13.2 Todos los materiales que ingresan a la fábrica deben ser sometidos a cuarentena inmediatamente después de su recepción, hasta que sea autorizado su uso o distribución.
13.3 Todos los materiales y productos deben almacenarse en condiciones apropiadas establecidas por el fabricante, y en un orden tal que pueda efectuarse la segregación de los lotes y la rotación de las existencias, según la regla de que los primeros que llegan son los primeros que salen.
MATERIAS PRIMAS
13.4 La adquisición de las materias primas es una operación importante que debe involucrar a personal que posea conocimientos profundos acerca de los productos y sus proveedores.
13.5 Las materias primas deben adquirirse solamente de los proveedores que figuran en la especificación respectiva y, siempre que sea posible, directamente del productor. Se recomienda que las especificaciones establecidas por el fabricante para las materias primas sean discutidas con los proveedores. Es conveniente que el fabricante y los proveedores deliberen acerca de todos los aspectos de la producción y del control de materias primas, incluyendo la manipulación, rotulado, requisitos de envasado, como también los procedimientos que deben observarse en caso de reclamo o rechazo.
13.6 En cada envío se deben revisar los envases para comprobar que el envase y el sello no hayan sido alterados, y que haya concordancia entre el pedido, la nota de envío y los rótulos del proveedor.
13.7 Se deben revisar todos los materiales recibidos, para asegurar que el envío corresponda al pedido. Los envases deben limpiarse si fuere necesario, y deben incluirse los datos correspondientes en las rótulos.
13.8 Cualquier daño en los envases u otro problema que pueda influir negativamente en la calidad de un producto debe registrarse y comunicarse al departamento de control de calidad para su debida investigación.
13.9 Si un envío de materiales está compuesto por diversos lotes, cada lote debe considerarse independientemente para el muestreo, ensayo y autorización.
13.10 Las materias primas del área de almacenamiento deben ser rotuladas adecuadamente. Los rótulos deben contener la siguiente información, como mínimo:
a. el nombre con que ha sido designado el producto y, cuando corresponda, el código de referencia interno;
b. el (los) número(s) de lote(s) asignado(s) por el proveedor y, si lo(s) hubiere, el (los) número(s) de lote(s) asignado(s) por el fabricante al recibirlo(s);
c. el estado de los contenidos (en cuarentena, en prueba, autorizados, rechazados, devueltos, o los retirados, por ejemplo);
d. según corresponda, la fecha de vencimiento, o la fecha, después de la cual se hace necesaria una nueva prueba.
En caso de que los sistemas de almacenamiento hayan sido totalmente computarizados, no es necesario que toda la información mencionada figure en el rótulo en forma legible.
13.11. Deben, adoptarse procedimientos o medidas adecuados para asegurar la identidad del contenido de cada envase de materia prima. Asimismo, se deben identificar los envases de los cuales se han retirado muestras para su análisis.
13.12 Se deben utilizar exclusivamente materias primas autorizadas por el departamento de control de calidad, y que estén dentro de su período de vida útil.
13.13 Las materias primas deben ser expedidas solamente por las personas designadas, de conformidad con un procedimiento escrito, a fin de asegurar que los materiales respectivos sean correctamente pesados y medidos y colocados en envases limpios y adecuadamente rotulados.
13.14 El peso y volumen de cada material expedido deben ser controlados y esta operación debe registrarse.
13.15 Los materiales expedidos para cada lote del producto final deben mantenerse juntos y deben ser visiblemente rotulados como tales.
MATERIALES DE ENVASADO
13.16 La adquisición, manipulación y control de los envases primarios y de los materiales de envasado impresos debe efectuarse de la misma manera que en el caso de las materias primas.
13.17 Se debe prestar especial atención a los materiales de envasado impresos. Deben mantenerse almacenados en condiciones seguras, a fin de impedir que personas no autorizadas tengan acceso a ellos. Para evitar confusión, los rótulos y otros materiales sueltos deben almacenarse y transportarse en envases cerrados independientes. Los materiales de envasado deben expedirse solamente a las personas designadas, conforme a un procedimiento aprobado y documentado.
13.18 A cada envío o lote de material impreso o de material de envasado primario se le debe asignar un número especial de referencia o marca de identificación.
13.19 Todo material de envasado primario o material de envasado impreso desactualizado u obsoleto debe ser destruido y debe registrarse el destino que se le asigna.
13.20. Antes de ser utilizados, todos los productos y materiales de envasado deben ser examinados en ocasión de su envío al área de envasado, en lo que respecta a su cantidad, identidad y conformidad con las respectivas instrucciones de envasado.
PRODUCTOS SEMIELABORADOS Y A GRANEL
13.21 Los productos semielaborados y a granel deben ser mantenidos en condiciones apropiadas.
13.22 Al ser recibidos, los productos semielaborados y a granel adquiridos como tales deben ser manejados como si fueran materias primas.
PRODUCTOS TERMINADOS
13.23 Los productos terminados deben mantenerse en cuarentena hasta su aprobación final, después de lo cual deben almacenarse como existencia utilizable, en las condiciones establecidas por el fabricante.
13.24 La evaluación de los productos terminados y la documentación necesaria para que la venta de dichos productos sea autorizada se describen en la Sección 16, Buenas prácticas de control de calidad.
MATERIALES RECHAZADOS Y RECUPERADOS
13.25 Los materiales y productos rechazados deben ser identificados como tales y almacenados separadamente en áreas restringidas. Deben ser devueltos a los proveedores o, cuando sea apropiado, reprocesados o eliminados. Cualquiera sea la determinación adoptada; ésta debe ser aprobada por la persona autorizada y debidamente registrada.
13.26 Sólo en casos excepcionales se admite el reprosesamiento de los productos rechazados. El reprocesado será permitido solamente si no se preve afectada la calidad del producto, si se reúnen todas las especificaciones, y si se efectúa de conformidad con un proceso bien definido y autorizado, una vez hecha la evaluación de los riesgos existentes. Se debe registrar el reprocesado y asignarse un nuevo número al lote reprocesado.
13.27 Para poder introducir total o parcialmente lotes, que reúnan las condiciones de calidad exigidas, en otro lote del mismo producto, en una etapa determinada de la fabricación, se necesita una autorización previa. Asimismo, para recuperar un lote por ese medio debe hacerse de conformidad con un procedimiento determinado, una vez que se hayan evaluados los riesgos, inclusive la posibilidad de que la operación influya en el tiempo de conservación del producto. La recuperación del lote debe registrarse.
13.28 El departamento de control de calidad debe tener presente la necesidad de llevar a cabo pruebas adicionales de cualquier producto qué haya sido reprocesado, o bien de un producto en el cual se haya incorporado un producto reprocesado.
PRODUCTOS RETIRADOS
13.29 Los productos retirados deben ser identificados y almacenados separadamente en un área segura, hasta que se decida su destino. Esta decisión debe adoptarse lo más pronto posible.
PRODUCTOS DEVUELTOS
13.30 Los productos provenientes del mercado que hayan sido devueltos deben ser eliminados, a menos que se tenga la certeza de que su calidad es satisfactoria; en esos casos, podrá considerarse su reventa o su rerotulado, una vez que haya sido evaluado por el departamento de control de calidad, de conformidad con un procedimiento escrito. En esa evaluación deberá tenerse en cuenta la naturaleza del producto, cualquier condición especial de almacenamiento que requiera, la condición en que se encuentra, su historia y el tiempo transcurrido desde su expedición. En caso de existir alguna duda con respecto a la calidad del producto, no podrá considerarse apto para un nuevo despacho o uso, aun cuando pueda ser posible un reprocesado químico básico para recuperar el principio activo. Todas las acciones efectuadas deben registrarse debidamente.
REACTIVOS Y MEDIOS DE CULTIVO
13.31 Todos los reactivos y medios de cultivo deben registrarse al recibirse o al prepararse.
13.32 Los reactivos hechos en el laboratorio deben prepararse de conformidad con procedimientos escritos y deben rotularse debidamente. En el rótulo se debe indicar la concentración, el factor de normalización el tiempo de conservación, la fecha en que debe efectuarse la renormalización y las condiciones de almacenamiento. El rótulo debe estar firmado y fechado por la persona que haya preparado el reactivo.
13.33. Se deben aplicar tanto controles positivos como negativos, a fin de verificar si los medios de cultivos son apropiados. El tamaño del inóculo utilizado en los controles positivos debe ser apropiado para la sensibilidad requerida.
SUSTANCIAS DE REFERENCIA
13.34 Las sustancias de referencia pueden estar disponibles en forma de sustancias de referencia oficiales. Las preparadas por el fabricante deben ser analizadas, autorizadas, rotuladas y almacenadas como sustancias de referencia. Asimismo, deben mantenerse en un área segura bajo la responsabilidad de una persona designada al efecto.
13.35 Las sustancias de referencia oficiales deben utilizarse sólo para el propósito descrito en la monografía correspondiente.
13.36 Pueden establecerse patrones secundarios o de trabajo mediante el empleo de pruebas y controles adecuados a intervalos regulares, para garantizar la normalización. Toda sustancia de referencia preparada en la fábrica debe basarse en una sustancia de referencia oficial, cuando ésta esté disponible.
13.37 Toda sustancia de referencia debe almacenarse y emplearse de tal forma que no se vea afectada su calidad.
MATERIALES DESECHADOS
13.38 Deben adoptarse las medidas necesarias para el almacenamiento apropiado y seguro de los materiales desechados hasta ser eliminados. Las sustancias tóxicas y los materiales inflamables deben almacenarse en armarios de diseño adecuado, separados y cerrados, de conformidad a la legislación vigente a tal efecto.
13.39 No se debe permitir la acumulación de materiales desechados. Deben ser recolectados en recipientes adecuados para su traslado a los puntos de retiro fuera de los edificios, y deben ser eliminados en forma inocua y sanitaria a intervalos regulares y frecuentes.
MISCELANEA
13.40 No se debe permitir que insecticidas, rodenticidas, agentes de fumigación y materiales de saneamiento contaminen equipos, materias primas, materiales de envasado, materiales en proceso, o productos terminados.
14 - Documentación
14.1 PRINCIPIO - La documentación es una parte esencial del sistema de garantía de la calidad y, por lo tanto, debe estar relacionada con todos los aspectos de las BPFC. Tiene por objeto definir las especificaciones de todos los materiales y métodos de fabricación e inspección; asegurar que todo el personal involucrado en la fabricación sepa lo que tiene que hacer y cuando hacerlo; asegurar que todas las personas autorizadas posean toda la información necesaria para decidir acerca de la autorización de la venta de un lote de medicamentos; y proporcionar a la auditoría los medios necesarios para investigar la historia de un lote sospechoso de tener algún defecto. El diseño y la utilización de un documento depende del fabricante. En algunos casos todos o algunos de los documentos mencionados a continuación podrán integrar un conjunto de documentos, pero por lo general permanecerán separados.
GENERALIDADES
14.2 Todos los documentos deben ser diseñados, revisados y distribuidos cuidadosamente. Deben cumplir con las exigencias pertinentes enunciadas en las autorizaciones de fabricación y comercialización.
14.3 Los documentos deben ser aprobados, firmados y fechados por las personas designadas como responsables. Ningún documento debe modificarse sin autorización.
14.4 El contenido de los documentos debe estar libre de expresiones ambiguas: deben expresarse claramente el título, la naturaleza y el propósito. Deben redactarse en forma ordenada y deben ser fáciles de verificar. Las copias de los mismos deben ser claras y legibles. Los documentos de trabajo reproducidos a partir de los originales no deben contener errores originados en el proceso de reproducción.
14.5 Los documentos deben revisarse regularmente y mantenerse actualizados. Si se modifica un documento, se debe establecer un sistema por el cual se impida el uso accidental de una versión anterior.
14.6 Cuando en un documento deben ingresarse datos, éstos deben ser claros, legibles e indelebles. Debe haber suficiente espacio para el ingreso de todos los datos solicitados.
14.7 Si se modifica un documento, la modificación debe ser firmada y fechada y se debe poder leer la información original que ha sido modificada. En caso que sea apropiado, debe expresarse el motivo de la modificación.
14.8 Debe mantenerse un registro de todas las acciones efectuadas o completadas, de tal forma que se pueda tomar conocimiento de todas las actividades importantes relacionadas con la fabricación de productos farmacéuticos. Todos los registros, incluyendo los referentes a los procedimientos operativos normalizados, se deben mantener por un año, como mínimo, después de la fecha de vencimiento del producto terminado.
14.9 Está permitido registrar datos por medio de sistemas electrónicos de procesamiento de datos, o bien por sistemas fotográficos u otros medios confiables. Las fórmulas maestras y los procedimientos operativos normalizados detallados que se refieran al sistema en uso deben estar disponibles, y debe verificarse la exactitud de los registros. Si la documentación se maneja a través de métodos de procesamiento de datos, sólo las personas autorizadas podrán ingresar nuevos datos en la computadora o modificar los existentes, y se debe mantener un registro de las modificaciones y supresiones; para el acceso al sistema debe establecerse una contraseña u otro medio de restringirlo, y el ingreso de datos importantes debe verificarse independientemente. Los registros de lotes archivados electrónicamente deben ser protegidos mediante una grabación de reserva en cinta magnética, microfilme, impresos, u otros medios. Es especialmente importante que durante el período de retención, pueda disponerse fácilmente de los datos pertinentes.
DOCUMENTOS EXIGIDOS
Rótulos
14.10 Los rótulos colocados en los recipientes, equipos o instalaciones deben ser claros e inequívocos y preparados de conformidad con el formato establecido por la compañía. A menudo resulta conveniente que en los rótulos se usen colores, además de palabras, para indicar la condición en que se encuentra el producto (en cuarentena, aceptado, rechazado, o estéril, por ejemplo).
14.11 Todos los productos farmacéuticos terminados deben ser identificados mediante un rótulo, de la forma exigida por las reglamentaciones vigentes y conteniendo los siguientes datos, como mínimo:
a. el nombre del producto farmacéutico;
b. una lista de los principios activos (con sus respectivas denominaciones comunes internacionales, cuando corresponda) con indicación de la cantidad de cada uno y una declaración del contenido neto, como por ejemplo, el número de unidades de dosificación, peso o volumen;
c. número de lote asignado por el fabricante;
d. fecha de vencimiento en forma no codificada;
e. condiciones especiales de almacenamiento o manipulación que pudieran ser necesarias;
f. indicaciones de uso y advertencias o precauciones que pudieran ser necesarias;
g. nombre y dirección del fabricante o de la compañía o la persona responsable de colocar el producto en el mercado.
14.12 Para las sustancias de referencia, el rótulo o documento adjunto debe indicar la concentración, fecha de fabricación, fecha de vencimiento, fecha en que el envase se abre por primera vez y condiciones de almacenamiento, en los casos apropiados.
Especificaciones y procedimientos de prueba
14.13 Los procedimientos de prueba descritos en los documentos deben ser comprobados en el contexto de las instalaciones disponibles antes de que sean adoptados para las pruebas correspondientes.
14.14 Deben establecerse especificaciones adecuadamente autorizadas y fechadas, incluyendo pruebas de identidad, contenido, pureza y calidad, tanto para las materias primas y materiales de envasado como para los productos terminados; cuando sea apropiado, se establecerán también especificaciones para los productos semielaborados o a granel. Deben incluirse también especificaciones para agua, solventes y reactivos (ácidos y bases, por ejemplo) usados en la producción.
14.15 Cada especificación debe ser aprobada y mantenida por la unidad de control de calidad.
En las Secciones 14.18 a 14.21 se hace referencia a las especificaciones para las materias primas, productos semielaborados, productos a granel y terminados.
14.16 Tal vez sea necesario efectuar revisiones periódicas de las especificaciones para estar de acuerdo con las nuevas ediciones de la Farmacopea Argentina.
14.17 En el laboratorio de control de calidad deben estar a disposición farmacopeas incluyendo la versión vigente de la Farmacopea Argentina, sustancias de referencia, espectros de referencia y otros materiales de referencia. Especificaciones para las materias prima y materiales de envasado.
14.18 Las especificaciones para las materias primas y envases primarios, o para los materiales de envasado impresos, deben contener, cuando sea pertinente, una descripción de los materiales, incluyendo:
a. el nombre designado (la denominación común internacional, cuando corresponda) y el código de referencia interno;
b. la referencia, si la hubiere, a una monografía de la farmacopea;
c. requisitos cualitativos y cuantitativos, con los límites de aceptación; según las prácticas de la compañía, pueden agregarse otros datos a las especificaciones, tales como:
d. datos referentes al proveedor y al productor original de los materiales;
e. una muestra de los materiales impresos;
f. instrucciones para el muestreo y las pruebas, o una referencia a los procedimientos;
g. condiciones de almacenamiento y precauciones que deben tomarse;
h. el tiempo máximo de almacenamiento permitido antes de un nuevo examen.
Los materiales de envasado deben conformarse a las especificaciones, destacando la importancia de que dichos materiales sean compatibles con el producto farmacéutico que contienen. Los materiales deben examinarse para verificar si no tienen defectos críticos o mayores, como también si las marcas que los identifican son correctas.
14.19 En los documentos que describen los procedimientos de prueba se debe indicar la frecuencia exigida para la revaloración de cada una de las materias primas, según lo determine su estabilidad.
Especificaciones para productos semielaborados y a granel
14.20 Se debe contar con especificaciones para los productos semielaborados y a granel en caso de que éstos sean adquiridos o expedidos, o si los datos obtenidos de los productos semielaborados se utilizan en la evaluación del producto final. Dichas especificaciones deben ser similares a las especificaciones para las materias primas o para los productos terminados, según corresponda. Especificaciones para productos terminados
14.21 Las especificaciones para productos terminados deben incluir:
a. el nombre asignado al producto y el código de referencia, si corresponde;
b. el (los) nombre(s) asignado(s) al(los) principio(s) activo(s) y si corresponde la(s) denominación(es) común(es) internacional(es);
c. la fórmula o una referencia a la fórmula;
d. una descripción de la forma farmacéutica y detalles del envase;
e. instrucciones para efectuar el muestreo y las pruebas, o una referencia a estos procedimientos;
f. requisitos cualitativos y cuantitativos, con los límites de aceptación;
g. las condiciones de almacenamiento y las precauciones que deban tomarse, cuando corresponda;
h. el período de conservación.
Formulas maestras
14.22 Se debe contar con una fórmula maestra oficialmente autorizada para cada producto y tamaño de lote a fabricarse.
14.23 La fórmula maestra debe incluir:
a. el nombre del producto, con un código, que se refiera a sus especificaciones;
b. una descripción de la forma farmacéutica, la potencia del producto y el tamaño del lote;
c. una lista de las materias primas a emplearse (y si corresponde, con sus respectivas denominaciones comunes internacionales), indicando la cantidad de cada una, usando el nombre y referencia que son exclusivos para cada material (se debe hacer mención de cualquier sustancia que pueda desaparecer durante el proceso);
d. una indicación del rendimiento esperado con los límites de aceptabilidad y de los rendimientos semielaborados pertinentes; en los casos que corresponda;
e. indicación del lugar del proceso y de los principales equipos a ser empleados:
f. los métodos, o una referencia a los mismos, a ser usados para la preparación de los principales equipos, como limpieza, por ejemplo (especialmente cuando ésta se hace después de un cambio de producto), armado, calibración, esterilización, etc.;
g. instrucciones detalladas de los pasos a seguir en el proceso (inspección de materiales, tratamientos previos, secuencia en que se agregan materiales, cronograma de las operaciones de mezclado, temperaturas, etc.),
h. instrucciones referentes a los controles durante el proceso con sus límites;
i. cuando fuere necesario, normas para el almacenamiento de los productos, incluyendo el envase, el rotulado y cualquier otras condición de almacenamiento;
j. precauciones especiales que deban adoptarse. Instrucciones de envasado
14.24 Se debe contar con instrucciones de envasado autorizadas oficialmente para cada producto, tamaño de envase y tipo de producto. Normalmente, deben incluir o hacer referencia a:
a. el nombre del producto;
b. una descripción de la forma farmacéutica, potencia y método de aplicación cuando corresponda;
c. el tamaño del envase expresado en términos de número de unidades, peso o volumen del producto en el envase final;
d. una lista completa de todos los materiales de envasado exigidos para un lote de tamaño normal, incluyendo cantidades, tamaños y tipos, con el código o número relacionado con las especificaciones para cada material de envasado;
e. cuando sea apropiado, un ejemplo o copia de los materiales impresos de envasado correspondientes, con indicación del lugar donde se han colocado el número de lote y la fecha de vencimiento del producto;
f. precauciones especiales a ser observadas, incluyendo un cuidadoso examen del área de envasado y de los equipos, a fin de cerciorarse de que la línea de producción esté en condiciones adecuadas antes de comenzar las operaciones;
g. una descripción del proceso, incluyendo cualquier operación subsidiaria importante y de los equipos a ser usados;
h. detalles acerca de los controles durante el proceso con instrucciones para el muestreo y los límites de aceptación;
Registros del proceso de lotes
14.25 Debe mantenerse un registro de proceso para cada lote procesado. Dicho registro debe basarse en las partes pertinentes de la fórmula maestra aprobada que esté en vigencia. El método de preparación de tales registros debe diseñarse de tal forma que se eviten los errores de transcripción.
14.26 Antes de comenzar una operación del proceso de fabricación, se debe verificar si los equipos y el lugar de trabajo están libres de productos, documentos o materiales correspondientes al proceso anterior que ya no se requieren para el proceso que está por iniciarse y que los equipos estén limpios y preparados para el uso. Dicha verificación debe registrarse.
14.27 Durante el proceso y en el momento en que se lleva a cabo cada acción, deben registrarse los datos indicados a continuación. Una vez completado el proceso, dicho registro debe ser firmado y fechado por la persona responsable de las operaciones del proceso. Los datos exigidos son:
a. el nombre del producto;
b. el número del lote que se está fabricando;
c. fechas y horas de inicio de las etapas intermedias importantes y de la finalización de la producción;
d. el nombre de la persona responsable de cada etapa de producción;
e. las iniciales del (los) operador(es) de las diversas etapas más importantes de la producción y, cuando corresponda, de la(s) persona(s) que verificó (verificaron) cada una de estas operaciones (control de peso, por ejemplo);
f. el número de lote y/o número de análisis de control y las cantidades de cada una de las materias primas que se hayan pesado (incluyendo el número de lote y la cantidad de cualquier material recuperado o reprocesado que se haya agregado);
g. cualquier operación o hecho relacionado con el proceso y los equipos utilizados;
h. los controles efectuados durante el proceso y las iniciales de la(s) persona(s) que los hayan efectuado, como también los resultados obtenidos;
i. la cantidad de producto obtenido en las diferentes etapas pertinentes de la fabricación (rendimiento) juntamente con comentarios o explicaciones acerca de las desviaciones significativas del rendimiento esperado;
j. notas detalladas acerca de problemas especiales, incluyendo una autorización firmada referente a toda desviación de la fórmula maestra.
Registro del envasado de lotes
14.28 Debe mantenerse un registro del envasado de lotes o partes de lotes procesados. Dicho registro debe basarse en las partes pertinentes de las instrucciones de envasado y el sistema de preparación del mismo debe tener por objeto evitar los errores de transcripción.
14.29 Antes de comenzar una operación de envasado debe verificarse que los equipos y el lugar de trabajo estén libres de productos de procesos anteriores, documentos y materiales que no se requieren para el proceso que está por iniciarse y que los equipos estén limpios y preparados para el uso. Dicha verificación debe registrarse.
14.30 La siguiente información debe registrarse en el momento de efectuarse cada acción y debe identificarse claramente a la persona responsable mediante su firma o contraseña electrónica:
a. el nombre del producto, el número de lote y la cantidad de producto a granel a ser envasado, como también el número de lote y la cantidad de producto terminado que se espera obtener y la cantidad real obtenida;
b. la(s) fecha(s) y hora(s) de las operaciones de envasado;
c. el nombre de la persona responsable que efectúa la operación de envasado;
d. las iniciales de los operadores de cada una de las etapas significativas;
e. los controles efectuados con el fin de verificar la identidad y conformidad con las instrucciones de envasado, incluyendo los resultados de los controles durante el proceso.
f. los detalles de las operaciones de envasado efectuadas, incluyendo referencias a los equipos y a las líneas de envasado utilizadas y, de ser necesario, las instrucciones para dejar el producto sin envasar o bien un registro de la devolución del área de almacenamiento de un producto que no se haya envasado;
g. de ser posible, muestras de los materiales impresos utilizados en el envasado, incluyendo muestras que tienen el número de lote, fecha de vencimiento y cualquier otro dato sobreimpreso;
h. notas acerca de cualquier problema especial, incluyendo de talles de cualquier desviación de las instrucciones de envasado, con la autorización escrita de la persona responsable;
i. las cantidades y números de referencia o identificación de todos los materiales de envasa do impresos y los productos a granel expedidos, utilizados, eliminados o devueltos al inventario y la cantidad de producto obtenida.
Procedimientos operativos normalizados y registros
14.31 Deben establecerse procedimientos operativos normalizados y registros para la recepción de cada envío de materias primas y de materiales de envasado primario e impresos.
14.32 Los registros de recepción deben incluir:
a. el nombre del material que consta en la nota de envío y en los recipientes,
b. el nombre y/o código dado al material en el lugar de recepción si es diferente al del inciso anterior;
c. la fecha de recepción;
d. el nombre del proveedor y, de ser posible, el del fabricante;
e. el número de lote o referencia usado por el fabricante;
f. la cantidad total recibida y el número de envases recibidos;
g. el número asignado al lote después de su recepción;
h. cualquier comentario que sea pertinente (la condición en que se encuentran los recipientes, por ejemplo).
14.33 Deben establecerse procedimientos operativos normalizados para el rotulado interno, la cuarentena y el almacenamiento de las materias primas, material de envasado y otros materiales, como sea apropiado.
14.34 Deben establecerse procedimientos operativos normalizados para cada instrumento y equipo, y debe colocarse la transcripción escrita de los mismos cerca de dichos instrumentos y equipos.
14.35 Deben establecerse procedimientos operativos normalizados para el muestreo que especifiquen la(s) personas autorizada(s) para recoger muestras.
14.36 Las instrucciones referentes al muestreo deben incluir:
a. el método y el plan de muestreo;
b. el equipo a ser empleado;
c. precauciones que deben tomarse para evitar la contaminación del material o el deterioro de su calidad;
d. las cantidades de las muestras a ser recogidas;
e. instrucciones referentes a alguna subdivisión de la muestra;
f. el tipo de recipientes a usarse para las muestras y si son recipientes aptos para el muestreo aséptico o para el muestreo normal;
g. precauciones especiales que deban tomarse, especialmente en lo referente al muestreo de material estéril o nocivo.
14.37 Debe establecerse un procedimiento operativo normalizado que incluya los detalles del sistema de numeración de lotes con el objeto de asegurar que cada lote de producto semielaborado, a granel o terminado se identifique con un número de lote específico.
14.38 Los procedimientos operativos normalizados para la numeración de los lotes, que se apliquen durante el proceso y la etapa de envasado deben estar relacionados entre sí.
14.39 Al establecer un procedimiento operativo normalizado para la numeración de los lotes se debe asegurar que no se repitan los mismos números de lotes; esto se aplica también al reprocesado.
14.40 La asignación de números a los lotes debe registrarse inmediatamente en un libro diario de operaciones, por ejemplo. En el registro debe incluirse la fecha de asignación, la identidad del producto y tamaño del lote.
14.41 Deben establecerse por escrito los procedimientos para los análisis que se efectúan con materiales y productos en las distintas etapas de la fabricación, describiendo los métodos y equipos empleados. Deben registrarse las pruebas efectuadas.
14.42 Los registros de los análisis deben incluir, como mínimo, los siguientes datos:
a. el nombre del material o producto y, cuando corresponda, de la forma farmacéutica;
b. el número del lote y, cuando corresponda, el nombre del fabricante y/o del proveedor;
c. referencias a las especificaciones y procedimientos de análisis correspondientes;
d. los resultados de los análisis, incluyendo observaciones, cálculos y referencias a las especificaciones (límites);
e. las fechas de los análisis;
f. la iniciales de las personas que efectuaron los análisis;
g. las iniciales de las personas que verificaron los análisis y, los cálculos, cuando corresponda;
h. una indicación clara de la autorización o rechazo (o alguna otra disposición sobre la condición del material o producto) y la fecha y la firma de la persona designada como responsable.
14.43 Deben establecerse por escrito los procedimientos de autorización y rechazo de los materiales y productos, y especialmente el procedimiento para la autorización de venta de un producto terminado por una persona autorizada.
14.44 Deben mantenerse registros de la distribución de cada lote de un producto a fin de facilitar el retiro del lote si fuere necesario.
14.45 Deben establecerse procedimientos operativos normalizados y registros de las acciones efectuadas, como también, cuando sea apropiado, de las conclusiones resultantes acerca de lo siguiente:
a. armado de equipos y su validación;
b. aparatos de análisis y su calibración;
c. mantenimiento, limpieza y saneamiento;
d. cuestiones relativas al personal, incluyendo idoneidad, capacitación, vestimenta e higiene;
e. control del medio ambiente;
f. control de animales e insectos nocivos;
g. reclamos;
h. retiros de productos del mercado;
i. devoluciones.
14.46 Deben mantenerse libros diarios de operaciones con los equipos importantes e indispensables, y en ellos deben registrarse, como sea apropiado, las validaciones, calibraciones, mantenimiento, limpieza o reparaciones, incluyendo fechas e identidad de las personas que lleven a cabo esas operaciones.
14.47 Deben registrarse debidamente y en orden cronológico el uso dado a los equipos importantes e indispensables y las áreas en que han sido procesados los productos.
14.48 Deben establecerse por escrito procedimientos por los cuales se asigne la responsabilidad por el saneamiento, describiendo detalladamente los horarios de limpieza, métodos, equipos y materiales a ser empleados, y las instalaciones objeto de la limpieza. Dichos procedimientos escritos deben cumplirse.
SEGUNDA PARTE - Buenas prácticas de fabricación y control de calidad
15 - Buenas prácticas de fabricación
15.1 PRINCIPIO - Las operaciones de producción deben seguir procedimientos claramente definidos con el objeto de obtener productos que reúnan las condiciones de calidad exigidas por las respectivas autorizaciones de comercialización.
GENERALIDADES
15:2 Todas las operaciones de manejo de materiales y productos, tales como cuarentena, muestreo, almacenamiento, rotulado, despacho, procesado, envasado y distribución, deben efectuarse de conformidad con procedimientos o instrucciones escritas y, cuando sea necesario, registrarse.
15.3 Siempre que sea posible, debe evitarse cualquier desviación de las instrucciones o procedimientos. Cuando haya que efectuar alguna desviación, ésta debe ser aprobada por escrito por la persona designada, con participación del departamento de control de calidad, cuando sea apropiado.
15.4 En la medida que sea necesario, debe efectuarse el control de los rendimientos para asegurar que no haya discrepancias que superen los límites aceptables.
15.5 No deben llevarse a cabo operaciones con diferentes productos simultánea o consecutivamente en el mismo ambiente, a menos que no haya riesgo alguno de confusión o contaminación cruzada.
15.6 En todo momento durante el proceso, todos los materiales, envases a granel, equipos principales y, cuando sea apropiado, los ambientes utilizados, deben ser identificadas con carteles o de otra forma, con indicación del producto o material que se está procesando, su potencia (si corresponde), y el número del lote. Si fuere apropiado, dicha indicación debe también mencionar la etapa en que se encuentra la producción.
15.7 El acceso al recinto donde se efectúa la producción debe limitarse al personal autorizado.
15.8 No deben fabricarse productos no medicamentosos en las áreas donde se fabrican productos farmacéuticos, o con equipos destinados a la producción de éstos, con las excepciones previstas en la sección 11.20.
15.9 Los controles durante el proceso se realizan en su mayoría dentro del área de producción. Estos no deben presentar riesgo alguno para la calidad del producto.
PREVENCION DE LA CONTAMINACION CRUZADA Y DE LA CONTAMINACION BACTERIANA EN LA PRODUCCION
15.10 Cuando en la producción se emplean materiales secos, deben tomarse precauciones especiales para prevenir la generación de polvo y su diseminación.
15.11 Se debe evitar la contaminación de una materia prima o de un producto por otra materia prima o producto. Este riesgo de contaminación cruzada accidental surge de la generación incontrolada de polvo, gases, vapores, aerosoles u organismos provenientes de materiales y productos durante las operaciones del proceso, como también de residuos que quedan en los equipos, de insectos que se introducen en el lugar y de contaminantes provenientes de las ropas y de la piel de los operarios, etc. La importancia de dicho riesgo varía según el tipo de contaminante y el producto que se contamine. Entre los contaminantes más peligrosos se encuentran los materiales altamente sensibilizantes, las preparaciones biológicas, tales como organismos vivos, ciertas hormonas, sustancias citotóxicas y otros materiales sumamente activos. Los productos en los cuales la contaminación es más significativa son los parenterales, los que se aplican sobre heridas abiertas y los administrados en grandes dosis y/o por largo tiempo.
15.12 Se debe evitar la contaminación cruzada mediante la adopción de las siguientes medidas técnicas y administrativas, por ejemplo, se recomienda:
a. que la producción se lleve cabo en áreas segregadas (lo cual es necesario para productos tales como materiales altamente sensibilizantes, hormonas, citostáticos o preparaciones biológicas (por ejemplo, microorganismos vivos);
b. que se establezcan áreas herméticas, con diferencias de presión y dotadas de extractores de aire;
c. que se reduzca al mínimo la contaminación causada por la recirculación o el reingreso de aire no tratado o insuficientemente tratado;
d. que se utilice vestimenta apropiada en las áreas donde se procesan los productos que corren un riesgo especial de contaminación;
e. que se empleen procedimientos de limpieza y descontaminación de eficacia conocida, ya que la limpieza incorrecta de los equipos constituye una fuente común de contaminación;
f. que se implemente un sistema cerrado de producción;
g. que se lleven a cabo pruebas para verificar si quedan residuos;
h. que se usen rótulos que indiquen el estado de limpieza de los equipos.
15.13 Debe verificarse periódicamente la eficacia de las medidas destinadas a prevenir la contaminación cruzada. Dicha verificación se debe hacer de conformidad con procedimientos operativos normalizados.
15.14 Las áreas donde se procesa productos susceptibles de contaminación microbiana deben ser sometidas periódicamente a operaciones de control microbiológico.
OPERACIONES DE PROCESADO: PRODUCTOS SEMIELABORADOS Y A GRANEL
15.15 Antes de iniciar una operación de procesado, deben adoptarse las medidas necesarias para asegurar que el área de trabajo y los equipos estén limpios y libres de materiales de partida, productos, residuos de productos, rótulos, o documentos, que no sean necesarios para la nueva operación.
15.16 Se deben llevar a cabo y registrarse todos los controles durante el proceso y los controles ambientales.
15.17 Deben adoptarse medidas destinadas a indicar la existencia de fallas en los equipos o servicios (la provisión de agua y gas para los equipos, por ejemplo). Los equipos defectuosos deben retirarse del uso hasta que el defecto haya sido corregido. Los equipos de producción deben limpiarse de conformidad con procedimientos detallados por escrito y guardarse limpios y secos.
15.18 Los recipientes a ser llenados deben limpiarse antes del llenado. Se debe prestar especial atención a la eliminación de contaminantes tales como fragmentos de vidrio y partículas metálicas.
15.19 Cualquier desviación significativa del rendimiento esperado debe ser registrada e investigada.
15.20 Debe comprobarse que las tuberías y otros equipos destinados al transporte de productos de un área a otra estén conectados correctamente.
15.21 Las tuberías usadas para agua destilada o desionizada y, cuando sea apropiado, otras tuberías de agua deben ser desinfectadas de conformidad con procedimientos escritos que detallen los límites de la contaminación microbiológica y las medidas que deben adoptarse.
15.22 Los equipos e instrumentos de medición, pesaje, registro y control deben someterse a servicios de mantenimiento y calibración a intervalos preestablecidos, y debe mantenerse un registro de estas operaciones. Para asegurar el funcionamiento satisfactorio de los instrumentos, éstos deben ser controlados diariamente o antes de su empleo. Deben indicarse claramente las fechas en que se efectúan los trabajos de mantenimiento y calibración y las fechas en que deba efectuarse una recalibración.
15.23 Las operaciones de mantenimiento y reparación no deben presentar ningún riesgo para la calidad de los productos.
OPERACIONES DE ENVASADO
15.24 Al establecer un programa de envasado, se debe tratar de reducir al mínimo el riesgo de contaminación cruzada, de confusiones y sustituciones. El envasado de un producto no debe hacerse muy cerca del envasado de otro producto distinto, a menos que se trate de lugares separados o vigilados por medios electrónicos.
15.25 Antes de iniciar las operaciones de envasado deben adoptarse medidas para asegurar que el área de trabajo, las líneas de envasado, las máquinas impresoras y otros equipos estén limpios y libres de productos, materiales, o documentos previamente usados que no son necesarios para la nueva operación. Mediante una lista de control apropiada debe verificarse que dichas líneas estén listas y esta operación debe registrarse.
15.26 El nombre y número de lote del producto que se está envasando deben ser exhibidos en cada estación o línea de envasado.
15.27 En condiciones normales, el rotulado debe efectuarse lo más pronto posible después de las operaciones de envasado y cierre. Si se demora el rotulado, se deben adoptar medidas apropiadas para asegurar que no haya confusión o error en el rotulado.
15.28 Se debe verificar si es correcta la impresión (de los códigos y fechas de vencimiento, por ejemplo), ya sea que se efectúe en forma independiente o como parte del proceso de envasado y esa verificación debe registrarse. Si la impresión se efectúa manualmente, debe verificarse a intervalos regulares.
15.29 Se debe prestar especial atención cuando se utilizan rótulos sueltos, cuando se efectúa una sobreimpresión fuera de la línea de envasado y en operaciones de envasado manual. Para evitar confusiones, es preferible utilizar los rótulos dispensados en rollos, antes que los sueltos. Si bien la verificación por medios electrónicos automáticos de todos las rótulos en la línea de producción puede ser útil para evitar errores, se debe controlar este sistema, cerciorándose de que los instrumentos de lectura electrónica de códigos, los contadores de rótulos, u otros aparatos similares estén funcionando correctamente.
15.30 La información impresa o estampada en los materiales de envasado debe ser bien clara y no debe borrarse o desteñirse con facilidad.
15.31 El control de los productos en la línea de producción debe incluir como mínimo la verificación de lo siguiente:
a. la apariencia general de los envases;
b. si los envases están completos;
c. si se han usado los productos y materiales de envasado correctos;
d. si la sobreimpresión se ha hecho debidamente;
e. si es correcto el funcionamiento de los controles de línea;
Las muestras recogidas de la línea de envasado no deben ser devueltas.
15.32 Los productos que se han visto involucrados en un acontecimiento inusual durante el envasado deben reintroducirse al proceso solamente después de que hayan sido inspeccionados, investigados y aprobados por personal autorizado. Se debe mantener un registro detallado de esta operación.
15.33 Si se observa alguna discrepancia significativa o inusual entre la cantidad del producto a granel y los materiales de envasado impresos y el número de unidades producidas, el hecho debe investigarse hasta encontrar una explicación satisfactoria antes de autorizar la expedición de los productos.
15.34 Una vez completada una operación de envasado, todos los materiales de envasado que tengan el código del lote envasado, y que no hayan sido utilizados, deben ser eliminados y esta acción debe registrarse. Si los materiales impresos no codificados son devueltos al inventario, se debe seguir un procedimiento escrito.
16 - Buenas prácticas de control de calidad
16.1 PRINCIPIO - En el control de calidad se encuentran involucrados el muestreo, las especificaciones y las pruebas, como también los procedimientos de organización, documentación y autorización que aseguren que se lleven a cabo todas las pruebas pertinentes, y que no se autorice el uso de materiales ni la expedición de productos para su distribución o venta, sin que se haya establecido que su calidad es satisfactoria. El control de calidad no se limita a las operaciones de laboratorio, sino que debe estar involucrado en todas las decisiones vinculadas con la calidad del producto. Se considera fundamental que el departamento de control de calidad sea independiente del deproducción.
CONTROL DE MATERIAS PRIMAS Y DE PRODUCTOS SEMIELABORADOS, A GRANEL Y TERMINADOS
16.2 En todas las pruebas deben cumplirse las instrucciones dadas en el procedimiento escrito para cada material o producto. El resultado debe ser verificado por el supervisor antes de que el material o producto sea autorizado o rechazado.
16.3 Las muestras deben ser representativas de los lotes de material de los cuales han sido recogidas, de conformidad con el procedimiento escrito y aprobado.
16.4 El muestreo se debe llevar a cabo de tal forma que se evite la contaminación u otros problemas que puedan influir negativamente en la calidad del producto.
16.5 Durante el muestreo se debe tener especial cuidado en evitar la contaminación o confusión de los materiales sometidos al muestreo. Deben estar limpios todos los equipos de muestreo que entran en contacto con los materiales. Es probable que deban tomarse precauciones especiales con algunos materiales excepcionalmente peligrosos o potentes.
16.6 Los equipos empleados en el muestro deben limpiarse y, si fuere necesario, esterilizarse, antes y después de cada uso y deben almacenarse en forma separada de los demás equipos de laboratorio.
16.7 Cada envase de muestra debe tener un rótulo que indique:
a. el nombre del material sometido a muestreo;
b. el número del lote muestreado;
c. el número del envase de donde se ha recogido la muestra;
d. la firma de la persona que ha recogido la muestra;
e. la fecha del muestreo.
REQUISITOS EXIGIDOS EN LAS PRUEBAS
Materias primas y materiales de envasado -
16.8 Antes de autorizar el uso de materias primas o materiales de envasado, el jefe de control de calidad debe cerciorarse de que se ha comprobado que los materiales reúnen las especificaciones referentes a la identidad, actividad, pureza y otros indicadores de la calidad.
16.9 Una muestra proveniente de cada envase de materia prima debe someterse a una prueba de identificación (ver también la Sección 13.11).
16.10 Cada lote de materiales de envasado impresos debe ser examinado inmediatamente después de su recepción. Controles durante el proceso
16.11 Deben mantenerse registros de los controles efectuados durante el proceso, los cuales — formarán parte de los registros de los lotes (ver la Sección 15.2). Productos terminados-
16.12 Antes de la autorización de cada lote de productos farmacéuticos, debe determinarse debidamente en el laboratorio que dicho lote cumple con las especificaciones establecidas para los productos terminados.
16.13 Los productos que no cumplen con las especificaciones establecidas o los criterios de calidad pertinentes, deben ser rechazados. Los productos rechazados pueden someterse a un reprocesamiento, si esto es viable, pero los productos reprocesados deben cumplir con todas las especificaciones y otros criterios de calidad antes de que sean aceptados y autorizados.
EXAMEN DE LOS REGISTROS DE PRODUCCION
16.14 Los registros de producción y control deben ser examinados, y si un lote no cumple con las especificaciones establecidas, debe someterse a una investigación completa. Esta investigación debe, si es preciso, extenderse a otros lotes del mismo producto y de otros productos que pudieran haber tenido alguna vinculación con el defecto o la discrepancia. La investigación efectuada debe registrarse por escrito, incluyendo las conclusiones de la misma y su seguimiento.
16.15 Las muestras recogidas de cada lote de producto terminado deben ser retenidas por un mínimo de un año después de la fecha de vencimiento. Los productos terminados deben mantenerse en su envase final y almacenados en las condiciones recomendadas. Las muestras de materias primas activas deben retenerse por un año por lo menos después de la fecha de vencimiento del correspondiente producto terminado. Siempre que su estabilidad lo permita, otras materias primas (salvo los solventes, gases y agua) deben retenerse por un mínimo de dos años. La cantidad de las muestras de materiales y productos retenidos debe ser suficiente para que éstos puedan ser sometidos a dos nuevos exámenes completos, como mínimo.
ESTUDIOS DE ESTABILIDAD
16.16 El departamento de control de calidad debe llevar a cabo una evaluación de los productos farmacéuticos terminados y, cuando fuere necesario, de las materias primas y productos semielaborados.
16.17 El departamento de control de calidad debe establecer fechas de vencimiento y especificaciones sobre el tiempo de conservación, sobre la base de pruebas de estabilidad referentes a las condiciones de almacenamiento.
16.18 Debe prepararse por escrito y ponerse en práctica un programa permanente de determinación de la estabilidad, que incluya elementos tales como los siguientes:
a. una descripción completa del medicamento objeto del estudio;
b. los parámetros y métodos completos de pruebas, que describan todas las pruebas de potencia, pureza y características físicas, como también evidencias documentadas de que esas pruebas son indicadoras de la estabilidad del producto;
c. disposición de que se incluya un número suficiente de lotes;
d. cronograma de pruebas para cada medicamento;
e. disposición de que se establezcan condiciones especiales de almacenamiento;
f. disposición de que se retengan muestras apropiadas;
g. un resumen de todos los datos obtenidos, incluyendo las evaluaciones y conclusiones del estudio.
16.19 La estabilidad debe determinarse antes de la comercialización y también después de cualquier modificación significativa de los procesos, equipos, materiales de envasado, etc.
TERCERA PARTE - Normas complementarias y de apoyo
17 - Productos farmacéuticos estériles
EXPLICACION - Si bien estas normas no reemplazan a ninguna de las secciones de la Primera parte ni de la Segunda parte, hacen resaltar algunos puntos específicos para la fabricación de preparaciones estériles, con el objeto de reducir al mínimo los riesgos de la contaminación microbiológica, por partículas y pirogénica.
GENERALIDADES
17.1 La producción de preparaciones estériles debe llevarse a cabo en áreas limpias; el ingreso a las cuales debe efectuarse a través de cierres de aire herméticos, tanto para el personal como para los materiales. Las áreas limpias deben mantenerse de conformidad con normas apropiadas de limpieza, y se debe suministrar a las mismas solamente aire que ha pasado por filtros de comprobada eficiencia.
17.2 Las diversas operaciones de preparación de componentes (tales como recipientes y cierres), preparación de productos, llenado y esterilización deben llevarse a cabo en zonas separadas dentro del área limpia.
17.3 Las áreas limpias destinadas a la fabricación de preparaciones estériles se clasifican, según las características del aire, en grados A, B, C y D (ver Tabla 1).
Tabla 1. Sistema de clasificación del aire en la fabricación de productos estériles.
|
Grado |
Número máximo de partículas permitidas por m3 ––––––––––––––––––––––––––––––––––––––– |
Número máximo de microorganismos viables permitidos pro m3 |
|
|
0,5 - 5 mm |
>5 mm |
||
|
A |
3500 |
Ninguna |
Menos de 1 |
|
(Estación de trabajo de corriente de aire) |
|||
|
B |
3500 |
Ninguna |
5 |
|
C |
350000 |
2000 |
100 |
|
D |
3500000 |
20000 |
500 |
Debe mencionarse que:
• Los sistemas de corriente de aire laminar deben suministrar una velocidad de aire homogénea de aproximadamente 0,30 m/s para la corriente vertical y de aproximadamente 0,45 m/s para la corriente horizontal, pero la precisión de la velocidad del aire dependerá del tipo de equipo empleado.
• Para alcanzar los grados de aire B, C y D, el número de cambios de aire debe ser generalmente mayor de 20 por hora en una habitación con un buen patrón de corriente de aire y filtros de aire de alta eficacia (HEPA).
• Los valores bajos para los contaminantes son confiables solamente cuando se recoge un elevado
número de muestras de aire.
• La orientación dada con respecto al número máximo de partículas permitido corresponde, aproximadamente, a la Norma Federal de los Estados Unidos 209E (1992) como sigue: Clase 100 (grados A y B), Clase 10.000 (grado C) y Clase 100.000 (grado D).
Algunas veces, no es posible clasificar el aire con una norma determinada en el punto de llenado, en el momento en que se lleva a cabo una operación de llenado, debido a que el producto mismo genera partículas o pequeñas gotas durante la operación.
17.4 Cada operación de fabricación requiere un nivel apropiado de limpieza del aire, para reducir al mínimo los riesgos de contaminación microbiana o por partículas del producto o de los materiales que se están manipulando. En la Sección 17.5 se consignan los grados mínimos de aire requeridos para las diferentes operaciones de fabricación. Cuando el producto se expone al ambiente, las condiciones del aire indicadas en el Tabla 1 deben mantenerse en la zona inmediatamente vecina al producto. Estas condiciones deben mantenerse también en todo el entorno del producto si el personal no está presente en el área de procesamiento y, si las condiciones se deterioran por cualquier razón, debe ser posible volver a las condiciones recomendadas después de transcurrido un breve período de limpieza. El empleo de tecnología de protección absoluta y de sistemas automatizados para reducir al mínimo la intervención humana en las áreas de procesamiento puede facilitar considerablemente el mantenimiento de la esterilidad de los productos fabricados. Cuando se emplean dichas técnicas también tienen vigencia las recomendaciones contenidas en estas normas complementarias, en especial las que se refieren a la calidad del aire y su control, con una interpretación apropiada de los términos "estación de trabajo" y "ambiente".
FABRICACION DE PREPARACIONES ESTERILES
17.5 En esta sección las operaciones de producción se dividen en tres categorías: la primera, en la cual la preparación se sella en su envase final y se somete a una esterilización terminal; la segunda, en la cual la preparación se esteriliza por filtración; y la tercera, en la cual la preparación no puede esterilizarse ni por filtración ni en forma terminal y, por consiguiente, debe producirse con materias primas estériles y en una forma aséptica. Los grados ambientales, según se especifica en las Secciones 17.5.1 a 17.5.3, deben ser fijados por el fabricante sobre la base de una serie de comprobaciones (llenados con medios estériles, por ejemplo).
Productos esterilizados en forma terminal -
17.5.1 Por lo general, las soluciones pueden prepararse en un ambiente grado D, con el objeto de obtener recuentos microbianos y de partículas bajos, aptos para filtración y esterilización inmediatas. Cuando se trata de preparaciones parenterales, el llenado debe efectuarse en una estación de trabajo de corriente de aire laminar (grado A), en un ambiente de grado D. El llenado de los recipientes de otros productos estériles no parenterales como, por ejemplo, ungüentos, cremas, suspensiones y emulsiones, generalmente puede hacerse en un ambiente de grado C antes de la esterilización terminal.
Productos esterilizados por filtración-
17.5.2 La manipulación de las materias primas y la preparación de soluciones deben efectuarse en un ambiente de grado C. Estas operaciones pueden efectuarse en un ambiente grado D, siempre que se hayan adoptado medidas adicionales para reducir al mínimo la contaminación, como por ejemplo el uso de sistemas cerrados antes de la filtración. Luego de la filtración estéril, el producto debe manipularse y cargarse en recipientes bajo condiciones estériles en un área de grado A o B, con ambiente de grado B o C, respectivamente.
Otros productos estériles preparados con materias primas en forma aséptica -
17.5.3 La manipulación de materias primas y todo proceso posterior debe efectuarse en un área de grado A o B, en ambientes de grado B o C, respectivamente.
PERSONAL
17.6 Sólo el número mínimo necesario de personal debe estar presente en las áreas limpias; esto es especialmente importante durante los procesos asépticos. De ser posible, las inspecciones y los controles deben efectuarse desde afuera de las áreas respectivas.
17.7 Todos los empleados (incluyendo el personal de limpieza y mantenimiento) que trabajan en dichas áreas deben someterse regularmente a programas de capacitación en disciplinas relacionadas con la correcta fabricación de productos estériles, incluyendo la higiene y conocimientos básicos de microbiología. En caso de que sea necesario el ingreso a las áreas de personas que no hayan recibido dicha capacitación (por ejemplo, personal de mantenimiento contratado), deben ser supervisadas cuidadosamente.
17.8 El personal que haya estado involucrado en el procesado de materiales de tejidos animales o de cultivos de microorganismos distintos de los usados en el proceso de fabricación en curso no debe ingresar a las áreas de preparación de productos estériles, a menos que se hayan aplicado procedimientos rigurosos y claramente definidos de descontaminación.
17.9 Deben mantenerse elevados niveles de higiene y limpieza personal y los empleados involucrados en la fabricación de preparaciones estériles deben ser instruidos para que informen cualquier situación que pueda causar la liberación de cantidades o tipos anormales de contaminantes; es conveniente que se efectúen exámenes periódicos para determinar si existen dichas condiciones. Una persona competente designada especialmente debe responsabilizarse de decidir acerca de las medidas que deban adoptarse con respecto al personal que podría estar causando situaciones anormales de peligro microbiológico.
17.10 A las áreas limpias no deben ingresar personas que vistan ropas de calle y el personal que ingresa a los vestuarios deberá ya estar vestido con la ropa protectora que se utiliza dentro de la fábrica. Con respecto al cambio de ropas y al aseo personal, se deben seguir procedimientos escritos.
17.11 El tipo de ropas y la calidad de las mismas dependen del tipo de proceso de fabricación y del lugar de trabajo y las ropas deben vestirse de tal forma que los productos estén protegidos de la contaminación.
17.12 Las personas que ingresan en las áreas limpias no deben usar reloj de pulsera ni joyas, ni tampoco cosméticos de los cuales puedan desprenderse partículas.
17.13 La vestimenta de las personas en el lugar de trabajo debe ser acorde al grado del aire del área respectiva. A continuación se describen las ropas exigidas para cada grado de aire:
— Grado D - El cabello y, cuando corresponda, la barba deben cubrirse. Se deben usar ropas de protección y calzados o cubre calzados apropiados. Deben adoptarse medidas apropiadas para evitar la contaminación proveniente del exterior del área limpia.
— Grado C - El cabello y, cuando corresponda, la barba deben cubrirse. Se deben usar trajes de una o dos piezas, cerrados en las muñecas y con cuello alto y calzados o cubre calzados apropiados. De la vestimenta empleada no debe prácticamente desprenderse fibra o partícula alguna.
— Grado B - Una cofia debe cubrir totalmente el cabello y, cuando corresponda, la barba; los bordes inferiores de la misma deben meterse dentro del cuello del traje; debe usarse una máscara para evitar que la cara desprenda gotas de sudor; deben usarse guantes de goma o material plástico esterilizados que no estén recubiertos de talco, como también calzados esterilizados o desinfectados; las botamangas de los pantalones deben meterse dentro de los calzados y los extremos de las mangas deben meterse dentro de los guantes. De la vestimenta empleada no debe prácticamente desprenderse fibra o partícula alguna y debe retener toda partícula que se desprenda del cuerpo.
17.14 A cada empleado de la sala de grado B se le debe suministrar vestimenta protectora limpia y esterilizada para cada sesión de trabajo, o al menos una vez al día si los resultados del control lo justifican. Los guantes deben desinfectarse regularmente durante las operaciones y las máscaras y los guantes deben cambiarse para cada sesión de trabajo, como mínimo. Es posible que sea necesario utilizar ropas descartables.
17.15 La limpieza y el lavado de las ropas utilizadas en las áreas limpias deben efectuarse de tal forma que no se les adhieran partículas contaminantes que posteriormente puedan desprenderse de las mismas. Es conveniente contar con instalaciones separadas para dichas ropas. Si las ropas se deterioran debido a la limpieza o lavado inadecuados, puede aumentar el riesgo de que de ellas se desprendan partículas. Las operaciones de lavado y esterilización deben efectuarse de conformidad con procedimientos operativos normalizados.
INSTALACIONES
17.16 De ser posible, todas las instalaciones deben diseñarse de tal forma que se evite el ingreso innecesario de personal de supervisión o control. El diseño de las áreas de grado B debe permitir que todas las operaciones puedan ser observadas desde el exterior.
17.17 En las áreas limpias, todas las superficies expuestas deben ser lisas, impermeables y sin grietas, para reducir al mínimo el desprendimiento o la acumulación de partículas o microorganismos y permitir la aplicación constante de sustancias limpiadoras y desinfectantes, donde sea apropiado.
17.18 Para reducir la acumulación de polvo y para facilitar la limpieza, no debe haber lugares que no puedan limpiarse y las instalaciones deben tener un mínimo número de repisas, estantes, anaqueles y equipos. Las puertas deben estar construidas de tal forma que no tengan superficies que no puedan limpiarse; por esta razón son inconvenientes las puertas corredizas.
17.19 En caso de existir cielorrasos falsos, éstos deben cerrarse herméticamente para prevenir la contaminación proveniente del espacio libre.
17.20 En la instalación de tuberías y conductos no deben quedar huecos difíciles de limpiar.
17.21 Siempre que sea posible, se debe evitar la instalación de sumideros y drenajes o bien excluirlos de las áreas donde se efectúan operaciones asépticas. Donde haya necesidad de instalarlos, deben diseñarse, ubicarse y mantenerse de tal manera que se reduzca al mínimo el riesgo de contaminación microbiana; deben contar con sifones efectivos y cierres de aire que sean eficientes y fáciles de limpiar, con el fin de prevenir el reflujo de los líquidos.
17.22 Los vestuarios deben estar diseñados como esclusas de aire, para separar las diferentes etapas del cambio de ropa, con miras a reducir al mínimo posible la contaminación de las ropas de protección con microoganismos y partículas. Dichas habitaciones deben limpiarse eficientemente con aire filtrado. A veces es conveniente contar con vestuarios independientes para la entrada y para la salida de las áreas limpias. Las instalaciones para el lavado de las manos deben estar ubicadas solamente en los vestuarios, nunca en los lugares donde se efectúan trabajos asépticos.
17.23 Las esclusas de aire no deben abrirse simultáneamente. Se debe contar con un sistema de cierre interbloqueado y con un sistema de alarma visual y/o auditivo para prevenir la apertura de más de una puerta a la vez.
EQUIPOS
17.24 Una entrada de aire filtrado debe barrer eficazmente el área y crear en todas las condiciones de trabajo, una presión positiva respecto de todas las áreas adyacentes. Además, se debe prestar especial atención a la protección de la zona de mayor riesgo, es decir, al ambiente inmediato, al cual están expuestos y con el cual toman contacto los productos y los componentes limpios. Es posible que las recomendaciones concernientes al suministro de aire y a las diferencias de presión tengan que ser modificadas, en caso de que sea necesario albergar materiales tales como productos patogénicos, muy tóxico, radioactivos, o virus o bacterias vivos. Para algunas operaciones tal vez sea preciso contar con instalaciones de descontaminación y de tratamiento del aire que sale de un área limpia.
17.25 Debe demostrarse que los patrones de corriente de aire no presenten riesgo de contaminación; así, por ejemplo, se debe tener especial cuidado para asegurar que las corrientes de aire no distribuyan partículas, provenientes de personas, máquinas u operaciones, hacia un área de mayor riesgo para los productos.
17.26 Debe instalarse un sistema de advertencia que indique cuando existe una falla en el suministro de aire. Entre una y otra área, donde la diferencia de presión de aire es importante, debe instalarse un indicador de presión y las diferencias deben registrarse regularmente.
17.27 Debe tenerse en cuenta la posibilidad de restringir el acceso innecesario a las áreas de llenado, como por ejemplo las zonas de llenado de grado A, donde podrían colocarse barreras para el efecto.
17.28 No debe permitirse que una cinta transportadora pase a través de una división colocada entre un área de grado B y un área de procesado de menor grado de limpieza de aire, a menos que dicha cinta se someta a esterilización continua (en un túnel de esterilización, por ejemplo).
17.29 De ser posible, para el procesado de productos estériles deben escogerse equipos que puedan ser eficientemente esterilizados por medio de vapor, calor seco u otros métodos.
17.30 Siempre que sea posible, el montaje y el mantenimiento de los equipos debe realizarse de al manera que las operaciones de puedan llevarse a cabo fuera del área estéril. Si los equipos necesitan ser esterilizados esto debe llevarse a cabo después del armado completo, si es posible.
17.31 Cuando el mantenimiento de los equipos se efectúa dentro de un área estéril, deben emplearse instrumentos y herramientas estériles y el área debe ser esterilizada y desinfectada, cuando sea apropiado, antes de volver a iniciar el proceso, en caso de que no se hayan mantenido las condiciones de esterilidad y/o asepsia durante el trabajo de mantenimiento.
17.32 Todos los equipos, incluyendo esterilizadores, sistemas de filtración de aire y sistema de tratamiento de agua, incluso destiladores, deben ser sometidos a un plan de mantenimiento y validación; debe registrarse la autorización de uso otorgada después del mantenimiento de los mismos.
17.33 Las plantas de tratamiento de agua deben ser diseñadas, construidas y mantenidas de tal forma que se asegure la producción confiable de agua de calidad apropiada. En su funcionamiento dichas plantas no deben exceder la capacidad para la cual fueron diseñadas. En la producción, almacenamiento y distribución se debe procurar impedir el crecimiento microbiano, recurriendo a una circulación constante de 80° o a no más de 4°, por ejemplo.
SANEAMIENTO
17.34 Es sumamente importante el saneamiento de las áreas limpias. Deben limpiarse en forma completa, frecuentemente, y de conformidad con un plan escrito aprobado por el departamento de control de calidad. En caso de que se empleen desinfectantes, debe usarse más de un tipo, cambiándolos periódicamente. Deben efectuarse controles periódicos a fin de detectar cepas de microorganismos resistentes. En vista de su limitada eficacia, la luz ultravioleta no debe usarse en sustitución de la desinfección química.
17.35 Los desinfectantes y detergentes deben controlarse para detectar su posible contaminación microbiana, las diluciones deben mantenerse en recipientes limpios y no deben ser guardadas por mucho tiempo a no ser que hayan sido esterilizadas. Si un recipiente está parcialmente vacío no debe rellenarse.-
17.36 La fumigación de las áreas limpias puede ser útil para reducir la contaminación microbiológica en los lugares inaccesibles.
17.37 Durante las operaciones, las áreas limpias deben controlarse a intervalos preestablecidos, mediante el recuento microbiano del aire y de las superficies; cuando se llevan a cabo operaciones asépticas, dicho control debe ser suficientemente frecuente como para asegurar que el ambiente esté dentro de las especificaciones. Deben tenerse en cuenta los resultados del control en la evaluación de los lotes para su posterior autorización. Se debe controlar también regularmente la calidad del aire con respecto al contenido de partículas. A veces es conveniente efectuar controles adicionales, aun cuando no se efectúen operaciones de producción, como por ejemplo después de la validación de los sistemas, de la limpieza y de la fumigación.
PROCESO
17.38 Durante todas las etapas del proceso deben adoptarse precauciones para reducir al mínimo la contaminación, incluso durante las etapas anteriores a la esterilización.
17.39 No deben fabricarse preparaciones que contengan microorganismos vivos en áreas usadas para el procesamiento de otros productos farmacéuticos, ni tampoco efectuarse el llenado de recipientes con dichas preparaciones; sin embargo, puede efectuarse el llenado de recipientes con vacunas de organismos inactivados o de extractos bacterianos en el mismo recinto que otros productos farmacéuticos estériles, siempre que la inactivación haya sido comprobada y se hayan efectuado procedimientos validados de limpieza.
17.40 El empleo de medios nutritivos que estimulan el crecimiento microbiano en ensayos destinados a simular las operaciones asépticas (llenado con medios estériles) constituye un factor comprobación general de un proceso aséptico. Tales ensayos deben reunir las siguientes características:
a. deben simular lo más fielmente posible operaciones reales, teniendo en cuenta factores tales como la complejidad de las operaciones, el número de empleados que están trabajando y el tiempo de duración;
b. debe ser posible que en el (los) medio(s) seleccionado(s) se pueda cultivar un amplio espectro de microorganismos, incluyendo aquellos que se esperaría encontrar en un ambiente donde se efectúa el llenado;
c. deben incluir un número suficiente de unidades de producción para que se tenga un alto grado de seguridad de que puedan ser detectados niveles bajos de contaminación.
Se recomienda la inclusión de un mínimo de 3000 unidades de producción en cada llenado con medios estériles. Se debe procurar llegar al nivel cero de crecimiento, debiendo ser considerada inaceptable cualquier cifra superior a 0,1% de unidades contaminadas. Toda contaminación debe ser investigada. Los llenados con medios estériles deben repetirse a intervalos regulares y siempre que tenga que efectuarse una validación como resultado de alguna alteración significativa en la producción, instalaciones, equipos u operaciones de procesado.
17.41 Se debe cuidar de que las validaciones no incidan negativamente en el proceso.
17.42 Deben controlarse regularmente las fuentes de provisión de agua, los equipos de tratamiento de agua y el agua tratada, para verificar si existen sustancias químicas, contaminación biológica, o contaminación con endotoxinas, con el fin de asegurar, antes de usarla, que el agua cumple con las especificaciones correspondientes al uso que se le quiere dar. Deben mantenerse registros de los resultados obtenidos y de las medidas adoptadas.
17.43 Las actividades efectuadas en áreas estériles deben reducirse al mínimo, especialmente cuando se están efectuando operaciones asépticas y el movimiento de personal debe ser metódico y controlado, con el fin de evitar el excesivo desprendimiento de partículas y microorganismos. Debido a la naturaleza de la vestimenta empleada, la temperatura y la humedad del ambiente no deben ser tan altas que causen incomodidad.
17.44 Es preciso reducir al mínimo la contaminación microbiológica de las materias primas y la carga biológica debe ser verificada antes de la esterilización. En las especificaciones se deben incluir normas de calidad microbiológica, cuando los resultados de las operaciones de control así lo aconsejan.
17.45 La presencia de recipientes y materiales que pueden desprender fibras debe reducirse al mínimo en las áreas estériles y evitarse completamente cuando se está efectuando un trabajo aséptico.
17.46 Después del proceso final de esterilización, el manejo de los componentes, recipientes de productos a granel y equipos debe efectuarse de tal forma que no se contaminen nuevamente. Debe identificarse debidamente la etapa del procesado de componentes, recipientes de productos a granel y equipos.
17.47 El intervalo entre el lavado y el secado y la esterilización de los componentes, recipientes de productos a granel y otros equipos, como también el intervalo entre la esterilización y el uso, deben ser lo más breves posibles y estar sometidos a un límite de tiempo acorde con las condiciones de almacenamiento.
17.48 El tiempo transcurrido entre el inicio de la preparación de una solución y su esterilización o filtración a través de filtros retenedores de bacterias debe ser lo más breve posible. Debe establecerse un tiempo máximo aceptable para cada producto, teniendo en cuenta su composición y el método de almacenamiento recomendado.
17.49 Todo gas utilizado para purgar una solución o un envase debe pasarse a través de un filtro esterilizador.
17.50 La contaminación microbiológica de los productos (carga biológica) debe ser mínima antes de la esterilización. Debe establecerse el limite funcional al que puede llegar la contaminación inmediatamente después de la esterilización, el cual debe estar relacionado con la eficiencia del método a ser empleado y con el riesgo de sustancias pirogénicas. Todas las soluciones, especialmente las parenterales de gran volumen, deben pasar por un filtro que retiene microorganismos, de ser posible inmediatamente antes del proceso de llenado. Cuando se trata de soluciones acuosas en recipientes cerrados herméticamente, los orificios compensadores de presión deben estar protegidos, por ejemplo, con filtros esterilizadores hidrofóbicos.
17.51 Todos los componentes, recipientes de productos a granel y cualquier otro artículo que sea necesario en las áreas estériles donde se efectúan trabajos asépticos se deben esterilizar y, de ser posible, introducir a dichas áreas a través de esterilizadores de dos puntas embutidos en la pared. En algunas circunstancias podrían ser aceptables otros procedimientos que dan los mismos resultados en lo que respecta a impedir la contaminación (el envoltorio triple, por ejemplo).
17.52 Debe validarse la eficacia de cualquier sistema de procesamiento nuevo y esa validación debe repetirse a intervalos regulares, y especialmente cuando se ha hecho un cambio importante en el procesado o en los equipos utilizados.
ESTERILIZACION
17.53 Se puede efectuar la esterilización por medio del calor húmedo o seco, del óxido de etileno (u otro agente esterilizante gaseoso apropiado), por filtración y el subsiguiente llenado aséptico de los recipientes finales estériles o por irradiación con radiación ionizante (pero no con radiación ultravioleta, a menos que este procedimiento haya sido totalmente validado). Cada método tiene sus aplicaciones y limitaciones particulares. De ser posible y conveniente, el método de elección debe ser la esterilización térmica.
17.54 Todos los procedimientos de esterilización deben ser validados. Se debe prestar especial atención cuando el método de esterilización adoptado se emplea con una preparación que no sea una simple solución acuosa o aceitosa. En todos los casos, el método de esterilización debe estar de acuerdo con la respectiva autorización de fabricación y comercialización.
17.55 Antes de aprobar un método de esterilización, debe demostrarse que es adecuado para el producto en cuestión y que es eficaz para alcanzar los niveles de esterilización deseados en todas las partes de cada tipo de carga a ser procesada. Este trabajo de verificación debe repetirse a intervalos preestablecidos, o anualmente como mínimo, y también cuando se han introducido modificaciones importantes en los equipos. Asimismo, deben mantenerse registros de los resultados obtenidos.
17.56 Los indicadores biológicos deben ser considerados solamente como factores adicionales para el control de la esterilización. En caso de que se utilicen, deben tomarse precauciones estrictas para evitar que sean causa de contaminación microbiana.
17.57 Se debe contar con un medio inequívoco de distinguir los productos que han sido esterilizados de los que no lo han sido. Cada canasta, bandeja, u otro tipo de transportador debe ser claramente rotulado con el nombre del material, el número de lote y una indicación de si ha sido o no esterilizado. Pueden usarse indicadores tales como cinta de autoclave, cuando sea apropiado, para indicar si un lote ha sido sometido o no a un proceso de esterilización, pero este sistema no proporciona una indicación confiable de que un lote es, en realidad, estéril.
Esterilización térmica -
17.58 Cada ciclo de esterilización térmica debe ser registrado mediante equipos apropiados, y con la debida precisión, como por ejemplo, en una tabla de tiempo/temperatura con una escala de tamaño adecuado. La temperatura debe registrarse mediante una sonda colocada en el punto más frío de la carga o de la cámara cargada, habiéndose determinado este punto durante la validación; preferiblemente la temperatura debe ser verificada, comparándola con otra temperatura tomada mediante otra sonda independiente colocada en la misma posición. La mencionada tabla de tiempo/temperatura, o bien una fotocopia de la misma, debe formar parte del registro del lote. Pueden emplearse también indicadores químicos o biológicos, pero éstos no deben reemplazar a los controles efectuados por medios físicos.
17.59 Se debe dejar transcurrir suficiente tiempo para que toda la carga alcance la temperatura requerida antes de empezar a medir el tiempo de esterilización. Para cada tipo de carga debe determinarse dicho tiempo.
17.60 Luego de la etapa de alta temperatura de un ciclo de esterilización térmica, se deben tomar precauciones para evitar que una carga esterilizada se contamine durante el enfriamiento. Esterilización con calor húmedo -
17.61 La esterilización con calor húmedo es apropiada solamente para materiales que pueden mojarse con agua y para soluciones acuosas. Para controlar este proceso deben tenerse en cuenta tanto la temperatura como la presión. Normalmente el instrumento que registra la temperatura debe ser independiente del utilizado para el control y se debe utilizar un indicador de temperatura también independiente, cuya lectura debe compararse regularmente con el registrador de la tabla durante el período de esterilización. Si se trata de esterilizadores que tienen un drenaje en el fondo de la cámara, tal vez sea necesario registrar también la temperatura en esta posición, durante todo el período de esterilización. Cuando forma parte del ciclo una fase al vacío, entonces deben efectuarse controles regulares para verificar si la cámara tiene pérdidas.
17.62 Los productos a ser esterilizados, siempre que no se trate de recipientes herméticamente cerrados, deben envolverse en un material que permita la eliminación del aire y la penetración de vapor, pero que impida la recontaminación después de la esterilización. Todas las partes de la carga deben estar en contacto con el agua o el vapor saturado a la temperatura requerida y por el tiempo requerido.
17.63 Se debe asegurar que el vapor empleado en la esterilización sea de la calidad adecuada y que no contenga aditivos en un nivel tal que puedan ser causa de contaminación del producto o de los equipos.
Esterilización con calor seco -
17.64 Cuando se emplea el proceso de esterilización con calor seco, el aire debe circular dentro de la cámara, manteniéndose una presión positiva para impedir la entrada de aire no estéril. El aire suministrado debe ser pasado por un filtro que retenga microorganismos. Si el proceso de esterilización con calor seco tiene por objeto también la eliminación de pirógenos, como parte de la validación deberán efectuarse pruebas de desafío empleando endotoxinas.
Esterilización por radiación -
17.65 La esterilización por radiación se usa principalmente para la esterilización de materiales y productos sensibles al calor. Debido a que muchos productos farmacéuticos y materiales de envasado son sensibles a la radiación, se permite emplear este método cuando la ausencia de efectos nocivos sobre el producto ha sido confirmada experimentalmente. La radiación ultravioleta no es un método aceptable de esterilización terminal.
17.66 Si la esterilización por radiación se encarga a un contratista independiente, el fabricante es responsable de asegurar que se cumplan las normas de la Sección 17.65, y que el proceso de esterilización sea validado. Deben especificarse las responsabilidades del operador de la planta de radiación (de emplear la dosis correcta, por ejemplo).
17.67 La dosis de radiación debe ser medida durante el procedimiento de radiación. Con este fin, se deben emplear dosímetros que sean independientes de la tasa de radiación, que indiquen una medida cuantitativa de la dosis recibida por el producto mismo. Los dosímetros deben insertarse en la carga en número adecuado y suficientemente cercanos unos a otros para asegurar que haya un dosímetro en la cámara en todo momento. Cuando se trata de dosímetros plásticos, deben emplearse dentro del tiempo límite después de su calibración. Deben verificarse las absorbancias del dosímetro poco después de su exposición a la radiación. Los indicadores biológicos pueden emplearse solamente como un control adicional. Los discos de colores sensibles a la radiación pueden usarse para distinguir entre los envases que han sido sometidos a la radiación y aquellos que no; dichos discos no son indicadores de una esterilización adecuada. La información obtenida debe formar parte del registro del lote.
17.68 En los procedimientos de validación se debe asegurar que se tengan en cuenta debidamente los efectos de las variaciones en la densidad de los envases.
17.69 Los materiales deben manipularse de tal forma que se evite la confusión entre los materiales que han sido irradiados y los que no. Cada recipiente debe contar con un sensor de radiación que indique que ha sido sometido al tratamiento con radiación.
17.70 La dosis total de radiación debe administrarse dentro de un lapso preestablecido. Esterilización por óxido de etileno -
17.71 Diversos gases y productos fumigantes pueden emplearse para la esterilización. El óxido de etileno debe utilizarse únicamente cuando ningún otro método es viable. Durante el procedimiento de validación debe demostrarse que el gas no produce ningún efecto nocivo para el producto y que las condiciones y el tiempo asignado a la desgasificación son suficientes para reducir el gas residual y los productos de reacción hasta límites aceptables definidos para el tipo de producto o material. Dichos límites deben ser incorporados a las especificaciones.
17.72 Es esencial el contacto entre el gas y los microorganismos; deben tomarse precauciones para evitar la presencia de organismos que puedan estar ocluidos en materiales tales como cristales o proteína seca. La naturaleza y cantidad de los materiales de envasado pueden influir significativamente en el proceso.
17.73 Antes de su exposición al gas, debe establecerse un equilibrio entre los materiales y la humedad y temperatura requeridas por el proceso. El tiempo empleado en esta operación debe considerarse en relación con la necesidad de reducir al mínimo posible el tiempo transcurrido antes de la esterilización.
17.74 Cada ciclo de esterilización debe ser controlado mediante indicadores biológicos, utilizando un número adecuado de unidades distribuidas en toda la carga. La información obtenida por este medio debe integrar el registro del lote.
17.75 Los indicadores biológicos deben ser almacenados y usados de conformidad con las instrucciones del fabricante y su desempeño debe ser verificado mediante controles positivos.
17.76 Para cada ciclo de esterilización deben mantenerse registros del tiempo empleado para completar el ciclo, de la presión, de la temperatura y de la humedad dentro de la cámara durante el proceso, como también de la concentración del gas. La presión y la temperatura deben registrarse en una tabla durante todo el ciclo. Estos datos deben formar parte del registro del lote.
17.77 Después de la esterilización, la carga debe ser almacenada en forma controlada y con la debida ventilación, para permitir que el gas residual y los productos de reacción disminuyan hasta el nivel definido. Este proceso debe validarse.
FILTRACION DE PRODUCTOS FARMACEUTICOS QUE NO PUEDEN SER ESTERILIZADOS EN SU ENVASE FINAL
17.78 Siempre que sea posible, los productos deben ser esterilizados en el envase final, preferiblemente por esterilización térmica. Ciertas soluciones y líquidos que no pueden ser esterilizados en el envase final, pueden ser filtrados a través de un filtro estéril con poros de tamaño nominal de 0,22 mm (o menos), o de uno que tenga características equivalentes de retención de microorganismos, y cargados en envases previamente esterilizados. Mediante tales filtros pueden eliminarse bacterias y hongos, pero no todos los virus y micoplasmas. Se debe tener en cuenta la posibilidad de complementar el proceso de filtración con algún grado de tratamiento térmico.
17.79 Debido a los potenciales riesgos adicionales que podría significar el empleo del método de filtración, a diferencia de otros métodos de esterilización; sería aconsejable emplear un filtro de doble capa de filtración o efectuar una segunda filtración con otro filtro que retenga microorganismos, inmediatamente antes del llenado. La filtración final esterilizante debe llevarse a cabo lo más cerca posible al punto de llenado.
17.80 No deben emplearse filtros que desprenden fibras. El uso de filtros que contienen asbestos debe descartarse totalmente.
17.81 Debe controlarse la integridad del filtro empleando un método apropiado, tal como la prueba de punto de burbujeo, inmediatamente después de cada uso (también sería conveniente verificar el filtro de esta manera antes del uso). El tiempo requerido para filtrar un volumen conocido de solución a granel y la diferencia de presión a ser empleada a lo largo de la filtración deben determinarse durante la validación y si existen diferencias significativas, éstas deben consignarse en el registro del lote.
17.82 No debe usarse el mismo filtro durante más de un día de trabajo, a menos que se compruebe la inocuidad del uso adicional.
17.83 El filtro debe ser de naturaleza tal que no afecte al producto adsorbiendo alguno de sus ingredientes o cediendo sustancias.
ACABADO DE PRODUCTOS ESTERILES
17.84 Los recipientes deben ser cerrados mediante métodos debidamente validados. Se debe verificar la integridad de algunas muestras empleando procedimientos adecuados.
17.85 Los recipientes cerrados herméticamente al vacío deben verificarse mediante el control de muestras de los mismos, para establecer si el vacío se ha mantenido después de transcurrido un tiempo predeterminado.
17.86 Los envases de productos parenterales llenos deben inspeccionarse individualmente. Si la inspección es visual, debe efectuarse bajo condiciones adecuadas y controladas de iluminación. Los inspectores deben someterse a controles regulares de vista, con anteojos puestos si los usan normalmente, y durante las inspecciones deben tener descansos frecuentes. Si se utilizan otros métodos de inspección éstos deben validarse y los aparatos empleados deben ser controlados a intervalos regulares.
CONTROL DE CALIDAD
17.87 En la prueba de esterilidad deben incluirse no sólo muestras representativas de todo el lote, sino también muestras tomadas de las partes del lote consideradas como más expuestas al riesgo de contaminación, como por ejemplo:
a. en el caso de productos que han sido llenados asépticamente, entre las muestras se deben incluir las provenientes de envases llenados al inicio y al final del lote y luego de alguna interrupción importante del trabajo;
b. si se trata de productos que han sido esterilizados en sus envases finales, deben obtenerse muestras de la parte que potencialmente sea la más fría de la carga.
17.88 La prueba de esterilidad a la que se somete el producto terminado debe ser considerada sólo como la última de una serie de medidas de control mediante las cuales se asegura la esterilidad, y sólo puede interpretarse como parte de un conjunto que incluya los registros de las condiciones ambientales y el procesado de los lotes.
17.89 Los lotes que no pasan la prueba de esterilidad no pueden ser aprobados sobre la base de una segunda prueba, a menos que se lleve a cabo una investigación del tipo de organismo encontrado y de los registros sobre las condiciones ambientales y el procesado de los lotes y como resultado de la misma se demuestre que la prueba original no era válida.
17.90 Cuando se trata de productos inyectables, se debe considerar el control del agua y de los productos semielaborados y terminados para verificar si no contienen endotoxinas, empleando el método establecido por la Farmacopea Argentina. Para las soluciones de infusión de gran volumen, el control del agua o de los productos semielaborados debe efectuarse en todos los casos, además las pruebas exigidas para obtener la autorización de comercialización del producto terminado. Cuando una muestra no pasa la prueba, debe investigarse la causa y adoptarse las medidas correctivas necesarias.
18 - Buenas prácticas de fabricación para farmoquímicos
EXPLICACION - Debido a que existen diferencias fundamentales entre la producción de farmoquímicos y la formulación de productos farmacéuticos, no siempre es conveniente ni necesaria la estricta aplicación de las BPFC, como se indica en la parte principal de esta norma. Las presentes normas complementarias describen los procedimientos y prácticas que los fabricantes deben poner en práctica para asegurar que los métodos, instalaciones y controles empleados en la producción de farmoquímicos sean operados o manejados de tal forma que los productos posean la calidad y la pureza apropiadas para su uso en los productos farmacéuticos terminados.
GENERALIDADES
18.1 Para asegurar la calidad en la fabricación de los farmoquímicos, es esencial el control general de las operaciones. No puede permitirse el descuido en la fabricación de sustancias que pueden emplearse para salvar vidas, restaurar o promover la salud.
18.2 Más adelante se detallan las prácticas recomendadas para la fabricación de farmoquímicos. La observación de esas prácticas, que complementan las pruebas de control efectuadas desde el inicio hasta el final del ciclo de producción, contribuirán sustancialmente a la producción permanente de lotes uniformes de ingredientes farmacéuticos activos de alta calidad.
18.3 El fabricante tiene la obligación de asumir la responsabilidad por la calidad de los farmoquímicos que produce. Solamente el fabricante puede evitar errores y prevenir contratiempos mediante la imposición del cuidado necesario tanto en el proceso de producción como en los procedimientos de control. El fabricante debe ofrecer pruebas fehacientes de haber cumplido con las BPFC, a partir de la etapa en que el proceso o los materiales de partida empleados influyen de manera significativa en la calidad del ingrediente farmacéutico en cuestión. Este paso debe determinarse en cada caso individual mediante un acuerdo entre la autoridad sanitaria y el fabricante.
18.4 Las prácticas adecuadas descriptas más adelante deben ser tomadas como orientaciones generales. Siempre que sea necesario, pueden modificarse para adaptarlas a las necesidades individuales, toda vez que se logren los patrones de calidad establecidos para los farmoquímicos. La intención es que dichas prácticas adecuadas se apliquen a los procesos de fabricación (incluyendo el envasado y el rotulado) empleados en la producción de farmoquímicos.
18.5 Existen casos en que varias compañías colaboran en la producción de un farmoquímico (incluyendo el envasado y el rotulado). Puede ocurrir también que un farmoquímico, envasado y rotulado sea reenvasado y/o rerotulado y designado con un nuevo nombre. Dado que tales procedimientos constituyen parte de una operación de fabricación, deben someterse a las normas pertinentes descritas a continuación.
18.6 El objetivo de las prácticas descritas a continuación es que sean aplicadas a los ingredientes farmacéuticos activos tanto para preparaciones de uso humano como veterinario.
PERSONAL
18.7 Cada compañía debe contratar personal que posea las calificaciones y la competencia apropiadas para la producción y control de calidad de los ingredientes farmacéuticos activos. Cada una debe contar con el número adecuado de empleados que posean la educación, los conocimientos técnicos y la experiencia práctica para llevar a cabo la tarea que les corresponda.
18.8 Cada compañía debe poseer una organización bien definida que esté representada en un organigrama. Las responsabilidades de cada empleado deben estar asentadas por escrito para asegurar que no existan superposiciones o actividades sin un responsable. Las responsabilidades asignadas a un sola persona no deben ser tan vastas como para poner en peligro la calidad del producto.
18.9 El personal de todos los niveles debe estar adecuadamente capacitado para llevar a cabo las tareas y responsabilidades que se le asigna.
18.10 Deben adoptarse medidas para asegurar que ninguna persona afectada por una enfermedad contagiosa o que tenga lesiones abiertas en las partes expuestas del cuerpo esté involucrada en alguna etapa de la producción en la que esté en contacto directo con los ingredientes farmacéuticos que se elaboran.
INSTALACIONES
18.11 Todas las instalaciones, incluyendo las áreas que contengan tanques abiertos, deben estar construidas apropiadamente. Así mismo deben ofrecer un ambiente adecuado para efectuar las operaciones de producción y ser suficientemente amplias y aptas para el uso a que están destinadas. Las instalaciones no deben constituir factores que contribuyan a la confusión o contaminación real o potencial de los farmoquímicos. Además, deben estar planificadas de tal forma que permitan un ordenamiento lógico de las operaciones.
18.12 Para fines especiales, tal como la fabricación de productos estériles y de ciertos antibióticos, hormonas y sustancias citostáticas, la compañía debe contar con áreas separadas, diseñadas específicamente, cerradas y dotadas de sistemas independientes de provisión de aire.
18.13 A fin de mantener condiciones laborales higiénicas, la compañía debe ofrecer instalaciones apropiadas para el cambio de vestimenta, aseo personal y baños, como también lugares especiales para comer, beber y fumar.
EQUIPOS
18.14 El diseño, construcción, ubicación y mantenimiento de los equipos destinados a la fabricación de productos deben realizarse de tal forma que dichos equipos:
a. sean apropiados para el uso a que están destinados;
b. puedan limpiarse debidamente sin dificultad;
c. faciliten la reducción al mínimo del riesgo de contaminación de productos y envases durante el proceso de producción;
d. permitan una operación eficiente y, si corresponde, validada y confiable.
18.15 Los equipos destinados a la producción y a la realización de pruebas deben limpiarse, esterilizarse en caso necesario, usarse y mantenerse de conformidad con instrucciones específicas consignadas por escrito. Los equipos de uso múltiple deben ser sometidos a limpieza e inspección de limpieza antes de iniciar la fabricación de otro producto. Deben mantenerse registros de tales procedimientos.
18.16 De ser necesario, debe verificarse de antemano que los equipos destinados a la producción y a la realización de pruebas son aptos para estos fines.
18.17 En caso necesario se debe contar con equipos de control del proceso de producción. Los equipos destinados a la medición, registro y control deben calibrarse y verificarse a intervalos regulares y empleando métodos adecuados. Deben mantenerse registros adecuados de estas operaciones.
18.18 Los equipos defectuosos deben marcarse inmediatamente con etiquetas alusivas y repararse o retirarse lo más pronto posible. Las operaciones de mantenimiento técnico y reparación deben documentarse debidamente.
SANEAMIENTO
18.19 Se debe contar con programas escritos de saneamiento. Estos deben incluir procedimientos validados de limpieza de las instalaciones y los equipos, normas de calidad para el agua, instrucciones referentes a la higiene en la fabricación y manipulación de productos, e instrucciones relacionadas con la salud, prácticas higiénicas, vestimenta del personal y procedimientos de disposición de materiales desechados y residuos no utilizables.
18.20 Dichos programas deben ser puestos en práctica, como asimismo ponerse a conocimiento del personal involucrado y destacarse su importancia en las sesiones de capacitación.
18.21 Las personas deben usar ropas de protección y otros artículos de protección apropiados para las operaciones respectivas.
18.22 En las áreas donde se efectúan las operaciones de producción no se debe permitir comer, fumar, ni desarrollar actividades antihigiénicas.
DOCUMENTACION
Fórmulas maestras -
18.23 Es necesario contar con instrucciones escritas acerca de cada una de las etapas de fabricación, almacenamiento y control de calidad de los productos. Dichas instrucciones deben ser actualizadas en la medida que sea necesario.
18.24 Se debe preparar una fórmula maestra, con instrucciones escritas relacionadas con las materias primas y los materiales de envasado (con referencia a la calidad y a la cantidad), como también detalles acerca de los procedimientos de fabricación y control de calidad para cada farmoquímico. De ser posible, la fórmula maestra debe prepararse para los tamaños de lotes normalizados.
18.25 El contenido y la distribución de las instrucciones y de las fórmulas maestras dentro de la compañía deben estar a cargo de personas competentes que posean suficiente experiencia en la producción y el control de calidad. Tanto las instrucciones como las fórmulas maestras deben estar debidamente firmadas y fechadas.
18.26 Las fórmulas maestras desactualizadas deben ser retiradas y guardadas para referencia. Deben prepararse copias de las fórmulas maestras, de tal forma que se elimine la posibilidad de error en la transcripción.
18.27 En algunas circunstancias, como por ejemplo en los primeros lotes de producción, tal vez no sea necesario modificar la fórmula maestra. Cualquier modificación debe ser autorizada y firmada por la persona autorizadas. El documento modificado debe ser reemplazado lo antes posible por una nueva fórmula maestra.
Documentación de los lotes -
18.28 Durante la producción de cada lote de productos semielaborados y de ingredientes farmacéuticos activos debe completarse un registro de fabricación. El registro debe contener las partes pertinentes de la fórmula maestra, e incluir los siguientes datos:
a. el nombre del producto (y la denominación común internacional, si corresponde) o etapa y el tamaño y número de lote;
b. las fechas de las distintas etapas de producción;
c. los detalles de la producción, incluso una referencia a los principales equipos utilizados y los rendimientos;
d. el número de lote o el de referencia (o el número del análisis de control), si lo hubiere, de las materias primas empleadas en la producción;
e. un registro de los controles efectuados durante el proceso y de los resultados obtenidos;
f. los detalles de cualquier desviación de la fórmula maestra y autorización firmada para la misma (o bien de cualquier desviación no prevista que haya sido sometida a investigación en lo que respecta a la calidad del producto);
g. información sobre los materiales recuperados y sobre los procedimientos empleados;
h. las iniciales de los operadores y la firma de la persona responsable de las operaciones de producción y la fecha de la firma;
i. todos los registros analíticos relacionados con el lote o una referencia que permita obtenerlos;
j. la decisión de autorizar o rechazar el lote en cuestión, con la fecha y la firma de la persona responsable de la decisión;
k. información sobre el examen de los registros de producción (ver la Sección 16.15).
18.29 En caso de que haya sido necesario llevar a cabo la producción y el control bajo contrato, debe incluirse esta información en el registro del lote.
18.30 Toda la información puede ser registrada por medio de sistemas de procesamiento de datos o bien por medios fotográficos u otros medios confiables. Las fórmulas maestras y los procedimientos operativos normalizados relacionados con el sistema deben estar disponibles y debe verificarse la exactitud de los registros. Si la documentación se maneja por sistemas de procesamiento electrónico de datos, solamente las personas autorizadas deben tener la posibilidad de ingresar o modificar datos computarizados y se debe llevar un registro de las modificaciones y supresiones; el acceso a los datos debe estar protegido por códigos u otros medios y el ingreso de datos importantes debe controlarse independientemente. Los datos referentes a los lotes que se registren electrónicamente deben estar protegidos por archivos de seguridad grabados en cinta magnética, microfilme, impresos u otros medios de protección. Es sumamente importante que, durante el período de retención, sea fácil el acceso a los datos.
ARCHIVO DE REGISTROS Y MUESTRAS DE DEFERENCIA
18.31 Los registros deben mantenerse de tal forma que puedan recuperarse los datos sobre las actividades relacionadas con la producción y el control de calidad de los farmoquímicos.
18.32 Los registros y las muestras de referencia de los ingredientes farmacéuticos activos y, si es necesario, de los productos semielaborados, deben retenerse por lo menos por un año después de la fecha de vencimiento del producto terminado o por un tiempo específico si el producto no tiene fecha de vencimiento.
PRODUCCION
Procedimientos de procesado
18.33 El proceso debe efectuarse de conformidad con la fórmula maestra.
18.34 Deben definirse los pasos que son de importancia crítica para la calidad de los farmoquímicos y deben comprobarse los procedimientos aplicados.
18;35 El proceso debe ser supervisado y llevado a cabo por personas competentes.
18.36 Durante el proceso, los envases, recipientes y equipos importantes deben ser rotulados en forma inequívoca o identificados con el nombre del producto y el número del lote.
18.37 Además de la documentación relacionada con el lote, debe estar disponible la información concerniente a las actividades diarias de cada departamento involucrado.
Materias primas
18.38 Una vez recibidas, las materias primas deben ser sometidas a cuarentena y muestreo, examinadas para verificar si se han cumplido las especificaciones establecidas, como también autorizadas o rechazadas, almacenadas, rotuladas y despachadas, todo confonne a instrucciones escritas.
18.39 Es posible que algunos materiales no sean sometidos a las pruebas de cumplimiento, debido a los peligros que ello involucra (como por ejemplo, el pentacloruro fosforoso y el sulfato de dimetilo). Esto es aceptable cuando se dispone de un certificado de análisis de lote expedido por el vendedor, y cuando hay una razón basada en la seguridad u otras consideraciones válidas.
Productos semielaborados
18.40 Siempre que sea necesario, los productos semielaborados deben someterse a prueba, de conformidad con las especificaciones correspondientes; además, deben estar visiblemente identificados, rotulados y almacenados.
Farmoquímicos
18.41 Cada lote terminado de principio activo debe cumplir con las especificaciones establecidas con respecto a la calidad, pureza, identidad y potencia, incluyendo, cuando corresponda, las especificaciones para pruebas y límites de residuos de solventes y otros reactivos.
18.42 En lo que respecta a la producción de farmoquímicos, es posible que la Sección 17 - Productos farmacéuticos estériles sea aplicable a aquellas etapas del procedimiento que puedan ejercer una influencia de importancia crítica en los aspectos cualitativos del producto farmacéutico terminado.
Envasado
18.43 Se debe tener sumo cuidado en la selección de los materiales de envasado para los principios activos. Esos materiales no deben ejercer ninguna influencia negativa sobre las sustancias y deben protegerlas de los factores externos y la contaminación. Se debe contar con especificaciones apropiadas consignadas por escrito.
18.44 En todas las etapas de la producción se debe prestar atención especial a la prevención de errores de envasado. Deben establecerse procedimientos validados para proteger la calidad del producto en la etapa de envasado y para asegurar que se apliquen los rótulos correctos a los envases.
18.45 Los recipientes deben estar marcados en forma visible con los siguientes datos:
a. el nombre del producto;
b. su calidad, si se especifica;
c. el número del lote;
d. la fecha de vencimiento o de nueva prueba, si se especifica;
e. advertencias, de ser necesario;
f. condiciones de almacenamiento, si se especifican;
g. el nombre del fabricante y el del proveedor.
Control de calidad
18.46 Cada fabricante debe contar con una unidad independiente de control de calidad. El jefe de dicha unidad depende directamente de la gerencia de la compañía. Las principales atribuciones de la unidad de control de calidad son las siguientes:
a. aprobar:
I. las especificaciones y métodos de prueba de las materias primas, productos semielaborados, materiales de envasado y, si corresponde, de los principios activos;
II. los procedimientos de muestreo;
III. las instrucciones referentes al saneamiento y a la higiene;
IV. los métodos de reprocesado de los lotes rechazados o de los materiales recuperados;
V. otras instrucciones referentes a la calidad de los productos;
b. autorizar o rechazar las materias primas, los farmoquímicos, los materiales de envasado y, de ser necesario, los productos semielaborados;
c. asegurar que la estabilidad de los ingredientes farmacéuticos activos sea controlada;
d. investigar los reclamos referentes a la calidad de los farmoquímicos.
18.47 Cada fabricante debe tener acceso a un laboratorio de control de calidad. Este laboratorio debe contar con personal y todos los equipos necesarios para efectuar todas las pruebas de control de calidad requeridas, las cuales deben efectuarse de conformidad con procedimientos escritos validados. Todos los instrumentos deben calibrarse a intervalos adecuados y los reactivos deben ser de calidad apropiada.
18.48 Si las circunstancias exigen el uso de laboratorios independientes, este hecho debe consignarse en los registros de análisis.
Estudios de estabilidad -
18.49 Debe establecerse un programa escrito de prueba de la estabilidad de los ingredientes farmacéuticos activos. Deben emplearse métodos indicadores de la estabilidad.
18.50 Las muestras deben almacenarse en recipientes adecuados y en recipientes comerciales simulados, a temperatura ambiente o a la temperatura recomendada y bajo condiciones exigentes.
18.51 Por lo general no es necesario establecer fechas de vencimiento para los farmoquímicos. Si las pruebas no indican un período razonable de conservación, como por ejemplo dos años o más en las condiciones previstas de almacenamiento, entonces se puede rotular el producto con una fecha arbitraria apropiada de vencimiento, sometiéndolo a una prueba en esa fecha o antes.
Autoinspección y auditorías de calidad
18.52 Con el fin de cumplir estrictamente con las BPFC, y todos los procedimientos y controles previstos, es recomendable que una compañía designe a un experto o a un grupo de expertos que efectúen regularmente inspecciones independientes de sus procedimientos de producción e inspección. Dichos expertos deben actuar con la mayor independencia posible en su labor de inspección de los procedimientos de producción e inspección.
18.53 Las autoinspecciones y las auditorías deben registrarse (ver la Sección. 9). Almacenamiento
18.54 Los ingredientes farmacéuticos activos deben almacenarse en las condiciones establecidas por el fabricante sobre la base de estudios de estabilidad.
18.55 Deben mantenerse registros de la distribución de cada lote de un ingrediente farmacéutico activo, con el propósito de facilitar el retiro del lote si fuere necesario, conforme a procedimientos escritos:
Reclamos y defectos -
18.56 El fabricante debe establecer procedimientos escritos para la atención de los reclamos y defectos relacionados con la calidad de los ingredientes farmacéuticos activos.
18.57 Todas las acciones correspondientes deben adoptarse inmediatamente, como también investigarse a fondo todos los reclamos y registrarse toda la información respectiva.
18.58 El fabricante debe establecer un sistema que contemple la inspección de todos aquellos productos que hayan podido ser objeto de errores o fallas repetidas en los procedimientos de la compañía.
Materiales rechazados -
18.59 El fabricante debe establecer instrucciones por escrito acerca de la forma como deben manejarse los materiales rechazados, sean éstos materias primas, productos semielaborados, materiales de envasado o principios activos. Los materiales rechazados deben ser claramente identificados como tales y almacenados bajo estricto control hasta su eliminación, reprocesamiento, o devolución al proveedor.
1040. ESTUDIOS DE ESTABILIDAD
Los estudios de estabilidad se efectúan para determinar el período de tiempo y las condiciones de almacenamiento en los cuales las materias primas y las preparaciones oficiales se mantienen dentro de las especificaciones sobre identidad, potencia, calidad y pureza, establecidas en las monografías de esta Farmacopea.
La estabilidad de los productos farmacéuticos, en su envase primario final, debe ser demostrada mediante el empleo de métodos apropiados. Los procedimientos analíticos empleados deben permitir determinar la sustancia en presencia de sus productos de degradación. Deben considerarse los cambios en sus propiedades físicas a lo largo del tiempo.
La estabilidad de una sustancia o un producto farmacéutico puede verse afectada por las condiciones de almacenamiento (temperatura, luz, aire y humedad), así como por su interacción con el envase. Las condiciones bajo las cuales se ha fijado la fecha de vencimiento deben figurar en el rótulo. Estas condiciones de almacenamiento deben mantenerse durante la distribución de la sustancia o producto farmacéutico, es decir desde el momento de la entrega por parte del elaborador hasta la fecha de vencimiento.
A los fines mundiales, son definidas cuatro zonas climáticas. Los estudios de estabilidad deben orientarse para la región donde serán destinados considerando la zona climática estipulada; nuestro país se encuentra en Zona III.
OBJETIVO
El propósito de un estudio de estabilidad es establecer el período de tiempo en el cual las propiedades de las sustancias y/o productos farmacéuticos se mantienen dentro de sus especificaciones bajo la influencia de una variedad de factores ambientales tales como temperatura, humedad y luz, los demás componentes de la formulación y sus envases, permitiendo determinar las condiciones de almacenamiento, períodos de reanálisis y un período de vida útil.
DEFINICIONES
Datos primarios de estabilidad - Son los datos analíticos obtenidos de la sustancia o el producto farmacéutico en estudio, almacenado en el envase primario definitivo bajo condiciones de almacenamiento fijadas, que permiten fijar la frecuencia de los controles o el período de vida útil propuesto.
Degradación forzada - Estos estudios se llevan a cabo para obtener datos sobre los productos y mecanismos de descomposición de la sustancia y verificar la aptitud de los métodos analíticos propuestos. Su naturaleza depende del tipo de sustancia y producto farmacéutico. Los ensayos pueden realizarse sobre un único lote de material e incluir el efecto de temperaturas superiores a las condiciones elegidas para el estudio acelerado, por ej., en incrementos de 10°C (50, 60, etc.), el efecto de la humedad (por ej., 75% o mayor), oxidación y fotólisis y su susceptibilidad a la hidrólisis a distintos valores de pH.
Escala piloto - Procedimiento representativo y simulado al que se aplica en escala de producción.
Lote piloto - Lote producido para fines experimentales, generalmente de menor tamaño que el lote de producción. Puede elaborarse para destinarlo a estudios de estabilidad, desarrollo, etc.
Estudio de estabilidad acelerado - Estudio diseñado para aumentar la velocidad de degradación química o cambios en las propiedades físicas de una sustancia o un producto farmacéutico, empleando condiciones de almacenamiento extremas. Estos estudios tienen como objeto determinar los parámetros cinéticos de los procesos de degradación o predecir la vida útil del producto farmacéutico en condiciones normales de almacenamiento. Los resultados de los estudios acelerados deben ser complementados por los estudios de estabilidad de larga duración.
Estos datos pueden también emplearse para evaluar efectos químicos a largo plazo en condiciones no aceleradas y para evaluar el impacto de desviaciones de corta duración de las condiciones de almacenamiento declaradas en el rótulo, como las que pueden ocurrir durante el transporte y distribución. Los resultados de estudios acelerados no siempre predicen los cambios físicos.
Estudio de larga duración (en tiempo real) - Estudio diseñado para la evaluación de las características de estabilidad física, química, biológica y microbiológica de un producto farmacéutico o una sustancia bajo las condiciones de almacenamiento recomendadas, que cubre todo el período de vida útil ó el período de reanálisis propuesto.
Fecha de reanálisis - Fecha en que se debe realizar un nuevo análisis para verificar que la sustancia o producto farmacéutico es aún apropiado para su uso.
Fecha de vencimiento - Fecha proporcionada por el elaborador basada en los estudios de estabilidad del producto farmacéutico después de la cual el mismo no debe emplearse. El producto debe cumplir durante todo este período con las especificaciones dadas en esta Farmacopea.
Zonas climáticas - Se refiere al concepto de dividir al mundo en cuatro zonas para las cuales se definen las condiciones climáticas que prevalecen.
ESTUDIOS DE ESTABILIDAD SOBRE SUSTANCIAS
Procedimientos y criterios - Los ensayos deben cubrir todas las características y propiedades que puedan modificarse durante el almacenamiento, además de aquéllas que tengan influencia sobre la identidad, potencia, seguridad y pureza de la sustancia.
Los estudios de estabilidad deben cubrir las características físicas, químicas y microbiológicas de la sustancia. Deben aplicarse métodos indicadores de estabilidad validados.
Los estudios de estabilidad acelerados se llevan a cabo sobre un lote piloto y, el de larga duración, sobre por lo menos tres lotes pilotos debiendo cubrir un mínimo de doce meses.
Especificaciones - Los límites de aceptación deben definirse a partir del material empleado en los ensayos preclínicos, clínicos o los utilizados en el desarrollo del producto. Se deben incluir límites máximos individuales y totales para productos de degradación e impurezas. En la Tabla se indican las condiciones de estudios de larga duración, acelerados y tiempos mínimos.
En caso de que se exija el estudio de estabilidad de una sustancia, debe presentarse un estudio de larga duración de no menos de doce meses sobre por lo menos tres lotes y se deben tomar, luego de la presentación hecha para el registro, los datos que cubran todo el período que se solicita para el reanálisis, para remitirlos a la Autoridad Sanitaria si es que ésta lo solicita. El estudio de estabilidad acelerado es optativo.
Condiciones de almacenamiento durante el estudio - La duración del estudio y las condiciones de almacenamiento deben ser suficientes para cubrir la distribución, almacenamiento y período de uso subsiguiente de la sustancia. La aplicación de las mismas condiciones de almacenamiento empleadas para el estudio del producto farmacéutico facilita la evaluación y revisión comparativa de los resultados.
Cuando se producen cambios significativos durante los seis meses de almacenamiento bajo las condiciones del estudio acelerado, deben realizarse estudios adicionales en condiciones intermedias (por ej., 30 ± 2°C / 60 ± 5% HR). Un cambio significativo a 40°C / 75% HR o a 30°C / 60% HR se define como la falta de cumplimiento de las especificaciones.
Los datos (de estudios acelerados o en condiciones intermedias) pueden emplearse para evaluar el impacto de las variaciones en las condiciones de almacenamiento declaradas en el rótulo, que pueden producirse durante la distribución y el almacenamiento.
Frecuencia de los ensayos - Para los estudios de larga duración, la frecuencia de ensayo debe ser suficiente para establecer las características de estabilidad de la sustancia. Para estudios de sustancias con un período de reanálisis de por lo menos doce meses, en el ensayo de larga duración se establece un ensayo cada tres meses durante el primer año, cada seis meses durante el segundo año y luego anualmente. Se recomienda, para los estudios acelerados de seis meses, un mínimo de tres puntos que incluyan los puntos inicial y final.
Envases - Los envases que se empleen en los estudios de estabilidad de larga duración deben ser iguales a los envases a emplear para la distribución y fraccionamiento de la sustancia. En el caso de envases de gran capacidad, pueden emplearse envases de las mismas características pero de menor tamaño.
Evaluación - El grado de variabilidad de los lotes individuales compromete las extrapolaciones que deban hacerse sobre los lotes de producción futuros con respecto al cumplimiento de las especificaciones hasta la fecha de reanálisis.
Una aproximación aceptable para los atributos cuantificables, que disminuyen con el tiempo, consiste en determinar el tiempo al cual el límite inferior del intervalo de confianza (p = 95 %) para la curva de degradación media se intercepte con el límite inferior del intervalo de aceptación. Si se trata de una propiedad cuantificable que aumenta con el tiempo, se determina el tiempo al cuál el límite superior del intervalo de confianza (p = 95%) para la curva de degradación media se intercepta con el límite de aceptación. Si el análisis muestra que la variabilidad lote a lote es pequeña, resulta ventajoso combinar los datos en una estimación total; ésto puede realizarse aplicando ensayos estadísticos apropiados. Si no es apropiado combinar datos de varios lotes, el período de reanálisis puede determinarse a partir del lote que se mantenga dentro de las especificaciones del tiempo menor.
La naturaleza de las degradaciones determina la necesidad de una transformación de los datos para el análisis de regresión lineal. Comúnmente, la relación puede ser representada por una función lineal, cuadrática o cúbica sobre una escala aritmética o logarítmica. Es aconsejable emplear métodos estadísticos para ensayar la bondad del ajuste de los datos sobre todos los lotes y lotes combinados (cuando corresponda) de las curvas o rectas obtenidas.
En algunos casos, es posible extrapolar los datos del estudio de larga duración más allá del período de observación, para extender el período de reanálisis, particularmente cuando los datos del estudio acelerado apoyan esta posibilidad, la bondad del ajuste de cualquier modelo matemático, el tamaño del lote, la existencia de otros datos de estabilidad, el conocimiento del mecanismo de degradación, etc. En estos casos se supone que las características cinéticas de la degradación permanecen invariables más allá de los datos observados, esta circunstancia debe demostrarse al justificar cualquier extrapolación.
Rotulado - En base a la evaluación de la estabilidad de la sustancia, debe establecerse un intervalo de temperaturas de almacenamiento de acuerdo con los requisitos establecidos. Cuando corresponda, deben establecerse requisitos específicos particularmente para sustancias que no admiten el congelamiento.
Como resultado de la información obtenida a partir del estudio de estabilidad, debe indicarse la fecha de reanálisis.
ESTUDIOS DE ESTABILIDAD SOBRE PRODUCTOS FARMACEUTICOS
Procedimientos y criterios - El diseño del programa de estabilidad para un producto farmacéutico debe hacerse sobre la base de la información obtenida durante los estudios de preformulación y formulación. Se deben estimar los cambios que pueden ocurrir durante el almacenamiento y sobre esta base seleccionar las variables de la formulación a estudiar durante el ensayo.
La información de estabilidad tanto en los estudios de estabilidad acelerado como en los de larga duración debe obtenerse sobre tres lotes piloto de la misma formulación y concentración en los envases primarios definitivos. Los lotes del producto terminado deben elaborarse empleando lotes diferentes de sustancia.
Los ensayos deben cubrir todos los atributos que puedan modificarse durante el almacenamiento y aquéllos que tengan influencia sobre la calidad, seguridad y/o eficacia. Los procedimientos analíticos deben validarse y ser indicadores de la estabilidad. La necesidad y el grado de las repeticiones dependen de los resultados de los estudios de validación.
Los ensayos a realizar durante el estudio deben cubrir no solamente la estabilidad química y biológica sino también los cambios en las propiedades físicas y características organolépticas, atributos microbiológicos y ensayos funcionales. Deben determinarse además, el mantenimiento de la concentración y eficacia de los conservantes mediante ensayos y valoraciones apropiadas.
Especificaciones - Los criterios de aceptación del período de vida útil deben determinarse considerando toda la información de estabilidad disponible.
Cuando corresponda, se deben incluir los límites máximos para los productos de degradación y para otras determinaciones, como por ejemplo, límites máximos o mínimos para tamaño de partícula o velocidad de disolución.
En la Tabla se indican las condiciones de estudios de larga duración, acelerados y tiempos mínimos. Los estudios de larga duración son obligatorios. Deben tener un mínimo de doce meses de duración para su presentación para el registro aunque deben continuarse hasta cubrir el período de vida útil propuesto y quedar a disposición de la Autoridad Sanitaria. El estudio de estabilidad acelerado y los de condición intermedia son optativos, pero pueden emplearse para evaluar el efecto de períodos de no cumplimiento de las condiciones de almacenamiento fijadas (por ej., durante la distribución).
Puede ser necesario aplicar consideraciones especiales para los productos que cambien física o químicamente a bajas temperaturas, por ej., las suspensiones o emulsiones que pueden sedimentar o separarse, los aceites y las preparaciones semisólidas que pueden aumentar su viscosidad. Cuando se emplean bajas temperaturas, el ensayo acelerado de seis meses deberá efectuarse a una temperatura por lo menos 15°C pon encima de la temperatura designada para el estudio de larga duración, junto con condiciones apropiadas de humedad relativa para esa temperatura. Por ej., para un producto que debe ser almacenado bajo refrigeración, el ensayo acelerado deberá realizarse a 25±2° C/60±5% HR.
Condiciones de almacenamiento durante el estudio - La duración del estudio y las condiciones de almacenamiento deben ser suficientes para cubrir la distribución, almacenamiento y período de uso subsiguiente (por ej., la reconstitución o la dilución según se indique en el rótulo). En el caso de productos que deben ser reconstituidos para su administración, se deben establecer las condiciones de almacenamiento y las correspondientes fechas de vencimiento para el producto antes y después de reconstituido.
El almacenamiento bajo condiciones de humedades relativas altas se aplica particularmente a productos farmacéuticos sólidos. Para productos tales como soluciones, suspensiones, etc., contenidos en envases diseñados para proveer una barrera permanente a la pérdida de agua, el almacenamiento específico bajo condiciones de humedad relativa alta no es necesario, pero debe aplicarse el mismo intervalo de temperaturas. La humedad relativa baja (por ej., 10 a 20 % HR) puede afectar adversamente a productos envasados en envases semipermeables (por ej., soluciones en bolsas plásticas, gotas nasales en envases plásticos pequeños, etc.) y debe considerarse la realización del ensayo bajo tales condiciones.
Cuando se producen cambios significativos durante el estudio acelerado deben realizarse estudios adicionales en condiciones intermedias (por ej. 30 ± 2°C / 60 ± 5% HR). Un cambio significativo en un estudio acelerado puede definirse como:
1. una pérdida del 5% de potencia del valor inicial de valoración de un lote;
2. cualquier producto de degradación que exceda los límites establecidos;
3. el producto excede sus límites de pH;
4. los resultados del ensayo de disolución están fuera de los límites especificados;
5. el producto no cumple con las especificaciones de apariencia y propiedades físicas como color, se produce separación de fases, suspendibilidad, dureza, etc.
Frecuencia de los ensayos - La frecuencia de los ensayos debe ser suficiente para establecer las características de estabilidad del producto.
Para estudios de larga duración, se establece un ensayo cada tres meses durante el primer año, cada seis meses durante el segundo año y luego anualmente. Los estudios acelerados deben ensayarse en un mínimo de tres tiempos, incluyendo los puntos iniciales y finales.
Envases - El estudio debe efectuarse en el envase primario definitivo.
Evaluación - Debe adoptarse un enfoque sistemático para la presentación y la evaluación de la información de estabilidad que debe cubrir, según corresponda, características físicas, químicas, biológicas y microbiológicas, incluyendo propiedades particulares del producto farmacéutico (por ej., velocidad de disolución para las formas sólidas de uso oral).
El grado de variabilidad de los lotes individuales compromete en cierta medida las extrapolaciones que deban hacerse sobre los lotes de producción futuros con respecto al cumplimiento de las especificaciones hasta la fecha de vencimiento.
Un enfoque aceptable para los atributos cuantificables que se supone deben disminuir con el tiempo, consiste en determinar el tiempo al cual el límite inferior del intervalo de confianza (p = 95%) para la curva de degradación media intercepte el límite inferior del intervalo de aceptación. Para los atributos que aumentan con el tiempo, se determina el tiempo al cual el límite superior del mismo intervalo de confianza intercepta el límite superior del intervalo de aceptación. Si el análisis muestra que la variabilidad lote a lote es pequeña, es ventajoso combinar los datos en una estimación total, y esto puede realizarse aplicando ensayos estadísticos apropiados. Si no es apropiado combinar datos de varios lotes, la vida útil puede determinarse a partir del lote que se haya mantenido dentro de las especificaciones durante el menor tiempo.
La naturaleza de las degradaciones determinará la necesidad de la transformación de los datos para el análisis de regresión lineal. Comúnmente, la relación puede ser representada por una función lineal, cuadrática o cúbica sobre una escala aritmética o logarítmica. Es aconsejable emplear métodos estadísticos para probar la bondad del ajuste de los datos sobre todos los lotes y lotes combinados (cuando corresponda) de las rectas o curvas obtenidas.
En caso de omitir el análisis estadístico, debe proveerse una completa justificación detallada de tal decisión.
Tabla. Estudios de Estabilidad
|
TIPO DE ESTUDIO |
TEMPERATURA |
HUMEDAD |
TIEMPOS MINIMOS |
|
Estudios de larga duración |
25 ± 2 °C |
60 ± 5 % |
12 meses |
|
Estudios acelerados |
40 ± 2 °C |
75 ± 5 % |
6 meses |
1050. FORMAS FARMACEUTICAS
En este capítulo se establecen las definiciones de las formas farmacéuticas y los principios generales para la elaboración de algunas de ellas.
AEROSOLES
Los aerosoles farmacéuticos son soluciones o dispersiones conteniendo principios activos que se envasan bajo presión y que se liberan con la activación de una válvula apropiada. Están destinados a la aplicación sobre la piel y la aplicación local en las vías aéreas superiores (aerosoles nasales), la cavidad oral (aerosoles bucales y sublinguales) o los pulmones (aerosoles para inhalación).
El término aerosol se aplica corrientemente a los productos presurizados que liberan su contenido en forma de una fina niebla, espumas o líquidos semisólidos.
En los Aerosoles para inhalación, el tamaño de partícula debe ser controlado cuidadosamente y su diámetro medio debe ser menor de 10 µm (ver 390. Ensayos farmacotécnicos para aerosoles).
Los productos que emplean válvula dosificadora se conocen como aerosoles dosificadores.
Un sistema de aerosol consta de: el envase, el propelente, el concentrado que contiene el principio activo o principios activos, la válvula y el disparador. La naturaleza de estos componentes determina características tales como la distribución de tamaños de partícula, uniformidad de la dosis (para aquellos con válvulas dosificadoras), velocidad de descarga, densidad de la espuma o viscosidad del líquido.
Tipos de aerosoles - En general, los aerosoles están constituidos por sistemas de dos fases (gas y líquido) o tres fases (gas, líquido y sólido o líquido).
Los aerosoles de dos fases contienen una solución del o los principios activos en el propelente licuado que puede ir acompañado por cosolventes como alcohol, propilenglicol y polietilenglicoles, en equilibrio con el propelente vaporizado, mientras que los sistemas de tres fases contienen una suspensión o emulsión del los principios activos.
En las suspensiones el o los principios activos pueden dispersarse en el propelente con la ayuda de excipientes apropiados, como agentes humectantes y/o soportes sólidos como talco o sílice coloidal.
Una espuma en aerosol es una emulsión que contiene uno o varios principios activos, agentes tensioactivos, líquidos acuosos o no acuosos y propelentes. Si el propelente está en la fase interna (es decir, una emulsión del tipo aceite en agua) se descarga una espuma estable y si el propelente está en la fase externa (es decir, una emulsión del tipo agua en aceite) se obtiene un líquido pulverizable o una espuma que pierde sus características rápidamente después de la descarga.
Propelentes - Su función principal es proporcionar la presión necesaria dentro del sistema para expulsar el contenido del envase, mientras que la fracción licuada es uno de los componentes de la fase líquida. Los propelentes empleados incluyen diversos hidrocarburos, especialmente derivados del metano, etano y propano e hidrocarburos de bajo peso molecular, como butanos y pentanos y gases comprimidos como dióxido de carbono, nitrógeno y óxido nitroso. Los mismos deben ser autorizados por la Autoridad Sanitaria. Con frecuencia se emplean mezclas de propelentes para obtener las características farmacotécnicas del aerosol.
Válvulas - Regulan el flujo del contenido que se libera. En la mayoría de los aerosoles se emplean válvulas que operan en forma continua. Sin embargo, los aerosoles para inhalación oral o nasal a menudo emplean válvulas dosificadoras, las que permiten liberar una dosis predeterminada con cada activación, la que debe estar dentro de las tolerancias especificadas en <390>. Ensayos farmacotécnicos para aerosoles.
Disparador - Adaptador adjuntado al vástago de la válvula que cuando se oprime o se mueve abre la válvula y permite dirigir el aerosol al área deseada.
Envases - Se emplean envases de vidrio, plástico o metal, o una combinación de estos materiales. Los envases de vidrio deben proporcionar seguridad y resistencia a la presión y los golpes. Se pueden emplear plásticos para recubrir los envases de vidrio y obtener mayor seguridad o en el caso envases de metálicos para mejorar la resistencia a la corrosión y la estabilidad de la formulación.
Elaboración - Los aerosoles son elaborados por dos métodos generales.
En el método de llenado en frío, el concentrado (enfriado a una temperatura por debajo de 0 °C) y el propelente refrigerado se introducen en envases abiertos (enfriados). La válvula y el disparador son luego engarzados sobre el envase para formar un sello de cierre perfecto. Durante el intervalo entre el agregado del propelente y el sellado del envase, el propelente se volatiliza lo suficiente como para desplazar el aire del envase.
En el método de llenado a presión, el concentrado se introduce en el envase, éste se cierra y el propelente se introduce bajo presión a través del orificio de la válvula. En este caso, deben tomarse medidas para evacuar el aire, aplicando vacío o desplazándolo con una cantidad apropiada de vapor del propelente.
Los controles durante el proceso de elaboración incluyen: control de la formulación, peso de llenado del propelente, control de las presiones y ensayo de pérdida en el aerosol terminado.
Los aerosoles deben cumplir con las especificaciones indicadas en <390>. Ensayos farmacotécnicos para aerosoles.
Sustancias extraibles - La composición y la calidad de los materiales empleados en la elaboración de los componentes de las válvulas (como por ej. vástago, juntas, etc.) deben seleccionarse con cuidado debido a que en la formulación de aerosoles se emplean solventes orgánicos como propelentes o vehículos que pueden extraer materiales de los componentes elastoméricos y plásticos a la formulación. Las sustancias extraibles, entre las cuales se pueden incluir hidrocarburos aromáticos, nitrosaminas, aceleradores de vulcanización, antioxidantes, plastificantes, monómeros, etc., deben identificarse y minimizarse en lo posible.
CAPSULAS
Las cápsulas son formas farmacéuticas sólidas que contienen el principio activo solo o acompañado por excipientes dentro de una cubierta soluble rígida o blanda. Generalmente la gelatina es el componente principal de las paredes de las cápsulas. Los tamaños de las cápsulas se designan mediante escala numérica desde el N° 5, el más pequeño, al N° 000, que es el más grande:
Las cápsulas rígidas pueden contener colorantes como, óxidos de hierro, agentes opacantes como dióxido de titanio, dispersantes, agentes de endurecimiento como la sacarosa y conservantes. Contienen normalmente entre 10 y 15% de agua.
Las cápsulas rígidas se llenan con polvos o gránulos. Generalmente las formulaciones contienen excipientes, lubricantes y deslizantes para facilitar el llenado. También pueden agregarse desintegrantes, para facilitar la disgregación y dispersión en el tracto digestivo.
Cuando el principio activo es hidrofóbico pueden agregarse agentes humectantes.
La formulación, el método de llenado y el grado de compactación influyen en la velocidad de liberación de los principios activos.
Las cápsulas blandas, preparadas a partir de gelatina u otro material apropiado requieren métodos de producción en gran escala. Las paredes de las cápsulas blandas de gelatina son más gruesas que en las cápsulas rígidas y pueden ser plastificadas mediante el agregado de un polialcohol como sorbitol o glicerina. La relación entre plastificante anhidro y gelatina seca determina la plasticidad y dureza y permite adecuarlas a las condiciones ambientales o a la naturaleza del contenido. La composición de las cápsulas blandas puede incluir colorantes aprobados, agentes opacantes como dióxido de titanio, saborizantes y conservantes. Las cápsulas blandas contienen normalmente entre 6 y 13% de agua. En la mayoría de los casos, las cápsulas blandas se llenan con líquidos, aunque pueden llenarse con sólidos particulados empleando equipos apropiados. Los principios activos se pueden disolver o se suspender en vehículos oleosos, como por ej., aceite vegetal, sin embargo, los vehículos no acuosos, miscibles con agua, como por ej., polietilenglicol de bajo peso molecular son más comúnmente empleados debido a que presentan menores problemas de biodisponibilidad.
Los sellos, son un tipo de cápsulas de almidón de poco uso en la actualidad. Su empleo esta limitado a la preparación de ciertas fórmulas magistrales con polvos muy voluminosos. Sus tamaños se designan mediante escala numérica desde el N° 00, el más pequeño, al N° 2 que es el más grande.
Cápsulas con cubierta entérica - Las cápsulas o los gránulos encapsulados pueden recubrirse para resistir la liberación del principio activo en el fluido gástrico cuando es importante evitar problemas potenciales de inactivación del principio activo o la irritación de la mucosa gástrica. El término liberación retardada se emplea en las monografías para las cápsulas y los gránulos con cubierta entérica que están destinadas a retardar la liberación del principio activo hasta que la cápsula y gránulos encapsulados haya pasado a través del estómago.
Cápsulas de liberación prolongada - Se formulan de tal manera que la liberación del principio activo se produzca durante un período de tiempo prolongado después de su administración. Las expresiones como acción prolongada, acción extendida y liberación sostenida también se han empleado para describir tales formas farmacéuticas. Sin embargo, para los fines farmacopeicos y requisitos para la liberación de principios activos (ver 530. Liberación de principios activos) se emplea el término liberación prolongada.
COMPRIMIDOS
Los comprimidos son formas farmacéuticas sólidas que contienen uno o más principios activos generalmente acompañados por excipientes apropiados y se administran por diferentes vías. Se preparan mediante la aplicación de altas presiones sobre polvos o granulados, empleando equipos mecánicos provistos de matrices y punzones apropiados.
En la formulación de comprimidos generalmente se emplean como excipientes diluyentes, aglutinantes, desintegrantes y lubricantes. También pueden estar presentes colorantes y saborizantes.
Elaboración - Se emplean tres métodos generales de elaboración: granulación húmeda, granulación seca y compresión directa.
Los comprimidos deben cumplir con las especificaciones descriptas en <740>. Uniformidad de unidades de dosificación, <310>. Ensayo de disgregación y <320>. Ensayo de disolución.
Los comprimidos pueden recubrirse para proteger sus componentes de los efectos del aire, la humedad o la luz, enmascarar sabores u olores desagradables, mejorar la apariencia y controlar el sitio de liberación del principio activo en el tracto gastrointestinal.
Comprimidos con cubiertas simples - En algunos casos, los comprimidos se recubren con azúcar (grageas) que se aplica por medio de suspensiones acuosas. Los comprimidos recubiertos luego son pulidos mediante la aplicación de soluciones diluidas de cera en solventes como cloroformo o mezclas de polvos. Los revestimientos que constan de sustancias como goma laca o acetoftalato de celulosa a menudo se aplican con solventes no acuosos antes de la aplicación de la cubierta azucarada.
Comprimidos, con cubierta entérica - Cuando el principio activo ‘puede destruirse o inactivarse por el jugo gástrico o cuando puede irritar la mucosa gástrica, se indica el empleo de los revestimientos entéricos. Estos revestimientos están destinados a retardar la líberación del principio activo hasta que el comprimido haya pasado a través del estómago. En esta Farmacopea se emplea el término liberación retardada y las monografías correspondientes incluyen ensayos y especificaciones para la liberación del principio activo (ver 530.Liberación de principios activos).
Comprimidos de liberación prolongada - Se formulan de tal manera que la liberación del principio activo se produzca durante un período prolongado de tiempo después de la administración. Las expresiones como liberación extendida, acción prolongada, acción repetida y liberación sostenida también se emplean para describir tales formas farmacéuticas. Sin embargo, el término liberación prolongada se emplea para los fines farmacopeicos y los requisitos para la Liberación de principios activos se especifican en las monografías correspondientes.
CREMAS
Son formas farmacéuticas semisólidas emulsionadas que contienen uno o varios principios activos y hasta un 80 % de agua. Este término se ha aplicado tradicionalmente a los semisólidos que poseen una consistencia relativamente fluida formulados ya sea como una emulsión agua en aceite o aceite en agua. Sin embargo, más recientemente el término ha estado restringido a los productos que consisten en emulsiones aceite en agua o dispersiones acuosas microcristalinas de ácidos grasos o alcoholes de cadena larga que son fácilmente lavables, cosmética y estéticamente más aceptables.
ELIXIRES
Ver Soluciones.
EMULSIONES
Son sistemas de al menos dos fases en los cuales un líquido se dispersa en otro líquido en la forma de glóbulos o gotitas pequeñas. Cuando el aceite es la fase dispersa y la fase continua es la acuosa, el sistema se designa como una emulsión aceite en agua. Por el contrario, cuando el agua o una solución acuosa es la fase dispersa y un aceite o material oleoso es la fase continua, el sistema se designa como una emulsión agua en aceite. Las emulsiones se estabilizan mediante agentes que impiden la coalescencia.
En las emulsiones aceite en agua, se agregan polímeros hidrofílicos naturales o sintéticos junto con los agentes tensioactivos. Estas sustancias se acumulan en la interfase y aumentan la viscosidad de la fase acuosa por lo cual disminuyen la velocidad de la formación de agregados.
Todas las emulsiones requieren un agente antimicrobiano porque la fase acuosa es favorable al crecimiento de los microorganismos.
EXTRACTOS Y EXTRACTOS FLUIDOS
Son formas farmacéuticas líquidas, semisólidas y plásticas o sólidas y pulverulentas, preparadas con soluciones extractivas, obtenidas por agotamiento de drogas vegetales o animales con solventes apropiados, mediante la evaporación de todo o casi todo el solvente y el ajuste de las masas o los polvos residuales a las normas prescritas.
De acuerdo con la naturaleza del solvente o menstruo empleado en el agotamiento de la droga, los extractos se denominan: acuosos, alcohólicos, hidroalcohólicos, etéreos, etcétera.
Por su consistencia se clasifican en Extractos fluidos cuando son líquidos; Extractos firmes, cuando son sólidos, pero plásticos, pudiendo moldearse entre los dedos y Extractos secos, cuando son sólidos y en polvo fino o granuloso y pierden por desecación entre 105° y 110°C menos del 4 % de su peso.
Los extractos fluidos son preparados líquidos de drogas vegetales, que contienen alcohol como solvente, a menos que se especifique de otro modo en la monografía correspondiente; y cada mililitro contiene los elementos constitutivos correspondientes a 1 g de droga. Los extractos fluidos pueden ser preparados a partir de los actos apropiados.
GELES
Son sistemas semisólidos con un alto contenido acuoso o hidroalcohólico y baja o media viscosidad conferida por un agente gelificante. Cuando la masa del gel consta de una red de partículas discretas pequeñas, el gel se clasifica como un sistema de dos fases (como por ej., Gel de hidróxido de aluminio), mientras que, si el tamaño de partícula de la fase dispersa es relativamente grande, generalmente se denomina magma (como por ej., Magma de bentonita). Tanto geles como magmas suelen ser tixotrópicos, siendo semisólidos en reposo y tornándose líquidos al agitarlos. Deben ser agitados antes de su uso para asegurar la homogeneidad y deben rotularse a ese efecto. (Ver Suspensiones.)
Los geles que se visualizan como uña sola fase generalmente contienen macromoléculas orgánicas distribuidas uniformemente en todo el líquido de tal manera que no existe ningún límite evidente entre las macromoléculas dispersas y el líquido. Los geles de una sola fase pueden prepararse con macromoléculas sintéticas o con gomas naturales. Estos últimos también se llaman mucílagos.
IMPLANTES (PELLETS)
Son masas sólidas estériles pequeñas que contienen un principio activo altamente purificado (con o sin excipientes), preparados mediante compresión o moldeado. Están destinados para obtener una liberación continua del principio activo durante largos períodos de tiempo.
INYECTABLES
Son productos fluidos formulados para ser administrados a través de piel o mucosas. Estos productos se deben preparar mediante procedimientos que garanticen el cumplimiento de los requisitos establecidos por la Farmacopea para esterilidad, piretógenos, partículas extrañas, etc. y contienen, si fuera necesario, inhibidores para el crecimiento de microorganismos.
Denominación - Esta Farmacopea denominará los diferentes tipos de inyectables mediante el nombre de la sustancia oficial seguido de:
1. Solución inyectable - Preparaciones líquidas que son sistemas homogéneos.
2. Para inyección - Sólidos que al agregarles vehículos apropiados forman soluciones que cumplen con . todos los requisitos generales aplicables a las soluciones inyectables.
3. Emulsión inyectable - Preparaciones líquidas que son emulsiones de fase externa acuosa u oleosa.
4. Suspensión inyectable - Preparaciones líquidas de sólidos suspendidos en medios líquidos apropiados. No deben emplearse para la administración intravenosa o intratecal.
5. Para suspensión inyectable - Sólidos que mediante el agregado de vehículos apropiados resultan en preparaciones que cumplen con todos los requisitos generales aplicables a las Suspensiones inyectables.
Los envases de las formulaciones inyectables deben llenarse con un volumen ligeramente en exceso del declarado en el rótulo (ver 210. Determinación del contenido extraíble del envase).
Inyectables de grandes y pequeños volúmenes - En esta Farmacopea, una formulación inyectable de gran volumen corresponde a un inyectable monodosis destinado a la administración intravenosa, envasado en recipientes que contengan un volumen mayor o igual a 100 ml. La designación de formulación inyectable de pequeño volumen se refiere a un inyectable envasado en recipientes que contengan un volumen menor a 100 ml.
Vehículos acuosos - Los vehículos para inyectables deben satisfacer los requisitos de <340>. Ensayo de piretógenos o de <330>. Ensayo de endotoxinas bacterianas, según se especifique. El Agua para Inyectables se emplea generalmente como vehículo, a menos que se especifique de otro modo en la monografía correspondiente. El cloruro de sodio u otro agente isotonizante pueden agregarse en cantidades suficientes para obtener una solución isotónica.
Otros vehículos - Los aceites fijos que se empleen como vehículos no acuosos para inyectables, deberán tener un índice de saponificación ente 185 y 200 (ver 480. Grasas y aceites fijos) y un índice de iodo entre 79 y 141 (ver 480. Grasas y aceites fijos).
Los mono o diglicéridos de ácidos grasos pueden emplearse como vehículos con tal que sean líquidos y permanezcan límpidos cuando se enfríen a 10 °C y tengan un índice de iodo no mayor de 140 (ver 480. Grasas y aceites fijos).
Pueden emplearse éstos u otros vehículos no acuosos, siempre y cuando sean inocuos en la proporción y volumen que se administran y no interfieran con la eficacia terapéutica del preparado.
Sustancias auxiliares - Cuando sea necesario aumentar la estabilidad, pueden agregarse sustancias apropiadas a los preparados inyectables, a menos que se especifique de otro modo en la monografía correspondiente, siempre que sean inocuas en las cantidades administradas y no interfieran con la eficacia terapéutica o con los ensayos y valoraciones especificadas. No pueden agregarse sustancias colorantes sólo para dar color a la preparación final de una formulación inyectable (ver Sustancias auxiliares en Consideraciones generales).
Debe tenerse especial cuidado en la selección y empleo de las sustancias auxiliares que se incorporan en preparados inyectables que se administren en volúmenes mayores de 5 ml y menores o iguales de 100 ml. A menos que se especifique de otro modo, deben considerarse las siguientes recomendaciones: 0,01 % para agentes que contengan mercurio y agentes tensioactivos catiónicos; 0,5 % para clorobutanol, cresol y fenol; 0,2 % para dióxido de azufre o una cantidad equivalente de sulfito, bisulfito, metabisulfito de potasio o de sodio.
JARABES
Ver Soluciones
LOCIONES
Ver Soluciones, Suspensiones y Emulsiones.
ÓVULOS
Son formas farmacéuticas sólidas o semirrígidas obtenidas por compresión o colado sobre moldes, para su aplicación en la vagina donde ejercen su acción. Son generalmente globulares u oviformes y pesan aproximadamente 5 g cada uno.
PASTAS
Son formas farmacéuticas semisólidas que contienen un alto porcentaje de sólidos y son destinadas para aplicación tópica. Puede prepararse a partir de un gel acuoso o a partir de excipientes grasos obteniéndose, en estos casos, ungüentos espesos que comúnmente no se ablandan a la temperatura corporal y en consecuencia sirven como capas protectoras sobre las áreas en las cuales se aplican.
PASTILLAS
Son preparados sólidos, destinados a disolverse o desintegrarse lentamente en la boca. Contienen uno o varios principios activos, generalmente en una base azucarada. Pueden ser preparados por moldeo o mediante compresión.
Están generalmente destinadas para el tratamiento de la irritación o las infecciones locales de la boca o la garganta pero pueden contener principios activos destinados a la absorción sistémica después de la ingestión.
PELLETS
Ver Implantes.
POLVOS
Son productos sólidos constituidos por una sustancia o mezcla homogénea de sustancias finamente divididos que pueden estar destinadas para uso interno (polvos orales) o externo (polvos tópicos). Debido a su mayor área específica, los polvos se dispersan y se disuelven más fácilmente que las formas farmacéuticas sólidas. Los polvos pueden estar destinados a ser reconstituidos por el farmacéutico o el pariente mediante el agregado de una cantidad específica de agua u otro vehículo al momento de dispensar o usar. Dado que estos productos reconstituidos generalmente tienen una estabilidad limitada, se requiere que se declare el período de vida útil (fecha de vencimiento) a partir de su reconstitución y pueden requerir conservación en un refrigerador.
POMADAS
Son formas farmacéuticas para uso externo de consistencia semisólida que contienen hasta un 40 % de agua sobre una base grasa.
Cuando la pomada contiene cera en proporción de 25 %, como mínimo, se designa como cerato. Cuando la pomada contiene glicerina en proporción de 50 %, como mínimo, se designa como glicerolado.
PREPARACIONES OFTALMICAS
Los principios activos se administran en los ojos en una amplia variedad de formas farmacéuticas, algunas de las cuales requieren consideraciones especiales. Todas ellas deben ser estériles.
Soluciones oftálmicas - Son soluciones estériles, esencialmente libres de partículas extrañas, apropiadamente preparadas y envasadas para la instilación en el ojo.
Valor de isotonicidad - El líquido lagrimal es isotónico con la sangre, teniendo un valor de isotonicidad que corresponde al de una solución de cloruro de sodio al 0,9 %.
Algunas soluciones oftálmicas son necesariamente hipertónicas para mejorar la absorción o proporcionar suficiente concentración del principio activo para ejercer una acción efectiva. Dado que el volumen empleado de tales soluciones es pequeña, la dilución con el líquido lagrimal tiene lugar rápidamente y el malestar de la hipertonicidad es sólo temporal:
Regulación del pH - Frecuentemente, por razones de compatibilidad, estabilidad o eficacia, el pH de las soluciones oftálmicas es diferente al pH de las lágrimas. Las lágrimas normales tienen un pH de aproximadamente 7,4 y poseen cierta capacidad reguladora. La aplicación de una solución al ojo estimula la secreción lagrimal y la neutralización rápida de cualquier exceso de protones u hidroxilos. Es importante que las soluciones reguladoras de pH que se emplean interfieran lo menos posible con este proceso.
Conservación - Las soluciones oftálmicas pueden envasarse en envases multidosis no mayores a 15 ml cuando se destinen para el uso individual de un paciente y cuando las superficies oculares están intactas. Es obligatorio que los envases primarios para las soluciones oftálmicas estén sellados con un cierre inviolable para que la esterilidad esté asegurada al momento de emplearse por primera vez. Estas soluciones deben contener un conservante para impedir el crecimiento o destruir los microorganismos que se introducen accidentalmente cuando el envase se abre durante el uso.
Cuando se destinen para uso en procedimientos quirúrgicos, las soluciones oftálmicas, aunque deben ser estériles, no deben contener conservantes, ya que pueden ser irritantes a los tejidos oculares.
Suspensiones oftálmicas - Son preparaciones líquidas estériles que contienen partículas sólidas ispersadas en un vehículo líquido destinadas para la aplicación sobre el ojo (ver Suspensiones).Es imperativo que tales suspensiones contengan el principio activo en forma micronizada para impedir la irritación y/o la excoriación de la córnea. Las suspensiones oftálmicas no deben presentar aglutinación o agregación.
Ungüentos oftálmicos - Se elaboran con ingredientes esterilizados bajo condiciones asépticas y cumplen con los requisitos de <370>. Ensayos de esterilidad.
Los ungüentos oftálmicos deben contener conservantes para impedir el crecimiento de los microorganismos que se introducen accidentalmente cuando el envase se abre durante el uso, a menos que se especifique de otro modo en la monografía correspondiente, o que la fórmula misma sea bacteriostática. El principio activo se agrega a la base del ungüento como una solución o como un polvo micronizado. El ungüento terminado debe estar exento de partículas grandes y debe cumplir con los requisitos de <660>. Partículas metálicas en ungüentos oftálmicos.
SISTEMAS DE LIBERACION
Son productos que permiten la liberación del principio con una velocidad predeterminada durante períodos de tiempo prolongados. Se han desarrollado sistemas de liberación para diferentes vías de administración, algunos de los cuales se describen a continuación.
Sistemas transdérmicos - Son formas farmacéuticas que, cuando se aplican sobre la piel sana, liberan el principio activo en la circulación sistémica a través de la piel. Los sistemas comprenden generalmente una cubierta exterior (barrera), un reservorio para el principio activo, que puede tener una membrana de control de velocidad, un adhesivo de contacto aplicado a alguna o todas las partes del sistema, la interfase sistema/piel y un envoltorio protector que se quita antes de aplicar el sistema. La actividad de estos sistemas se define en función de la velocidad de liberación del principio activo del mismo. También puede declararse la duración total de la liberación del principio activo del sistema y su área superficial.
Los sistemas transdérmicos de liberación de principios activos funcionan mediante difusión: difunde desde el reservorio, directamente o a través de la membrana controladora de velocidad y/o el adhesivo de contacto si está presente y luego a través de la piel a la circulación general. Los sistemas de liberación modificada están diseñados para liberar el principio activo a una velocidad constante, para lograr una concentración sanguínea constante y apropiada que se mantenga hasta que el sistema sea retirado. En ese momento, la concentración sanguínea desciende a velocidad compatible con la farmacocinética del principio activo.
Sistema ocular - Está destinado para ser localizado en el fondo del saco conjuntival inferior del cual el principio activo difunde a través de una membrana a una velocidad constante.
Sistema intrauterino - Son sistemas basados en un principio similar a los descriptos anteriormente pero diseñados para que la liberación del principio activo ocurra durante un período de tiempo más largo, por ej., 1 año.
SOLUCIONES
Son preparados líquidos que contienen una o varias sustancias disueltas en un solvente o una mezcla apropiada de solventes miscibles entre sí. Ya que las moléculas en las soluciones se dispersan uniformemente, el empleo de soluciones como forma farmacéutica contempla en general la seguridad de dosificación uniforme con la administración y buena exactitud cuando se diluyen o se mezclan con otras soluciones.
Las formas farmacéuticas categorizadas como Soluciones se clasifican según la vía de administración, en Soluciones orales y Soluciones tópicas o por la naturaleza de las sustancias disueltas y los solventes, empleados, en Tinturas, Aguas aromáticas, Alcoholados, Oleolados, etc. Las soluciones destinadas para la administración parenteral son denominadas oficialmente Soluciones inyectables.
Soluciones orales - Las soluciones orales son preparados líquidos, destinados para la administración oral, que contienen uno o varios principios activos con o sin aromatizantes, endulzantes, o colorantes disueltos en agua o en mezclas de agua y cosolventes. Las soluciones orales pueden formularse para la administración oral directa al paciente o pueden dispensarse en una forma más concentrada que debe diluirse antes de la administración. Es importante reconocer que la dilución con agua de las soluciones orales que contienen cosolventes como alcohol, podría conducir a la precipitación de algunos componentes. Las preparados dispensados como sólidos solubles o mezclas solubles de sólidos, con la intención de disolverlos en un solvente y administrarlos oralmente, se denominan para solución oral.
Las soluciones orales que contienen concentraciones altas de sacarosa u otros azúcares tradicionalmente se han denominado como Jarabes. Una solución de sacarosa en agua cercana al punto de saturación, por ej., se denomina Jarabe o Jarabe simple especificando en el rótulo la cantidad de la solución. Bajo la denominación de Jarabe, también se incluyen otras formas farmacéuticas líquidas preparadas en un vehículo dulce y viscoso, incluyendo suspensiones orales.
Además de la sacarosa y otros azúcares, ciertos polialcoholes como el sorbitol o la glicerina puede estar presente en las soluciones orales para inhibir la cristalización y modificar la solubilidad, el gusto, la palatabilidad y otras propiedades del vehículo. Generalmente contienen conservantes para impedir el crecimiento de bacterias, levaduras y mohos. Algunas soluciones orales sin azúcar contienen agentes endulzantes como sorbitol o edulcorantes sintéticos, así como agentes viscosantes. Tales soluciones dulces viscosas, sin azúcares, son ocasionalmente preparadas como vehículos para la administración de los principios activos a los pacientes diabéticos.
Las soluciones orales, que contienen alcohol como cosolvente, se han denominado tradicionalmente Elixires. Dado que las concentraciones altas de alcohol pueden producir un efecto farmacológico cuando son administradas oralmente, se emplean otros cosolventes, como glicerina y propilenglicol, para reducir al mínimo la cantidad de alcohol requerida.
Soluciones oftálmicas - Ver Preparaciones oftálmicas.
Soluciones tópicas - Son soluciones generalmente acuosas, que a menudo contienen otros solventes como alcohol y polialcoholes. Están destinadas para la aplicación tópica sobre la piel o sobre la superficie de las mucosas. El término Loción se aplica a soluciones, suspensiones o emulsiones aplicadas tópicamente.
Soluciones óticas - Destinadas para la instilación en el oído externo, son soluciones acuosas o soluciones que contienen glicerina u otros solventes y agentes de dispersión.
Tinturas - Son soluciones alcohólicas o hidroalcohólicas preparadas a partir de productos vegetales u otro origen.
La proporción de principio activo presente en las diferentes tinturas es uniforme pero varía según las normas establecidas para cada una. Las tinturas de productos vegetales, esencialmente representan la actividad de 10 g de sustancia por cada 100 ml de tintura, la potencia se ajusta después de la valoración. La mayoría del resto de las tinturas vegetales representan 20 g del material vegetal respectivo en cada 100 ml de tintura.
A menos que se especifique de otro modo en la monografía correspondiente, para la preparación de las tinturas oficiales se emplearán los siguientes métodos:
Procedimiento L (Lixiviación) - Mezclar cuidadosamente el principio activo o la mezcla molida de los principios activos con una cantidad suficiente de la mezcla de solventes o solvente indicados para mojarlo uniformemente, dejar en reposo durante 15 minutos, transferirlo a un percolador apropiado y empacar el principio activo firmemente. Verter una cantidad suficiente de mezcla de solventes o solvente indicados para saturar el principio activo, cubrir la parte superior del percolador y cuando el líquido llega al fondo del mismo, cerrar el orificio inferior y dejar que el principio activo se macere durante 24 horas o por el tiempo especificado en la monografía correspondiente. Si no se indica ninguna valoración, dejar que la percolación proceda lentamente, o a la velocidad especificada, agregando gradualmente el solvente o la mezcla de solventes en cantidad suficiente para producir 1 litro de tintura y mezclar. Si en una valoración se indica, recolectar sólo 950 ml de percolado, mezclar y analizar una porción según se indique. Diluir el resto con tal cantidad de la mezcla de solventes o solvente indicados según se calculó en la valoración, para producir una tintura que se ajuste a la norma y mezclar.
Procedimiento M (Maceración) - Macerar el principio activo con 750 ml del solvente o mezcla de solventes indicada, en un envase cerrado, y colocarlo en un sitio tibio (entre 30 y 40 °C).- Agitarlo con frecuencia durante 3 días o hasta que el material soluble se disuelva. Filtrar la mezcla y lavar el residuo en el filtro con una cantidad suficiente de solvente o mezcla de solventes indicada, combinando los filtrados, para producir 1 litro de tintura y mezclar.
Las tinturas requieren almacenamiento en envases inactínicos de cierre perfecto, lejos del calor excesivo.
SUPOSITORIOS
Son cuerpos sólidos de diversos tamaños y formas, adaptados para la introducción en el recto. Se deben ablandar o disolver a la temperatura corporal (ver 400. Ensayos farmacotécnicos para supositorios). Un supositorio puede actuar como un protector o paliativo local o como un vehículo de principios activos para producir una acción sistémica o local. Las bases de supositorio generalmente empleadas son manteca de cacao, gelatina glicerinada, aceites vegetales hidrogenados, mezclas de polietilenglicoles de diversos pesos moleculares y ésteres de ácidos grasos del polietilenglicol.
La base de supositorio tiene una influencia marcada en la liberación del principio activo.
Supositorios de manteca de cacao - Estos supositorios pueden elaborarse incorporando el principio activo finamente dividido en la base a temperatura ambiente y luego moldear apropiadamente la masa resultante o bien fundiendo la base para permitir que la suspensión resultante solidifique por enfriamiento en los moldes. Puede agregarse una cantidad apropiada de agentes de endurecimiento para contrarrestar la tendencia a ablandarse de los productos que contienen algunos principios activos, como por ej., el hidrato de cloral.
Los supositorios para adultos se estrechan en uno o ambos extremos y pesan aproximadamente 2 g cada uno. Los supositorios preparados con otras bases varían en el peso y son en general más pesados.
Los supositorios con manteca de cacao como base requieren conservación en envases bien cerrados a una temperatura menor de 30 °C (temperatura ambiente controlada).
Sustitutos de la manteca de cacao - Las bases para supositorios de tipo graso pueden obtenerse a partir de una variedad de aceites vegetales, como el de coco o de palma, que son modificados mediante esterificación, hidrogenación y fraccionamiento para obtener productos de composición y temperatura de fusión variables. Estas bases permiten lograr las características deseadas como intervalos estrechos entre la temperatura de fusión y de solidificación e intervalos de fusión que se adecuen a diversas condiciones climáticas y de la formulación.
Supositorios de gelatina glicerinada - Los principios activos pueden incorporarse en bases de gelatina glicerinada mediante el agregado de las cantidades indicadas a un vehículo que consiste en glicerina, gelatina y agua (70:20:10).
Los supositorios de gelatina glicerinada requieren conservación en envases de cierre perfecto, a una temperatura menor de 35 °C.
Supositorios de polietilenglicol - Varias combinaciones de polietilenglicol con temperaturas de fusión mayor que la temperatura corporal se emplean como bases de supositorios. Dado que la liberación a partir de estas bases depende de la disolución en lugar de la fusión, existen significativamente menos problemas en la preparación y conservación que los que existen con vehículos que actúan por fusión. Sin embargo, altas concentraciones de polietilenglicoles de peso molecular mayor pueden extender el tiempo de disolución, dando lugar a problemas de retención. Los rótulos, en los supositorios de polietilenglicol, deben contener instrucciones que indiquen que se deben humedecer con agua artes de usar. Aunque pueden almacenarse sin refrigeración, deben mantenerse en envases herméticamente cerrados.
Bases de supositorio con agentes tensioactivos - Varios agentes tensioactivos no iónicos relacionados químicamente con los polietilenglicoles se emplean cómo vehículos de supositorios. Estos agentes tensioactivos se emplean solos o en combinación con otros vehículos para producir la consistencia y temperaturas de fusión apropiadas. Una de las ventajas principales de tales vehículos es que se dispersan con facilidad en contacto con el agua. Sin embargo, debe tenerse cuidado con el empleo de agentes tensioactivos, porque puede aumentar la velocidad de absorción del principio activo, o interactuar con moléculas del principio activo, causando una disminución en la actividad terapéutica.
SUSPENSIONES
Son preparados líquidos constituidos por partículas sólidas dispersadas en una fase líquida en la cual las partículas no son solubles. Estos productos se diseñan para administrarse por diferentes vías como Suspensiones orales Suspensiones inyectables, Suspensiones tópicas; etc. Algunas suspensiones están preparadas y listas para su uso, mientras que otras se presentan como mezclas de polvos para reconstituirse antes de su uso, con el vehículo que corresponda. Tales productos se denominan para suspensión oral, etc. El término Leche a veces se emplea para las suspensiones en vehículos acuosos destinadas para la administración oral. El término Magma, a menudo se emplea para describir las suspensiones de sólidos inorgánicos hidrofilicos como las arcillas, que originan sistemas con un comportamiento reológico similar a los geles. El término Loción se emplea para categorizar muchas suspensiones y emulsiones tópicas destinadas para la aplicación sobre la piel. Algunas suspensiones son preparadas en forma estéril y se emplean como inyectables o para la administración oftálmica.
Por su misma naturaleza, los sólidos en una suspensión puede sedimentar en el fondo del envase. Tal sedimentación también puede conducir a la aglutinación y la solidificación del sedimento con la resultante dificultad para la redispersión de la suspensión por agitación. Para impedir tales problemas, se emplean una variedad de sustancias auxiliares tales como agentes tensioactivos, agentes viscosantes de diferentes tipos (polímeros hidrofílicos, arcillas), agentes floculantes, modificadores de la densidad, etc. Es importante que las suspensiones siempre se agiten antes de ser empleadas para asegurar la distribución uniforme del sólido en el vehículo y de ese modo asegurar la dosificación uniforme y apropiada. Las suspensiones requieren conservación en envases de cierre perfecto.
Suspensiones orales - Son preparados líquidos que contienen partículas sólidas dispersadas en un vehículo líquido, con agentes saborizantes apropiados, destinados para la administración oral. Algunas suspensiones rotuladas como Leches o Magmas caen dentro de esta categoría.
Suspensiones tópicas - Son preparaciones líquidas que contienen partículas sólidas dispersas en un vehículo líquido, destinadas para la aplicación sobre la piel. Algunas suspensiones rotuladas como Lociones se clasifican en esta categoría.
Suspensiones óticas - Son preparaciones líquidas que contienen partículas micronizadas destinadas para la instilación en el oído externo.
Suspensiones oftálmicas - Ver Preparaciones oftálmicas.
Suspensiones inyectables - Ver Inyectables.
UNGÜENTOS
Son preparaciones semisólidas destinadas para la aplicación externa sobre la piel o mucosas y que emplean como vehículo grasas y/o resinas.
Existen diversos tipos de bases para ungüentos. La elección de la base depende de muchos factores, como la acción deseada, la naturaleza del principio activo a incorporar su biodisponibilidad, la estabilidad y el período máximo de vida útil requerido para el producto terminado. Los principios activos que se hidrolizan rápidamente, son más estables en bases constituidas por hidrocarburos que en bases que contengan agua, aunque pueden ser más efectivas en estas últimas.
1060. FRIABILIDAD Y DUREZA DE COMPRIMIDOS
Friabilidad de comprimidos
Este ensayo se emplea para determinar que los comprimidos no recubiertos, cuando se someten a estrés mecánico, no se dañen y/o muestren evidencias de laminación o ruptura.
Aparato - Emplear un tambor transparente con un diámetro interno de 286 mm y una profundidad aproximada de 39 mm, con superficies internas pulidas (ver Figura). Una de las caras del tambor permite introducir los comprimidos a ensayar. El tambor se fija, a través de su eje horizontal, a un dispositivo que le imprime un movimiento rotatorio de aproximadamente 25 rpm. De este modo, en cada vuelta de tambor, los comprimidos ruedan o se deslizan y caen desde una altura de aproximadamente 130 mm.
Procedimiento - Para comprimidos que pesen hasta 0,65 g cada uno, tornar una muestra equivalente a 6,5 g; para comprimidos que pesen más de 0,65 g, tomar una muestra de diez unidades y eliminar las partículas de polvo con la ayuda de aire o un cepillo blando. Pesar la muestra de comprimidos con exactitud y colocarla en el tambor. Rotar el tambor 100 veces y retirar los comprimidos. Eliminar las partículas de polvo con la ayuda de aire o un cepillo blando. Si no se observan comprimidos rotos, pesarlos exactamente.
Interpretación de los resultados - Generalmente el ensayo se realiza una sola vez. Si la pérdida de peso es mayor a 1 %, repetir el ensayo dos veces y calcular el promedio de las tres determinaciones. Se considera aceptable una pérdida de peso máximo de 1 %.
Para comprimidos efervescentes y masticables, pueden aceptarse especificaciones diferentes de friabilidad, ya que los mismos requieren condiciones especiales de envasado para evitar que se dañen.
Dureza de comprimidos
Este ensayo se emplea para determinar la dureza de los comprimidos medida por la fuerza necesaria para producir la ruptura de los mismos.
Aparato - El aparato consta de dos brazos enfrentados uno con otro, uno de los cuales se mueve en dirección al otro. Las superficies de los brazos, donde se produce la ruptura, son planas, perpendiculares a la dirección del movimiento y mayores que la superficie de contacto del comprimido. El aparato se calibra con la ayuda de un sistema cuya precisión es de 1 newton.
Procedimiento - Colocar el comprimido entre los dos brazos y aumentar la presión hasta que se produzca la ruptura. Realizar la medición sobre diez comprimidos, teniendo la precaución de eliminar todos los fragmentos del comprimido antes de cada determinación. Orientar los comprimidos siempre en la misma dirección con respecto a la aplicación de la fuerza.
Expresar el resultado como el valor promedio, el máximo y el mínimo de las fuerzas medidas expresadas en newtons. Indicar el tipo de aparato y, cuando corresponda, la orientación del comprimido.

1070. IMPUREZAS EN PRODUCTOS OFICIALES
El concepto de pureza cambia con el tiempo junto con los avances de la química analítica. Cuando n material que previamente se consideraba puro puede separarse en más de un componente, puede edefinirse en nuevos términos de pureza.
En este capítulo se establecen las definiciones de los distintos tipos de impurezas y el contexto en l cual se emplearán en esta Farmacopea.
En las monografías de principios activos se citan generalmente alguno de los siguientes tipos de nsayos de pureza:
(1) un ensayo de pureza cromatográfica acompañada de una valoración no específica;
(2) un método indicador de la pureza cromatográfica que, además, sirve como valoración, o
(3) un ensayo límite específico para una impureza conocida, lo que generalmente requiere una Sustancia de referencia para esa impureza.
Los métodos actuales de separación cumplen la doble función de separar y medir componentes simultáneamente o sea que permiten hacer mediciones de los analitos purificados. A pesar de esto, la mayoría de los métodos clásicos basados en volumetría, colorimetría, espectrofotometría cambios en constantes físicas no han perdido vigencia. La situación ideal consiste en la obtención de un perfil de pureza a partir de la aplicación de varios métodos analíticos.
Las mediciones de pureza o impureza en productos farmacéuticos representan un desafío a la hora de establecer la norma farmacopeica. Al momento de verificar la degradación de una preparación, los mismos métodos analíticos que sirven como indicadores de estabilidad son también indicadores de pureza. La resolución de un principio activo de los excipientes presentes en una formulación representa una situación similar, por esta razón, la mayoría de las monografías de productos terminados contienen valoraciones cromatográficas.
Cuando se conocen impurezas más significativas, algunas monografías establecen ensayos límites específicos. Sin embargo, en esta Farmacopea por lo general no se repiten ensayos de impurezas en preparaciones cuando éstas aparecen en la monografía correspondiente al principio activo y cuando no se espera que estas impurezas aumenten. Existe una uniformidad entre las normas de la Farmacopea y las Buenas prácticas de fabricación y control <1020> y se asume que se realiza una retención apropiada de muestras que corresponden al lote de materia prima empleado para la preparación en cuestión. Cada vez que se planteen dudas sobre el análisis de una preparación oficial en cuanto a la calidad de las materias primas empleadas, es suficiente el análisis posterior de las muestras retenidas.
Definiciones
Sustancias extrañas - Son las sustancias extrañas que pueden introducirse por contaminación o adulteración, no son una consecuencia de la síntesis o de la preparación del producto y, por lo tanto, no pueden preverse cuando se seleccionan los ensayos y valoraciones para la monografía correspondiente. La presencia de sustancias extrañas objetables, no reveladas por los ensayos y las valoraciones de la monografía correspondiente, constituye una variación de la norma oficial. En esta Farmacopea se permite la detección de sustancias extrañas por métodos no oficiales (ver Normas oficiales en Consideraciones generales).
Impurezas tóxicas - Las impurezas tóxicas tienen una significativa actividad biológica no deseable, aún en bajas concentraciones y requieren la identificación y cuantificación individual por medio de ensayos específicos. Estas impurezas pueden surgir de la síntesis, preparación o degradación de los productos farmacopeicos. Los ensayos se basan en la comparación contra una Sustancia de referencia de la impureza, si la hubiera. El elaborador tiene la responsabilidad de suministrar datos que sustenten la clasificación de tales impurezas cómo impurezas tóxicas.
Componentes concomitantes - Los componentes concomitantes son carácterísticos de muchas materias primas empleadas en la elaboración de medicamentos y no se consideran como impurezas en el sentido farmacopeico. Para los componentes concomitantes de esta Farmacopea, se establecen límites de contenido, se especifican intervalos o mezclas definidas, como por ej., los isómeros geométricos y ópticos y antibióticos que sean mezclas. Cualquier componente que puede ser considerado como impureza tóxica debido a un significativo efecto biológico nocivo, no es considerado como un componente concomitante.
Impurezas indicadoras - Las impurezas indicadoras son diferentes de las impurezas comunes ya que requieren identificación y cuantificación individual por medio de ensayos específicos. Estos ensayos se basan en la comparación contra una Sustancia de referencia de la impureza, si la hubiera. Las impurezas indicadoras pueden incluir algunas impurezas o productos de degradación vinculados con el proceso y suministran información clave acerca del mismo, como por ej., sustancias diazotables en tiazidas. El elaborador tiene la responsabilidad de suministrar datos que apoyen la clasificación de tales impurezas como impurezas indicadoras en lugar de impurezas comunes.
Impurezas comunes - Las impurezas comunes son aquellas especies, presentes en materias primas empleadas en la preparación de medicamentos, que son inocuas por no tener significativa actividad biológica indeseable en las cantidades en que se presentan. Estas impurezas pueden surgir de la síntesis, la preparación o degradación de productos farmacopeicos. Los ensayos y valoraciones seleccionadas admiten cantidades de impurezas que no son objetables para el uso normal del producto. La presencia de impurezas comunes se controla en las monografías correspondientes de esta Farmacopea por medio del ensayo para Impurezas comunes <510>. Los ensayos para detectar sustancias relacionadas o pureza cromatográfica también pueden controlar la presencia de impurezas comunes.
A menos que se especifique de otro modo en la monografía correspondiente, la estimación de la cantidad y número de impurezas comunes se hace por métodos relativos en vez de la comparación directa contra Sustancias de referencia específicas.
Se ha seleccionado el valor de 2,0% como límite general en impurezas comunes en las monografías correspondientes donde los datos disponibles no permitieron la adopción de otros valores. Este valor representa el máximo impacto permitido para esta fuente de variación.
Cuando una monografía fija los límites sobre componentes concomitantes, impurezas indicadoras y/o impurezas tóxicas, estas especies no se incluirán en la estimación de impurezas comunes, a menos que así se especifique en la monografía correspondiente.
1090. LIMPIEZA DE MATERIALES DE VIDRIO
El método empleado para eliminar la materia orgánica del vidrio es el tratamiento en frío con mezcla sulfocrómica, aunque debido a su carácter altamente contaminante del medio ambiente, deben tomarse precauciones especiales al momento de eliminar las porciones empleadas. Los agentes limpiadores alcalinos, tales como el fosfato trisódico y los detergentes sintéticos, son altamente eficaces pero requieren un prolongando enjuague.
La mezcla sulfocrómica para limpieza puede ser preparada del siguiente modo.
|
Dicromato de sodio |
200 g |
|
Agua |
100 ml |
|
Acido sulfúrico |
7 500 ml |
Disolver el dicromato de sodio en agua y lentamente agregar, con agitación, el ácido sulfúrico. Preparar esta mezcla en un vaso de precipitados de vidrio al borosilicato de 2 litros, puesto que el calor producido puede causar la rotura de envases de vidrio común.
El ácido crómico cristalino, que se forma al preparar la mezcla, tiende a precipitar y puede ser separado por decantación.
Como el vidrio tiende a absorber el ácido crómico, es imprescindible lavar perfectamente. Se debe evitar el uso de mezcla sulfocrómica o de soluciones altamente alcalinas para la limpieza de materiales que se empleen en mediciones ópticas.
La mezcla sulfocrómica es sumamente corrosiva e higroscópica y debe ser almacenada en botellas con tapón de vidrio en un lugar seguro. Cuando la mezcla adquiere color verde debe descartarse cumpliendo con todas las reglamentaciones vigentes sobre protección y seguridad del medio ambiente.
Cualquiera sea el procedimiento de limpieza que se emplee, es importante validar el método elegido para verificar que es apto para los fines empleados.
1110. PREPARACIONES RADIOFARMACEUTICAS
Los conceptos generales del presente capítulo serán de aplicación a las monografías sobre Preparaciones Radiofarmacéuticas incluidas en esta Farmacopea.
A los fines pertinentes la manipulación y el empleo de preparaciones radiofarmacéuticas deben ajustarse a todas las normas, regulaciones, disposiciones nacionales y/o internacionales vigentes en materia de radioprotección emanadas de la Autoridad Nuclear competente y de la Autoridad Sanitaria jurisdiccional de acuerdo a su competencia.
DEFINICIONES
Preparación Radiofarmacéutica (Radiofármaco) - Es todo producto farmacéutico que, una vez terminado y listo para ser empleado, contiene uno o más nucleídos radiactivos (radioisótopos), incluidos con un propósito médico.
Generador de radionucleídos - Cualquier sistema que incorpora un radionucleído madre fijado a una matriz apropiada, a partir del cual se produce un radionucleído hija, la que se eluye o separa de la madre por cualquier método apropiado. La hija será empleada en una preparación radiofarmacéutica.
Juego de reactivos (kit) para preparaciones radiofarmacéuticas - Es todo producto farmacéutico para ser reconstituido y/o combinado con radionucleídos en la preparación radiofarmacéutica final, usualmente con anterioridad a su administración. El procedimiento para combinar el radionucleído con el juego de reactivos se denomina marcación radiactiva.
Estos productos estarán sujetos a las normas generales establecidas para medicamentos y en particular, cuando sea pertinente, a las previstas para medicamentos inyectables. La calidad de estos productos se debe establecer teniendo en cuenta los criterios de pureza especificados en este capítulo y en las monografías correspondientes.
Pureza radionucleídica - Es la fracción porcentual de radiactividad del radionucleído declarado de una preparación radio farmacéutica en relación a su radiactividad total. Las impurezas radionucleídicas relevantes se indican con sus límites, cuando son previsibles, en las monografías correspondientes.
Pureza radioquímica - Es la fracción porcentual de radiactividad del radionucleído declarado que está presente en la preparación radiofarmacéutica en la forma química declarada en relación a la radiactividad total de ese radionucleído. Las impurezas radioquímicas relevantes se indican con sus límites, cuando son previsibles, en las monografías correspondientes.
Pureza química - Es la fracción porcentual de la masa de sustancia bajo la forma química indicada y la masa total de materia contenida en la fuente, exceptuando los excipientes y disolventes eventuales.
Biodistribución o Distribución biológica - A los efectos de este capítulo se entiende por Biodistribución como la fracción de la actividad administrada que se localiza en los diferentes tejidos, órganos o sistemas del organismo.
Portador isotópico - Se refiere a un isótopo estable del mismo elemento que el radionucleído correspondiente a la preparación radiofarmacéutica, presente o agregado a la preparación radiactiva en la misma forma química que se encuentra el radionucleído.
Actividad (A) - Es el número de núcleos radiactivos que desintegra en la unidad de tiempo. La unidad de actividad en el Sistema Internacional es 1 Becquerel o 1 Becquerelio (Bq) que corresponde a 1 desintegración por segundo.
Actividad específica - Es la radiactividad de un radionucleído por unidad de masa del elemento o de la forma química de la que forma parte.
Concentración de actividad - Es la radiactividad de un radionucleído por unidad de volumen o de masa de la preparación radiactiva.
Radiactividad total - Es la radiactividad del radionucleído expresado por unidad de la forma de la preparación radiofarmacéutica (frasco, cápsula, ampolla, generador, etc.).
Autorradiólisis - Es el proceso de descomposición de las moléculas de un sistema como consecuencia de la interacción directa o indirecta de las partículas y/o radiaciones emitidas por un nucleído radiactivo. Su importancia depende del tiempo y de la concentración de actividad.
Fuente radiactiva - Material radiactivo empleado por su propiedad de emitir radiaciones ionizantes.
Fuerte sellada - Fuente radiactiva preparada para ser empleada de tal manera que la sustancia radiactiva no se encuentre en contacto directo con el medio ambiente. Está constituida por material radiactivo firmemente incorporado a materiales sólidos e inactivos o contenido en un envase sellado con resistencia suficiente para prevenir cualquier dispersión del material radiactivo y cualquier posibilidad de contaminación, en las condiciones normales de empleo.
Fuente no sellada - Fuente radiactiva prevista para ser empleada de tal manera que la sustancia radiactiva se encuentre en contacto directo con el medio ambiente. En una fuente no sellada, el material radiactivo es directamente accesible. Generalmente, se admite que pueda ser sometida a manipulaciones físicas o químicas, durante el transcurso de las cuales puede ser transferida de un envase a otro. Las preparaciones radiofarmacéuticas entran dentro de esta categoría.
Fecha de vencimiento (ver. Consideraciones Generales) - Se establece teniendo en cuenta las propiedades radiactivas del producto y los resultados de estudios de estabilidad de la forma farmacéutica final.
Fecha de elaboración - Fecha en la que ha finalizado el ciclo productivo de la preparación farmacéutica.
Fecha de ensayo - Fecha (y hora en caso de corresponder) en la que es efectivamente realizado el ensayo para radiactividad.
Fecha de calibración - Fecha y hora asignada en forma arbitraria en la que se calcula la radiactividad del producto para conveniencia del usuario.
MEDICION DE RADIACTIVIDAD
Uno de los objetivos del control de calidad de las preparaciones radiofarmacéuticas consiste en determinar su actividad y controlar su pureza. Con tal objeto se emplean distintos detectores que basados en que las partículas o radiaciones que con ellos interactúan producen fenómenos que permiten medir la cantidad y eventualmente la energía de las partículas y radiaciones detectadas.
En los detectores se puede emplear la ionización de gases, la formación de pares electrón-vacante positiva en semiconductores o combinación de semiconductores o el fenómeno de centelleo tanto en sólidos como en líquidos. Cada uno de estos detectores tiene sus aplicaciones y posibilidades que deben ser conocidas por el profesional que los emplea. En todos los casos, como resultado de la interacción entre la partícula o radiación con el detector se producirán cargas que pueden hacerse evidentes registrando la actividad mediante pulsos (caídas de tensión sumamente breves) o mediante una diferencia de potencial a la salida del detector. Una u otra forma de registro depende del producto, de la resistencia, R, y de la capacidad, C, acoplada al detector. Cuando el producto RC, denominada constante de tiempo, es menor que el tiempo transcurrido entre la llegada de una partícula o radiación y la próxima, tendremos un circuito diferenciador y se obtiene un pulso por cada partícula o radiación detectada. La magnitud de la caída de tensión de dicho pulso se denomina altura de pulso y es directamente proporcional a la energía de la partícula o radiación detectada. Es la forma más frecuente de detectar actividades y se emplea cuando la actividad de la muestra es constante durante el tiempo de medición. Cuando esto no es el caso, se aumenta el valor de RC de forma tal de no detectar cada pulso separadamente sino en forma acumulada. Tendremos entonces un circuito integrador, en el que a la salida del detector se genera una diferencia de potencial que es proporcional al número de pulsos por segundo y a la actividad de la muestra. En el caso particular de las cámaras de ionización es posible registrar directamente la intensidad de corriente que circula a través de ella, valor que, una vez llegado a saturación, es proporcional a la actividad de la muestra radiactiva. La pendiente inicial de la curva de intensidad en función de tiempo, [(di/dt) t=0], también es proporcional a dicha actividad.
Independientemente del método de su determinación, el número de pulsos por segundo será proporcional a la actividad. El factor de proporcionalidad es la eficiencia de medición del detector, E, que se expresa en pulsos o cuentas por desintegración.
La eficiencia de medición está determinada esencialmente por la eficiencia intrínseca (la tracción detectada por partícula que entra al volumen sensible del detector), la geometría (la fracción de partículasemitidas que llega al detector), el factor de corrección por el tiempo muerto del detector, el factor de corrección por retrodispersión, el factor de corrección por autoabsorción y autodispersión en la muestra. El tiempo muerto de un detector está relacionado con el tiempo que debe transcurrir luego de la detección de un pulso para que el detector pueda volver a detectar otro pulso. Si durante este tiempo muerto, t, entra una partícula o radiación al detector éste no la detectará. En este caso se produce una pérdida por coincidencia. Cuanto mayor es t, más importantes serán las pérdidas por coincidencia. Si se simboliza como n al número de pulsos por segundo corregidos por errores de coincidencia y como m al número de pulsos observado, se verifica que t = [(1/m) - (1/n)]. Si se prepara una serie de muestras de actividad creciente es posible determinar experimentalmente el tiempo muerto. Una vez conocido éste, la corrección de la actividad medida observada se realiza con la ecuación siguiente:
n=m/(1 mt)
La retrodispersión se define como el reenfoque de una partícula o radiación emitida en una dirección que teóricamente no debiera ser detectada a una dirección en la que es detectada. En el caso de las partículas beta este reenfoque se realiza por choque con los electrones de los átomos que componen el soporte de la muestra radiactiva. En el caso de los fotones gamma la retrodispersión de fotones se debe a que generalmente el fotón proveniente del efecto Compton tiene una distribución angular de 180°, o sea es enfocado hacia la fuente emisora de fotones. La autoabsorción y autodispersión se refieren respectivamente a los fenómenos en función de los cuales una partícula o una radiación emitida en una fuente sólida o líquida es absorbida o dispersada por ésta.
Esta somera descripción de los factores que influyen en el número de pulsos registrados por segundo, demuestra que el cálculo teórico de la eficiencia es prácticamente imposible por lo que en general se la determina con Patrones de referencia debidamente certificados. En todos los casos, cuando se determina el número de pulsos por segundo bruto de una muestra radiactiva debe restársele el número de pulsos por segundo sin la muestra, denominado fondo. Esta diferencia será el número de pulsos por segundo neto. A los efectos de definir las condiciones óptimas de medición, conviene tener en cuenta, además de la eficiencia, un parámetro denominado cifra de mérito, que se define como E2/fondo.
Las determinaciones de radiactividad varían estadísticamente debido fundamentalmente a la naturaleza aleatoria intrínseca del fenómeno radiactivo. La estadística que sigue la desintegración radiactiva es Binomial, que se aproxima a la de Poisson cuando la probabilidad es muy baja, tal como sucede en las desintegraciones radiactivas. En este caso, la desviación estándar de cada medición es igual a la raíz cuadrada del número de pulsos acumulados. Toda determinación de radiactividad deberá estar acompañada por la clara expresión del error de la determinación, dado por el valor medio ± 2 desviaciones estándar. La determinación repetida del número de pulsos por segundo de una muestra radiactiva dará valores acordes con una distribución normal. Las desviaciones de estos valores de una distribución normal se pueden determinar mediante la prueba del "chi" cuadrado (c2), que se emplea frecuentemente para comprobar el funcionamiento correcto de los equipos de detección de radiactividad.
Cámara de ionización - Es fin aparato basado en la ionización de gases al que se le aplica un campo eléctrico moderado a los fines de colectar en los electrodos correspondientes los electrones y los iones positivos formados en el fenómeno de ionización. La intensidad de corriente por unidad de actividad es una constante conocida como factor de calibración que es característica para cada nucleído en una cámara de ionización dada. Dicho factor viene determinado por el fabricante y una cámara calibrada en estas condiciones, conocida con el nombre de activímetro, puede emplearse para una determinación aproximada de la actividad de un determinado nucleído. Todo activímetro debe estar calibrado y certificado por la Autoridad Nuclear competente con la periodicidad que ésta determine. La actividad de cada preparación radiofarmacéutica debe ser determinada por el usuario antes de su administración al paciente, razón por la cual todo centro de medicina nuclear debe contar con un activímetro debidamente certificado y controlado con la periodicidad que la Autoridad Nuclear competente determine.
Contadores proporcionales - Son detectores basados en la ionización de gases, cuyo campo eléctrico es mayor que el de la cámara de ionización. Su aplicación rutinaria prácticamente está restringida a los radiocromatógrafos mono y bidimensionales. Estos son instrumentos que permiten la detección y ubicación de una o más zonas radiactivas en un radiocromatograma y además generalmente disponen de un integrador de áreas para determinar la actividad correspondiente a cada zona. Los contadores proporcionales requieren la renovación permanente del gas, que debe secarse previamente y que se ioniza cuando entra una partícula en el volumen sensible del detector, por lo cual se los suele denominar también contador de flujo.
Tubo Geiger Müller - El tubo Geiger Müller también se basa en la ionización de gases pero a diferencia de la cámara de ionización y de los contadores proporcionales, en estos detectores el campo eléctrico es tan alto que se produce la ionización de todo el gas contenido en el tubo detector, por lo que la altura del pulso primario será mayor pero será imposible determinar la naturaleza y energía de las partículas o radiaciones detectadas. Es un detector pequeño, generalmente portátil y que funciona con pilas. El registro de la actividad se realiza en forma auditiva y/o con un instrumento 0indicador analógico. Se emplea como monitor, es decir que, permite detectar cualitativamente la presencia de material radiactivo en un lugar determinado. Todo laboratorio que emplea material radiactivo debe contar por lo menos con un monitor para realizar este control.
Cristal de centelleo sólido de NaI(Tl). Espectrometría gamma - Es un detector apto para determinar la actividad de nucleídos que emiten fotones gamma y/o X con buena eficiencia, permitiendo además estimar la energía de dichos fotones con regular precisión. El detector generalmente es un cristal de NaI activado con Talio para acelerar la desexcitación de los electrones del cristal y disminuir así la duración de los pulsos [NaI(Tl)]. En la práctica los fotones gamma emitidos por nucleídos empleados en preparaciones radiofarmacéuticas generalmente interactúan por efecto fotoeléctrico y Compton. ‘En el primero el fotón entrega toda su energía a un electrón orbital, arrancándolo de su órbita. Este electrón a su vez excita a los electrones del cristal de centelleo, los que al desexcitarse emiten fotones visibles o del ultravioleta cercano, que inciden en el fotocátodo de un fotomultiplicador que amplifica el electrón primario producido en el fotocátodo. Una vez amplificado el pulso, su altura es proporcional a la energía del fotón gamma incidente. El factor de proporcionalidad depende únicamente de las condiciones electrónicas del espectrómetro y, en condiciones apropiadas, se mantiene constante en función del tiempo. Por lo tanto, la forma del espectro de altura de pulsos y la eficiencia de detección deben mantenerse constantes en función del tiempo. La proporcionalidad entre la altura del pulso debido al efecto fotoeléctrico y la energía del fotón debe controlarse mediante la calibración de energías, realizando un gráfico de la energía de los fotones gamma determinados en función de la base del discriminador en la que se observa la máxima actividad del pico producido por esta interacción. Sin embargo, en dicho pico se integran además los fotones de retrodispersión (ver más abajo), y los fotones de aniquilación cuando el radionucleído emite partículas beta positivas y/o emite fotones de suficiente energía como para formar pares electrón-positrón. Por este motivo el pico producido por todos estos efectos se denomina pico de energía plena (PEP). El mencionado control debe realizarse con la frecuencia establecida por la Autoridad Nuclear pertinente. De la misma manera debe controlarse periódicamente la eficiencia de medición con patrones apropiados y el cumplimiento de la prueba del c2.
Dado que los fotones provenientes de una desintegración dada poseen la misma energía, la altura de los pulsos provenientes de la interacción de los fotones gamma por efecto fotoeléctrico tendrán aproximadamente la misma altura, con una distribución estadística más o menos precisa que depende de varios factores, entre ellos el tamaño del cristal. Estos pulsos provenientes de la interacción de fotones por efecto fotoeléctrico generalmente forman, junto con lo ya mencionado anteriormente, el PEP, cuyo ancho a mitad de altura se define como resolución. Si dicha resolución es razonable, es posible estimar con alguna precisión la energía de los fotones gamma o X emitidos por el radionucleído.
En la interacción Compton un fotón incide en un electrón, de dicha interacción resulta un fotón de menor energía y diferente dirección de propagación, el electrón adquiere el resto de energía. La energía transferida es variable por lo que los electrones Compton tendrán una distribución continua de energía y el espectro de altura de pulsos también lo será. En el espectro de altura de pulsos aparecerá también un pico de retrodispersión, originado por la interacción Compton del fotón gamma con el entorno. En el caso de los emisores de positrones se observará un efecto fotoeléctrico correspondiente a 511 keV.
La determinación de la altura de los pulsos detectados se puede realizar mediante un discriminador espectrométrico, cuya función consiste en dejar pasar solamente aquellos pulsos cuya altura está comprendida entre un valor base (base del discriminador) y un valor techo. La diferencia de Tensión entre la base y el techo del discriminador se denomina ancho de ventana o canal. Cuando este canal es muy pequeño y deja pasar los pulsos cuya altura está comprendida por ej., entre un valor dado y un 1% del discriminador total, el número de pulsos por segundo registrado en cada canal será un espectro de altura de pulsos y permitirá determinar la ubicación del fotopico, la de la distribución Compton y la del pico de retrodispersión. Sin embargo, cuando el espectrómetro de centelleo sólido se emplea para medir el número de pulsos por segundo en condiciones óptimas de eficiencia, se debe abrir el canal o ventana de forma tal que abarque por ej., la totalidad del pico de energía plena. Otra posibilidad consiste en eliminar el techo y efectuar la determinación con un espectrómetro simple, en cuyo caso, si bien puede aumentar algo la eficiencia, en general suele disminuir la cifra de mérito. La altura de pulsos también se puede analizar con un convertidor analógico digital asociado a un espectrómetro multicanal.
En los casos en que la energía de los fotones de una probable impureza radionucleídica es mucho mayor que la de los fotones del radionucleído de interés, la espectrometría gamma con un cristal lde Nal(Tl) permite su detección con una razonable probabilidad.
Detectores de semiconductores - Son detectores de estado sólido para la detección de partículas y radiaciones pero con una excelente resolución de energías, por ello son insustituibles para la determinación de energías de partículas o radiaciones con la precisión apropiada para establecer fehacientemente la pureza radionucleídica de una muestra radiactiva dada.
Los semiconductores son sustancias como el silicio (Si) o el germanio (Ge), que poseen cuatro electrones en su órbita de valencia. Cuando el átomo integra un sólido cristalino esos electrones poseen una energía intermedia entre la de un metal y un aislante para pasar a la banda de conducción. Si una partícula o una radiación interactúa con un semiconductor se produce su ionización al igual que en el caso de un gas. Sin embargo, dado que los semiconductores son sólidos, la energía que entrega la partícula o radiación arranca electrones de los átomos del semiconductor, los que pasan a la banda de conducción; la energía necesaria para ello es aproximadamente la décima parte de la que se requiere para formar un par de iones en un gas. En la órbita electrónica de los átomos del retículo cristalino de los cuales la partícula o radiación arrancó un electrón, que dará un agujero o vacante positiva. Los electrones y las vacantes se desplazan en un campo eléctrico con la misma velocidad. Por lo tanto el número de pares electrón-agujero positivo es unas diez veces el número de pares de iones formados en gases y además la velocidad de formación de los pulsos es sustancialmente mayor. Por todo ello, la precisión de la proporcionalidad entre la altura del pulso obtenido y la energía de la partícula o radiación incidente es mucho mayor que en la de cualquier otro aparato de detección de radiactividad.
Cierto tipo de detectores de silicio (de ion implantado) permiten determinar las energías de partículas alfa y beta con alta precisión. Otra clase de detectores del mismo semiconductor permite realizar espectrometría de alta resolución de fotones de baja energía (rayos X y gamma hasta 100 keV aproximadamente). Para realizar espectrometría gamma de mayores energías se emplean detectores de GeHP (hiperpuro).
Dado que la energía que requiere el electrón en estos cristales para pasar a la banda de conducción es muy baja, se los debe mantener permanentemente a - 196 °C, para lo cual están montados sobre una barra de cobre que está sumergida en su mayor extensión en nitrógeno líquido contenido en un crióstato. Cuando se emplean estos detectores es imprescindible conectarlos con un analizador espectrométrico multicanal de varios miles de canales para poder apreciar en el registro la precisión de la respuesta del detector.
Esectrometría de centelleo líquido - Este tipo de detector es fundamentalmente empleado para la determinación de actividades de emisores de partículas beta de energía media o baja y partículas alfa.
En el caso de partículas beta de alta energía es posible emplear como alternativa la determinación de actividad por medición de la radiación de erenkov en el mismo espectrómetro. En este último caso es suficiente disolver el radionucleído en agua.
En la espectrometría de centelleo se prepara una solución centelleadora en la que la muestra radiactiva se encuentra en íntimo contacto con un solvente apropiado y uno o más sustancias que tienen la propiedad de emitir fotones cuando se desexcitan luego de una excitación (fluorescencia). La energía de la partícula beta se transfiere al solvente y luego a la o las sustancias centelleadoras, de manera tal que el número de fotones que llega al fotomultiplicador también es proporcional a la energía de la partícula beta que les dio origen. Sin embargo, dado que en este caso la muestra radiactiva y el centelleador forman un conjunto, las eventuales diferencias de las propiedades físicas, químicas o fisicoquímicas en cada una de las mueras analizadas puede variar en forma significativa. Por esta razón debe admitirse que en este tipo de detectores el factor de proporcionalidad entre la altura del pulso y la energía de la partícula beta varía de muestra en muestra. Esto implica q ue cada muestra tendrá su propio espectro de altura de pulsos y su eficiencia. La eficiencia de la cadena de transferencia de energía de la partícula beta al solvente, a la o las sustancias centelleadoras y finalmente la salida de los fotones del recipiente que contiene la solución centelleadora para incidir en el fotocátodo del fotomultiplicador, puede disminuir por varios factores, como ser, entre otros, la presencia de sustancias químicas, coloreadas o no, la falta de homogeneidad de la solución centelleadora y aún problemas en las paredes del recipiente que contiene la solución centelleadora. Se denomina quenching o extinción al fenómeno por el cual disminuye la eficiencia de esta cadena de transferencia de energía. Un aumento de quenching trae como consecuencia el corrimiento del espectro de altura de pulsos a alturas menores (hacia la izquierda) y una disminución de la eficiencia de medición. Por estos motivos, el resultado de una medición de radiactividad con estos aparatos solamente es válido si se expresa el resultado en Bq.
Determinación de la actividad - La determinación experimental de la actividad con detectores distintos a los ya mencionados en este capítulo puede ser necesaria en los centros de producción de radioisótopos. Al respecto cabe mencionar que tanto el activímetro como los espectrómetros de centelleo líquido permiten determinar A pero requieren su calibración con patrones debidamente calibrados y certificados.
En general existen dos tipos de métodos para determinar A sin recurrir a patrones previamente calibrados. Uno de ellos es el método de coincidencia, que en general, puede ser beta-gamma o gamma-gamma o aún más complejo y suele requerir aparatos sofisticados y un cabal conocimiento del esquema de desintegración del nucleído en cuestión.
Otro método para determinar la actividad de emisores de partículas cargadas sin recurrir a patrones previamente calibrados es el que hace uso de los detectores 4p, que son dos contadores proporcionales iguales enfrentados y unidos entre sí. La muestra es una microgota de volumen conocido depositada en el centro de la esfera formada por ambos contadores sobre una folia ultradelgada. Dado que la geometría y todos los demás factores que modifican la eficiencia de medición son iguales a 1, la actividad medida expresada en pulsos por segundo será igual al número de partículas emitidas por segundo. Si en la desintegración de un núcleo se emite una sola partícula, dicho resultado será igual a A. El conocimiento del esquema de desintegración es esencial para la aplicación de este método, que es conceptualmente simple pero requiere una considerable habilidad experimental.
CRITERIOS GENERALES PARA EL CONTROL DE CALIDAD DE LAS PREPARACIONES RADIOFARMACEUTICAS
Los ensayos específicos que deben satisfacer cada preparación radiofarmacéutica se describen en la monografía correspondiente. A continuación se describen los ensayos generales.
Pureza radionucleídica - La pureza radionucleídica de una preparación radiofarmacéutica se determina verificando la identidad de todos los radionucleídos presentes y su actividad (A). Esta última debe ser informada para un tiempo determinado, la precisión de esta indicación depende del período de semidesintegración del radionucleído en cuestión, debiendo indicar, día, hora y eventualmente minutos. El método de detección a emplear dependerá del radionucleído a evaluar.
Debido a que cada radionucleído posee su propio período de semidesintegración, la pureza radionucleídica de una preparación radiofarmacéutica dada puede sufrir cambios desde el momento de su producción. El requerimiento de pureza radionucleídica establecido en cada caso debe cumplirse a lo largo de todo el período de validez de cada preparación radiofarmacéutica. Cuando el período de semidesintegración del radionucleído es muy corto, a menudo resulta difícil o imposible efectuar la determinación de la pureza radionucleídica antes de la liberación de la preparación radio- farmacéutica a los centros de empleo. En este caso, la determinación de esta pureza constituye un valioso control de proceso.
Pureza radioquímica - La determinación de la pureza radioquímica requiere la separación de las diferentes sustancias que contienen el radionucleído y la estimación de la fracción de radiactividad asociada con la sustancia declarada. Las impurezas radioquímicas pueden originarse por uno o más de los siguientes factores: problemas en la producción del radionucleído; problemas en los subsiguientes procedimientos radioquímicos; problemas derivados de defectuosos procedimientos de separación o purificación durante la elaboración de la preparación radiofarmacéutica y la aparición de impurezas radioquímicas durante el almacenamiento de la preparación radiofarmacéutica, especialmente aquéllas debidas a los procesos de autorradiólisis.
El requerimiento de la pureza radioquímica de cada preparación radiofarmacéutica debe mantenerse hasta la fecha de vencimiento del producto. Para su determinación puede emplearse cualquier procedimiento analítico de separación. En la práctica los más usuales son las cromatografías en papel y en placa delgada (ver 100. Cromatografía) y eventualmente la electroforesis (ver 300. Electroforesis). Debe cuidarse que los pulsos por segundo permitan ser determinados sin cometer errores por coincidencia apreciables. En algunos casos puede ser necesario agregar un portador isotópico. Las posiciones en que se encuentra radiactividad y su intensidad se determinan por autorradiografía y posterior densitometría de la placa revelada con metodología normalizada o por determinación de los pulsos por segundo a lo largo de toda la corrida, mediante un radiocromatógrafo mono o bidimensional con accesorios apropiados. En la práctica se cortan las zonas de interés de acuerdo a posiciones predeterminadas en la puesta a punto del método y se determinan los pulsos por segundo con un detector apropiado. Las relaciones entre los pulsos por segundo determinados provee la relación entre las concentraciones de las distintas sustancias radiactivas que componen la preparación radiofarmaceútica.
Actividad específica y concentración de actividad - El cálculo de la actividad específica puede efectuarse mediante la división de la concentración de actividad por la concentración de la sustancia en cuestión, en tanto la pureza radionucleídica y la pureza radioquímica hayan sido previamente certificadas. La actividad específica y la concentración de actividad cambian en función del tiempo, por lo que deben ser establecidas para un determinado tiempo, especificando la fecha, las horas y minutos, de acuerdo con el período de semidesintegración del radionucleído.
Pureza química - La constatación de la pureza química de la preparación radiofarmacéutica requiere la determinación cuantitativa de cada una de las especies químicas que contiene la preparación y deben ser especificadas en la monografía correspondiente junto con el método que debe emplearse a tal fin.
Controles Físico Químicos - Además de la determinación de pH, debe controlarse el aspecto físico de un radiofármaco en el momento de la producción, recepción, luego de la marcación (cuando corresponda) y antes de ser administrado.
Se recomienda efectuar la observación directa del producto marcado interponiendo un vidrio plomado o indirectamente a través de un espejo. Cualquier desviación del color y claridad de una solución debe ser analizada, ya que puede reflejar cambios en el radiofármaco que podrían alterar eventualmente su comportamiento biológico.
El tamaño de las partículas coloidales debe determinarse mediante los métodos físicos indicados en cada caso en <290>. Distribución de tamaño de partículas en polvos. El control de su número y tamaño en macroagregados y microesferas se efetuará en un microscopio óptico con un ocular micrométrico.
Controles biológicos
a) Biodistribución
Toda preparación radiofarmacéutica que se emplea con fines médicos tanto para estudios diagnósticos como para fines terapéuticos debe localizarse preferentemente en el órgano o sistema cuya forma, función o metabolismo se desea evaluar.
Por ello es imprescindible efectuar un prolijo estudio de biodistribución en el desarrollo de toda preparación radiofarmacéutica.
La monografía correspondiente provee los detalles para la ejecución del estudio y los valores límites que deben cumplirse para cada preparación radiofarmacéutica. Una distribución biológica acorde con los requerimientos, asegurará en principio una distribución de las sustancias radiactivas en el ser humano tal que se concentre una radiactividad mayor que un cierto mínimo en el órgano blanco y una actividad menor que un cierto máximo en las áreas que no son blanco.
El estudio deberá desarrollarse según: a cada uno de tres animales se les administra por la vía que corresponda la preparación a ensayar. Si es relevante a los fines del estudio, la especie, sexo, cepa y masa y/o edad de los animales se especifican en la monografía correspondiente. La administración de la preparación radiofarmacéutica se realiza igual que en el ser humano. Es conveniente establecer una relación apropiada entre la actividad administrada al animal y al ser humano.
Una vez administrada la preparación se ubica a cada animal en una jaula separada, si es necesario, colectando orina y heces y previniendo la contaminación de la superficie corporal del animal. Una vez transcurrido el tiempo especificado, los animales se sacrifican por un método apropiado, que, en el caso de requerirlo así las especificaciones de la monografía correspondiente, debe permitir recolectar una cantidad suficiente de sangre. Se disecan los órganos y sistemas especificados, se los lava y seca y, si así está establecido se determina su masa para poder calcular la concentración de actividad. se determina la radiactividad de los órganos y sistemas separados, respetando la geometría de la medición en cada caso. La distribución biológica se calcula según los casos, relacionando la actividad de cada órgano o sistema con la actividad inyectada o con la suma de las actividades de los órganos y del remanente del animal. En algunos casos puede ser conveniente determinar también la concentración de actividad de los órganos.
En general se admite que una preparación radiofarmacéutica cumple con los requisitos de distribución biológica si en dos de los tres animales ensayados se obtienen resultados acordes a los criterios especificados. En las preparaciones radiofarmacéuticas de radionucleídos con período de semidesintegración corto o muy corto, la autorización de liberación de los lotes para su empleo es generalmente realizada antes de la obtención de los resultados del ensayo. En este último caso, el ensayo constituye un control de proceso.
b) Endotoxinas bacterianas o piretógenos.
Para ciertas preparaciones radiofarmacéuticas, se encuentra indicado el ensayo de endotoxinas bacterianas. Este ensayo debe realizarse conforme a lo establecido en <330>. Ensayo de endotoxinas bacterianas. El límite de endotoxinas bacterianas para cada preparación se encuentra especificado en la monografía correspondiente.
Si la preparación radiofarmacéutica contiene sustancias que provocan interferencias con este ensayo de tal forma que inhiban o activen la reacción y no resulte posible eliminar dichos factores, será necesario la realizar el ensayo de piretógenos, según se establece en <340>. Ensayo de piretógenos. El volumen y la actividad que se inyecten al conejo será calculada teniendo en cuenta los valores de volumen y actividad que se inyectan en el humano, ateniéndose a las normas nacionales y/o internacionales de radioprotección.
Cuando el período de semidesintegración del radionucleído presente en la preparación sea corto, la autorización de liberación de los lotes para su empleo es generalmente realizada antes de la obtención de los resultados del ensayo. En este último caso, el ensayo constituye un control de proceso. Se aconseja por lo tanto, comprobar previamente la ausencia de piretógenos en los componentes empleados en las preparaciones radiofarmacéuticas.
c) Toxicidad.
En el desarrollo de una nueva preparación radio farmacéutica es necesario considerar el balance riesgo-beneficio que resulta de su empleo en seres humanos. Uno de los riesgos está relacionado con la toxicidad. Cuando corresponda, la misma será establecida de acuerdo a las normas fijadas en <360>. Ensayo de toxicidad anormal debiendo considerarse el volumen a inyectar determinado en la monografía correspondiente.
Controles microbiológicos Esterilidad - Las preparaciones radiofarmacéuticas que se administran por vía parenteral deben ser elaboradas empleando precauciones que eliminen la contaminación microbiana y aseguren su esterilidad. El ensayo de esterilidad debe realizarse según lo establecido en <370>. Ensayo de esterilidad. No obstante ello, la realización del ensayo de esterilidad de preparaciones radiofarmacéuticas puede presentar dificultades especiales debidas, por ej., al pequeño tamaño de los lotes y a los riesgos de irradiación para el analista.
Por otra parte, y debido a que el período de semi desintegración de la mayoría de los radionucleídos empleados en medicina nuclear es mucho más corto que el tiempo que demanda la finalización del ensayo, no siempre es posible esperar el resultado del mismo antes de autorizar la liberación para uso del lote. El ensayo constituye entonces un control de la elaboración. Por lo expuesto, la validación del proceso de elaboración empleado resulta crítica en estos casos.
Cuando la preparación radiofarmacéutica contenga un agente bacteriostático, la naturaleza y concentración del mismo deben estar especificadas en la monografía correspondiente e indicadas en el rótulo del envase.
Rotulado - El envase de la preparación radiofarmacéutica deberá contener, además de lo establecido para rotulado de medicamentos, la siguiente información: volumen, actividad total y/o concentración de actividad con indicación de día y hora, día y hora límite de empleo de la preparación radiofarmacéutica, nombre y concentración del agente bacteriostático o estabilizador agregado, vía de administración, si fuera necesario, especificar cualquier condición especial de almacenamiento y las indicaciones correspondientes a material rádiactivo, de acuerdo a las normas pertinentes fijadas por la Autoridad Nuclear competente.
Almacenamiento - Las preparaciones radiofarmacéuticas deben ser almacenadas en envases herméticos, con el blindaje apropiado a las normas de radioprotección nacionales y/o internacionales vigentes. En el caso de preparaciones radiofarmacéuticas con radionucleídos de períodos de semidesintegración medianos o largos, durante su almacenamiento los envases y las soluciones pueden colorearse debido a la radiación emitida.
Período de vida útil - El período de vida útil de una preparación radiofarmacéutica expresado en días, horas, etc., debe estar claramente indicado en el rótulo del envase. Para las preparaciones radiofarmacéuticas marcadas con radionucleídos cuyos períodos de semidesintegración no exceden los 60 días, el intervalo de empleo no puede superar tres períodos de semidesintegración. Para los radionucleídos con períodos de semidesintegración más largos, ese intervalo no debe exceder los 6 meses.
Los factores que determinan estos límites incluyen la disminución de la radiactividad del radionucleído que obliga a administrar una masa mayor de sustancia a medida que transcurre el tiempo.
El período de vida útil de los juegos de reactivos (kits) se determinará de acuerdo a las normas generales establecidas para medicamentos.
Por otra parte, la descomposición por autorradiólisis que depende fuertemente del tiempo y puede alterar la pureza radioquímica de la preparación, juega un papel importante en la fijación de estos límites que serán especificados en la monografía correspondiente.
1120. PRODUCTOS BIOTECNOLOGICOS
INTRODUCCION
En su aplicación a la industria farmacéutica, la Biotecnología se refiere al empleo de organismos vivos para la obtención de biofármacos. El objetivo de este documento está dirigido al empleo de la llamada Biotecnología de ADN recombinante, apoyada fundamentalmente en dos grandes avances tecnológicos.
Uno de ellos está representado por el empleo de las técnicas de ADN recombinante, ADNr (ingeniería genética), las cuales permiten transplantar genes de una especie en otra especie distinta. De esta manera, genes que codifican para la expresión de proteínas (generalmente humanas) pueden ser insertados en células hospedadoras procariotas o eucariotas, de tal forma que la célula hospedadora exprese grandes cantidades de la proteína deseada.
El otro avance se refiere al desarrollo de las técnicas que permiten obtener y emplear anticuerpos monoclonales: tecnología de hibridoma y líneas celulares transformadas.
Otras tecnologías, como las que permiten obtener plantas y animales transgénicos, la terapia genética y la tecnología de ADN antisentido, no están contempladas en este capítulo. El esquema regulatorio general para productos biotecnológicos es el mismo que para productos del mismo tipo obtenidos por métodos tradicionales, con el agregado de requerimientos específicos propios de su origen biotecnológico.
La finalidad de este capítulo es considerar los criterios para la elaboración y control de productos obtenidos a través de técnicas biotecnológicas.
CONSIDERACIONES GENERALES
El progreso de la genética molecular (biología molecular) y de la química de los ácidos nucleicos hizo posible identificar genes que codifican para proteínas biológicamente activas. Estos avances han permitido analizar esos genes en gran detalle y transferirlos de un organismo a otro a fin de obtener la expresión de los mismos en condiciones reguladas mediante una síntesis suficiente de los polipéptidos correspondientes.
Un gen se caracteriza por una secuencia particular de nucleótidos en la molécula de ADN. Cuando se separan las dos cadenas, cada una de ellas forma un molde para la síntesis de una copia complementaria y constituye un mecanismo para la reproducción fiel de los genes, conservando al mismo tiempo la secuencia lineal de los cuatro mononucleótidos que constituyen los componentes básicos. El proceso de decodificación de esta información y la síntesis del producto recombinante se cumplen en dos etapas: 1) la transcripción de la cadena del ADN que lleva la información genética en forma de ARN mensajero, ARNm y 2) la traducción de la información que porta la molécula de ARNm a un polipéptido.
Los avances científicos han permitido el empleo industrial de microorganismos o células transformadas mediante la inserción de un gen heterólogo, para la producción de proteínas de interés en diversos campos y en especial en el área de la salud humana.
Esta tecnología permite no sólo reproducir proteínas idénticas a las naturales, sino también elaborar proteínas modificadas y aún totalmente nuevas, mediante las alteraciones correspondientes en los genes a insertar. Es decir, proporciona la posibilidad de manejar este potencial para lograr moléculas iguales o más ventajosas que las naturales para una determinada función, como por ej., mayor actividad biológica, mayor vida media, menos efectos colaterales, etc. Sin embargo, hay que tener en cuenta que tales modificaciones estructurales con respecto a la proteína natural pueden potencialmente despertar, en el paciente tratado, una respuesta inmune o nuevos efectos adversos que invalidarían su aplicación. Cabe aclarar que en caso de obtenerse un producto ventajoso dentro de esta categoría (línea) éste deberá ser evaluado en función de una relación beneficio riesgo.
Un gen de origen natural, un ADN copia, ADNc, o una secuencia de nucleótidos obtenida por síntesis, que codifique para un determinado producto, puede propagarse insertándose en un vector apropiado. Se emplean con este fin enzimas muy específicas denominadas endonucleasas de restricción (que causan la segmentación del ADN del vector en sitios preestablecidos) y ligasas (que unen el ADN insertado al vector), luego de lo cual el vector se introduce en un organismo hospedador apropiado.
El siguiente paso corresponde a la incorporación del vector modificado en la célula hospedadora elegida, siguiendo la selección de los clones que han incorporado la información genética apropiada para la elaboración del producto.
La etapa siguiente se refiere al desarrollo de un sistema de propagación en cultivo masivo, en forma tal de obtener una expresión eficiente del producto recombinante deseado.
La elección del organismo hospedador, sea éste procariota (bacteria) o eucariota (células de mamíferos, levaduras), es la resultante de diversos factores que abarcan desde la complejidad de la molécula a producir hasta la economía y eficiencia del proceso de fermentación o cultivo celular.
El profundo conocimiento sobre la biología molecular de Escherichia coli, hizo que inicialmente fuese elegido este microorganismo en diversos sistemas de producción en biotecnología.
Actualmente también existen en el mercado diversos productos obtenidos por medio de cultivos de células eucariotas modificadas genéticamente en gran escala, para diversos procesos biotecnológicos productivos.
Por lo tanto, podemos agrupar los procesos biotecnológicos de acuerdo al organismo productor seleccionado en:
A - Sistemas biotecnológicos procarióticos (bacterias).
B - Sistemas biotecnológicos eucarióticos (células de mamíferos y levaduras).
Los factores que influyen en la expresión de genes extraños introducidos en un nuevo hospedador son múltiples y muy complejos. Por lo tanto, los procesos de este tipo deberán estar diseñados para garantizar y controlar la estabilidad de toda la construcción genética insertada fin de asegurar la homogeneidad y uniformidad de la proteína producida por el hospedador a lo largo de múltiples generaciones.
A - Sistemas biotecnológicos procarióticos (bacterias)
El plásmido recombinante es el elemento clave de esta tecnología. Contiene el gen previamente aislado que codifica para la proteína de interés. Los plásmidos están formados por ADN bacteriano, son circulares, pequeños, extracromosomales y se autorreplican.
Básicamente, esta tecnología involucra el clivado enzimático específico del plásmido bacteriano y la posterior inserción del gen de interés. De esta manera se obtiene el plásmido recombinante que al ser introducido en el microorganismo hospedador, mediante el proceso de transformación le confiere la propiedad de dirigir u orientar la síntesis de la proteína deseada.
La expresión de proteínas recombinantes en bacterias ofrece tanto ventajas como inconvenientes. Como se mencionó anteriormente la biología y fisiología bacterianas se conocen en profundidad y existe amplia documentación que demuestra el seguro y eficaz empleo de bacterias como organismo hospedador.
Los productos procedentes de genes heterólogos expresados en hospedadores extraños pueden diferir de sus equivalentes naturales desde el punto de vista estructural, biológico o inmunológico. Esas diferencias pueden surgir ya sea en el nivel genético, con posterioridad a la traducción o a la transcripción o durante el proceso de fermentación y de purificación.
Por lo tanto, estos sistemas poseen limitaciones, algunas de las cuales se enumeran a continuación:
a) La proteína biosintetizada en el interior de la célula se encuentra en un estado químicamente reducido, sin la presencia de los correspondientes puentes disulfuro que estabilizan la estructura espacial de la molécula nativa.
Es necesario efectuar in vitro, en condiciones perfectamente definidas y controladas, la oxidación que posibilite la formación de los puentes disulfuro intramoleculares y en consecuencia la estabilización de la estructura molecular terciaria.
De formarse sustancias no deseadas (oligómeros, puentes disulfuro intermoleculares y/o erróneos, etc.) las mismas deberán ser eliminadas en el proceso de purificación. Además es fundamental controlar la presencia de estas formas moleculares en el producto final.
b) Todas las proteínas producidas por bacterias comienzan su secuencia de aminoácidos con un residuo de N-formil-metionina, el que no siempre es eliminado por los sistemas enzimáticos específicos (metilamino peptidasa-MAP), por lo que la proteína resultante podría iniciar su secuencia con esta modificación respecto a la proteína nativa.
Los avances en la biología molecular de la Escherichia coli han conducido a la obtención de la expresión de proteínas en el espacio periplásmico de la bacteria. Esta forma de expresión permite la remoción de la metionina N-terminal no deseada y la obtención de proteínas en mayor grado de pureza.
c) Durante el proceso de fermentación bacteriana y en la etapa de aislamiento y purificación posterior (downstream) debe controlarse la acción proteolítica de exo y endo-proteasas bacterianas, a fin de evitar la degradación de la proteína recombinante.
d) Es necesario controlar la acción de las deamidasas bacterianas que al hidrolizar residuos de glutamina o asparagina dan lugar a la formación de isoformas ácidas, con el correspondiente cambio de estos aminoácidos a ácido glutámico y ácido aspártico, respectivamente.
e) Como las endotoxinas son lipopolisacáridos producidos por microorganismos Gram (-) es necesario eliminar durante la purificación importantes cantidades de estas sustancias.
f) Las bacterias carecen de sistemas enzimáticos capaces de glicosilar proteínas, pudiendo en determinadas ocasiones llegar a dar como resultado moléculas de baja actividad biológica in vivo, menor solubilidad, baja vida media y alta antigenicidad. Por lo tanto, esto deberá tenerse en cuenta si se desea producir una proteína que sea naturalmente glicosilada y en la cual su patrón de glicosilación esté comprometido con las características farmacológicas de la proteína.
B - Sistemas biotecnológicos eucarióticos (células de mamíferos y levaduras)
Líneas celulares de mamíferos - Se ha establecido en la industria farmacéutica el empleo de cultivo de células de mamíferos para la producción de vacunas y se cuenta con la información necesaria para asegurar la adecuación de estos productos en medicina humana. Como extensión de esta tecnología se desarrollaron procesos productivos basados en el cultivo masivo de células transformadas de mamíferos, tratando de dar respuesta a las limitaciones productivas de las bacterias.
Las células eucariotas tienen la capacidad de glicosilar las proteínas que sintetizan, las que usualmente son exportadas al medio con sus estructuras primaria, secundaria y terciaria similares a las proteínas nativas humanas.
Basado en la preocupación existente por la potencial presencia de oncogenes y posibles contaminaciones virales y retrovirales, es necesario contar con líneas inmortales, feno y genotípicamente caracterizadas que aseguren la estabilidad del proceso, además del exhaustivo análisis y caracterización de los bancos maestros celulares que permitan así, en su conjunto, minimizar este riesgo potencial.
Otras células eucariotas - Es posible también lograr muchas de las ventajas conformacionales y post- transcripcionales descritas empleando otras células eucariotas, como levaduras (como por ej., Saccharomyces cereviseae) y líneas originarias de insectos.
Estos sistemas ofrecen varias ventajas teóricas con respecto a bacterias, a la vez que generan nuevas preocupaciones. Por ej., el patrón de glicosilación es diferente al de las células de mamífero, pudiendo en determinadas ocasiones llegar a dar como resultado moléculas de baja actividad biológica in vivo, menor solubilidad, baja vida media y alta antigenicidad. Por lo tanto, esto deberá tenerse en cuenta si se desea producir una proteína que sea naturalmente glicosilada y en la cual su patrón de glicosilación esté comprometido con las características farmacológicas de la proteína.
Producción de anticuerpos monoclonales - Los anticuerpos monoclonales pueden ser producidos en dos formas, según sea su origen murino o humano.
En el caso de los anticuerpos monoclonales murinos, se fusionan linfocitos provenientes del bazo de ratones previamente inmunizados, con una línea celular inmortal de ratón (mieloma). Los hibridomas así obtenidos son posteriormente seleccionados y clonados.
Para la producción de anticuerpos monoclonales humanos se seleccionan por su especificidad inmunológica linfocitos B humanos, los que son inmortalizados.
La célula resultante fusionada o transformada podrá proliferar indefinidamente en un biorreactor o cultivo celular o podrá ser inyectada en ratones a partir de cuyo líquido ascítico se podrá aislar la proteína.
En todos estos casos los anticuerpos deberán ser tratados como productos obtenidos en células de mamíferos.
En algunas circunstancias se puede recurrir a la humanización de anticuerpos murinos y los mismos deberán ser considerados de acuerdo al sistema de producción como productos recombinantes.
Biofármacos producidos por recombinación de ADN
La principal diferencia entre los productos farmacéuticos tradicionales y los biotecnológicos radica en que estos últimos son producidos por organismos vivos modificados genéticamente. En esta categoría se incluyen tanto las proteínas o polipéptidos derivados de ADN recombinante, como así también los anticuerpos monoclonales. Los productos biotecnológicos se diferencian de aquellas proteínas y polipéptidos obtenidos de fuentes naturales o resultantes de la síntesis química únicamente por su método de obtención.
En las etapas de elaboración estrictamente galénicas todos los productos farmacéuticos, inclusive los de origen biotecnológico, comparten plenamente los mismos requisitos básicos para la validación de procesos, el control ambiental, la elaboración aséptica y los sistemas de control de calidad. Sin embargo, los sistemas biotecnológicos presentan con frecuencia un mayor grado de complejidad en las etapas de elaboración propiamente dicha.
Los productos derivados del ADN recombiante pueden contener contaminantes potencialmente perjudiciales que normalmente no se hallan presentes en los equivalentes preparados con los métodos ordinarios y en consecuencia el proceso de purificación debe ser capaz de eliminarlos. Son ejemplos de ello las endotoxinas en productos expresados en células bacterianas, y el ADN celular y virus contaminantes en los derivados de células animales.
Preocupa especialmente la contaminación con ácido nucleico procedente de células transformadas de mamíferos debido a la posible presencia de ADN potencialmente oncogénico. El procedimiento de elaboración elegido condicionará la naturaleza y el nivel de los posibles contaminantes.
La posible variabilidad del sistema durante la elaboración puede llevar a modificaciones que favorezcan la expresión de otros genes en el sistema hospedador-vector o que produzcan menor rendimiento del producto o diferencias cuantitativas y cualitativas de las impurezas presentes. La producción de cultivos continuos es objeto de consideraciones similares.
Es indispensable, por lo tanto, contar con procedimientos que aseguren la uniformidad de las condiciones de elaboración y del producto final.
A modo de generalización, los procesos de elaboración biotecnológicos incluyen las siguientes etapas:
Etapa de expansión celular (upstream) - Consiste en la obtención de una gran masa del organismo elaborador a través de los procesos de fermentación bacteriana o cultivo celular masivo, al fin de los cuales se cuenta con la biomolécula impura y en condiciones de pH, fuerza iónica, estado de agregación, etc., que deben ser modificadas para su posterior procesamiento.
Purificación (downstream) - Encadenamiento lógico de procesos que, partiendo del material anterior, debe producir una molécula del grado de pureza requerido, conservando plenamente su actividad biológica y terapéutica. El proceso de downstream debe asegurar que el producto cumpla todos los criterios de aceptabilidad para ser empleado como principio activo.
Es posible agrupar los diferentes pasos que conforman el downstream en dos grandes etapas: Recuperación y Purificación.
Recuperación - Mediante el empleo de diversas metodologías (micro y ultrafiltración, centrifugación, precipitación salina o con solventes, diafiltración, rotura celular, extracción en dos fases o con solventes, etc.), el material proveniente del proceso de upstream es llevado a condiciones previamente definidas, obteniéndose la materia prima cruda (principio activo de baja pureza) para su posterior purificación.
Purificación - La materia prima cruda se purifica, mediante diversos métodos, como por ej., cromatografía líquida de inmuno-afinidad, intercambio fónico, exclusión molecular, interacción hidrofóbica, enfoque y en fase reversa. El material resultante puede ser denominado principio activo puro o materia prima pura.
Acondicionamiento - Como ocurre con cualquier principio activo, la materia prima pura debe ser acondicionada para lograr un producto semielaborado (granel) que respete todos los requisitos correspondientes a un producto farmacéutico.
ALCANCE DE LAS CONSIDERACIONES
Estas consideraciones abarcan las siguientes áreas:
1. Los materiales iniciales, incluidos los datos básicos de la célula hospedadora y del origen, naturaleza y secuencia del gen empleado en la producción.
2. Su proceso de elaboración.
3. La materia prima pura.
Los productos derivados del ADN recombinante y de la tecnología de hibridoma (anticuerpos monoclonales) se consideran similares a las sustancias biológicas producidas por los métodos tradicionales, como las vacunas bacterianas y virales, en las que el control apropiado de los materiales iniciales y del procedimiento de fabricación es tan necesario como el del producto mismo.
Estas consideraciones, por tanto; ponen énfasis en los controles durante la preparación para asegurar la inocuidad y eficacia del producto y en la caracterización integral del producto.
También se considera esencial la validación del proceso de fabricación, así como la del procedimiento de purificación para eliminar los materiales no deseados.
Se deben tener en cuenta las normas generales para el control de la calidad de los productos biotecnológicos, por tanto, habrá que prestar especial atención a la calidad de todos los reactivos empleados en la elaboración, incluidos los componentes de los medios de fermentación y cultivo. Si se emplean aditivos de origen animal ( como por ej., suero fetal bovino) se debe demostrar que están exentos de agentes adventicios.
No es conveniente emplear en la producción ningún agente que se sabe provoca reacciones alérgicas en ciertos individuos, como penicilina u otros antibióticos betalactámicos.
Los productos biotecnológicos deben satisfacer las normas generales para el control de la calidad de los productos biológicos, como ensayos de actividad, toxicidad, piretógenos, estabilidad y esterilidad, además de controles que aseguren la identidad y pureza de la molécula obtenida comparándola contra una de referencia, así como un conjunto de ensayos que verifiquen su integridad, grado de agregación, secuencia correcta de aminoácidos, etc.
Las consideraciones para un producto deben reflejar, además, el uso clínico al que se lo destina. Así, una preparación que ha de administrarse en forma reiterada por un largo período de tiempo, o en grandes dosis, probablemente necesite someterse a minuciosos ensayos para investigar la presencia de vestigios de contaminantes antigénicos, lo que puede ser menos estricto para un producto que se aplica una sola vez (como por ej. una vacuna). ,
Se deben fijar límites máximos permisibles, para impurezas y contaminantes que pueden estar presentes en estos productos, adecuando los límites, de acuerdo con el avance tecnológico.
CIonado y expresión
La tecnología de ADN recombinante comprende el reordenamiento sistemático y la manipulación de segmentos específicos de ácido nucleico para la construcción de genes circulares o plásmidos, las cuales, cuando son introducidas en un hospedador apropiado, darán origen a la molécula deseada.
Existen en general tres métodos para la obtención de un segmento codificante específico:
1. Transcripción reversa del ARN a ADNc;
2. Aislamiento del ADN genómico;
3. Síntesis química.
Se debe proveer información lo más detallada posible respecto de:
Caracterización de la célula hospedadora (eucariota o procariota), incluyendo origen, fenotipo, genotipo y descripción del medio de cultivo.
En el caso de emplearse células eucariotas cono hospedadoras debe proveerse la historia de la línea celular y las características generales de la misma.
Deben determinarse el patrón de crecimiento y el aspecto morfológico de la línea celular, que debe ser estable desde el banco celular maestro hasta el final de la elaboración. Si existiesen marcadores específicos que puedan ser útiles en la caracterización de la línea celular (como cromosomas marcadores, marcadores específicos de superficie), éstos deben ser caracterizados para determinar la estabilidad de la misma.
Si las células tienen una expectativa de vida finita, debe determinarse el número total de duplicaciones de la población hasta el envejecimiento.
Documentación respecto de la estrategia de clonado del gen y caracterización del vector recombinante, incluyendo:
1. Origen, caracterización del gen clonado y análisis de la secuencia nucleotídica del mismo.
2. Análisis de la secuencia nucleotídica de las regiones de control adyacentes al vector de expresión. Es conveniente incluir una explicación del origen y función de las partes componentes del vector, como los orígenes de replicación, marcadores de resistencia a antibióticos; promotores, secuencias moduladoras (enhancers), si el producto ha de ser sintetizado o no como una proteína de fusión, como así también un mapa de digestión con enzimas de restricción, indicando al menos aquellos sitios empleados en la construcción.
3. Construcción genética, estructura del vector de expresión completo y mapa de restricción.
Caracterización del sistema hospedador-vector, incluyendo:
1. Mecanismo de transferencia del vector a la célula hospedadora (transfección, infección, microinyección, etc.).
2. Número de copias, estado físico (integrado o extracromosomal) y estabilidad del vector en la célula hospedadora.
3. Métodos empleados para promover y controlar la expresión.
Bancos celulares
Una vez que se ha elegido una línea celular como fuente biológica de un producto, se debe generar un sistema de banco de células para garantizar que exista una fuente apropiada de células equivalentes para emplear a través del lapso de vida del producto.
Usualmente existe un banco celular maestro (BCM) y un banco celular de trabajo (BCT). Los bancos celulares pueden ser tanto de células eucariotas como procariotas.
Además de proveer una fuente constante de material de partida, las ventajas de un sistema de bancos celulares incluyen la capacidad de contar con una detallada caracterización de la línea celular y una disminución de las posibilidades de contaminaciones con otras líneas celulares o con otros microorganismos.
Banco celular maestro (BCM) - Es una suspensión homogénea de células originales ya transformadas con el vector de expresión conteniendo el gen deseado, la cual es distribuida en volúmenes iguales dentro de recipientes individuales en condiciones definidas (como por ej., en nitrógeno líquido).
En algunos casos puede ser necesario establecer BCM separados para el vector de expresión y la célula hospedadora. Se deben documentar cuidadosamente la localización, identificación e inventario de las ampollas individuales.
Se deben realizar todos los ensayos de identidad del BCM necesarios para establecer las propiedades significativas de las células (marcadores fenotípicos y genotípicos relevantes) y la estabilidad de esas propiedades a través del tiempo. Deben proveerse datos demostrando que las células pueden ser empleadas para el propósito deseado. También deben obtenerse datos para demostrar el número de copias e identidad del sistema de expresión, la calidad y cantidad de la proteína que éste produce.
Debe confirmarse la secuencia de nucleótidos del gen clonado en el estado de BCM. Sin embargo, en ciertos casos, como cuando se insertan copias múltiples del gen clonado en el genoma de una línea celular continua, la secuenciación puede ser inapropiada. En tales circunstancias, puede ser útil realizar un análisis de Southern blot sobre el ADN celular total o bien el análisi de Nolhern blot o de la secuencia del ARNm.
Si fuera necesario generar un nuevo BCM por transferencia de la construcción de expresión en células hospedadoras seguida por una selección de las células clonadas deseadas, se deben describir los criterios de aceptación que permitan garantizar la identidad del clon y la proteína producida en referencia a la original.
Banco celular de trabajo (BCT) - Es una suspensión homogénea de células derivadas del BCM luego de un número definido de pasajes, distribuida en volúmenes iguales dentro de recipientes individuales para su almacenamiento (como por ej., en nitrógeno líquido). La localización, identificación e inventario de las ampollas individuales deben ser cuidadosamente documentados.
Para la elabaracrón de un lote de producto biológico pueden ser empleados uno o más recipientes del BCT. Si se emplean células de más de un recipiente, las suspensiones celulares deberán ser mezcladas en el momento de descongelarlas. El nivel de duplicación de la población de las células empleadas para la elaboración se basará en criterios escritos establecidos por el elaborador asegurando la integridad del sistema célula - producto.
En ambos bancos:
- Todos los recipientes deberán ser tratados de la misma manera durante el almacenamiento y, una vez retirados del lugar de depósito de células, los mismos deberán ser descargados.
- Se recomienda que cada uno de los BCM y BCT sean almacenados en dos o más áreas lo suficientemente separadas dentro de las instalaciones de producción, así como en un sitio distante para evitar la érdida de la línea celular.
Un banco celular puede ser empleado para la elaboración en Cultivos con número definido de pasajes o bien en Cultivos continuos.
Cultivos con número definido depasajes
Este método de cultivo es definido por un número definido de pasajes o duplicaciones de la población, el cual no debe ser superado durante el proceso de elaboración. Se debe definir el máximo número de duplicaciones, o pasajes, durante los cuales rutinariamente el proceso de elaboración cumple con los criterios expresados más arriba.
Deberán describirse en detalle los procedimientos y materiales empleados para la propagación de las células y para la inducción del producto. En cada tanda de elaboración se deben suministrar datos sobre el alcance y naturaleza de cualquier contaminación microbiana de los recipientes de cultivo inmediatamente antes de la recolección, indicándose la sensibilidad de los métodos empleados para detectarla.
Se deben presentar datos sobre la uniformidad de las condiciones de fermentación y de la propagación de los cultivos sobre el mantenimiento del rendimiento del producto. Se deben establecer los criterios que han de aplicarse para descartar lotes de cultivo. Se debe determinar el número máximo de duplicaciones celulares o cantidad de pasajes permitidos durante la elaboración.
Se deben observar las características de la célula hospedadora y el vector al final de los ciclos de elaboración. De ser pertinente, se debe determinar la secuencia de nucleótidos de la inserción que codifica el producto derivado del ADN clonado, por lo menos una vez después del cultivo en gran escala de cada lote de siembra inicial.
Cultivos continuos - A través de este método el número de pasajes o duplicaciones de la población no está definido ni restringido desde el comienzo de la elaboración. El elaborador debe definir los criterios adoptados tanto para la cosecha celular como para la terminación del proceso de elaboración. Durante la etapa de cultivo, el mismo debe ser monitoreado, la frecuencia y el tiempo de monitoreo requerido dependen de la naturaleza del sistema de elaboración y del producto. El elaborador debe definir e informar los sistemas de monitoreo adoptados.
Debe aportarse información referente a la integridad del gen que está siendo expresado y a las características fenotípicas y genotípicas de la célula hospedadora luego de un tiempo prolongado de cultivo. De ser pertinente, se debe determinar la secuencia de nucleótidos de la inserción que codifica el producto derivado del ADN clonado, por lo menos una vez después del cultivo en gran escala de cada lote de siembra inicial. Sin embargo, en ciertos casos, como cuando están insertadas múltiples copias del gen clonado en el genoma de una línea celular continua, secuenciar el gen clonado puede ser inapropiado.
En tales circunstancias, puede ser útil un análisis de Southern blot sobre el ADN celular total o bien el análisis de Nothern blot o realizar la verificación de la secuencia del ARNm; en esos casos debe tenerse una atención particular en la caracterización del producto final.
Además se debe contar con datos que demuestren que las variaciones en el rendimiento no sobrepasen los límites establecidos. La aceptación de suspensiones para más operaciones debe estar claramente vinculada al programa de control adoptado y se requiere contar con una definición clara del lote del producto que se ha de someter a más operaciones.
También se deben establecer los criterios para descartar suspensiones y/o suspender los cultivos. Se deben efectuar ensayos sistemáticos para investigar la contaminación microbiana de acuerdo con la estrategia de recolección.
Se debe especificar el período máximo de cultivo continua, basándose en la información sobre la estabilidad del sistema y la uniformidad del producto durante y después de este este período.
En los cultivos continuos prolongados, la línea y los productos celulares se evaluarán reiteradamente a intervalos determinados de acuerdo a la información obtenida sobre la estabilidad del sistema hospedador - vector y las características del producto.
Control de calidad de los bancos celulares - El control de calidad de los bancos celulares debe incluir información referente a:
1. Estabilidad a través de medidas de viabilidad y de retención del vector.
2. Identidad celular a través de su caracterización fenotípica.
3. Contar con evidencias que demuestren que los bancos celulares están libres de agentes infecciosos potenciales u oncogénicos (virus, bacterias, hongos o micoplasmas). Debe prestarse especial atención a los virus que comúnmente contaminan a la especie de la cual deriva la línea celular. Ciertas líneas celulares contienen virus endógenos, como por ej., retrovirus, cuya eliminación puede no ser factible. La expresión de estos organismos, bajo una variedad de condiciones que se conocen como causantes de su inducción, debe ser ensayada. Los lotes de siembra deben estar exentos de todo contaminante adventicio.
Este punto no corresponde en el caso de bacterias, hongos o levaduras.
4. La oncogenicidad potencial del banco celular, en el caso de células eucarióticas derivadas de mamíferos.
5. Registros fidedignos de la composición y origen de los medios de cultivo empleados para los bancos celulares.
Debido a que los sueros de animales pueden producir respuestas alérgicas en seres humanos; deben realizarse esfuerzos para reducir los niveles de suero requeridos para la propagación y elaboración en cultivos celulares tanto como sea posible. La cantidad residual de suero o aditivos en el producto final debe ser determinada y no exceder los límites establecidos.
Si en el pasaje de células se emplea tripsina porcina, debe estar libre de agentes adventicios, incluyendo parvovirus porcino.
Los elaboradores de productos biológicos deben proveer información respecto a la/s fuente/s y controles de cualquier material derivado de fuentes animales.
No deben estar presentes en los cultivos de células de elaboración, penicilina u otros antibióticos beta lactámicos. Pueden ser aceptables mínimas concentraciones de otros antibióticos o agentes inductores.
Materia prima pura
Caracterización e identificación - Los requisitos de identidad, pureza, actividad y estabilidad del producto están estrechamente relacionados con la tecnología de procesamiento empleada y las características fisicoquímicas y biológicas de un principio activo específico, debiendo tenerse en cuenta el uso previsto para el producto.
En el control de calidad de productos obtenidos por tecnología de ADN recombinante es frecuente emplear la combinación de ensayos validados para el producto final y durante el proceso para asegurar la eliminación de impurezas no deseadas hasta alcanzar los niveles requeridos por la Autoridad Sanitaria.
Resulta esencial la caracterización rigurosa del principio activo mediante métodos químicos, físicos y biológicos.
METODOLOGIA ANALITICA
Consideraciones de Sustancias de referencia - El empleo de Sustancias de referencia es extremadamente importante en el análisis de los productos obtenidos mediante la tecnología de ADN recombinante.
Se encuentran disponibles Sustancias de referencia con unidades definidas de actividad para varios productos biológicos, provenientes de fuentes reconocidas. Se deben emplear Sustancias de referencia específicas vigentes para cada producto; dado que con el tiempo pueden ser reemplazados por los organismos que las controlan.
Contenido proteico - La cuantificación de proteínas en un producto dado es una determinación importante por sí misma y también porque los resultados de otras valoraciones, como por ej., la actividad específica, dependen del contenido proteico.
Existen varios métodos aceptados para la determinación del contenido proteico, como absorbancia ultravioleta, fluorescencia, métodos de Lowry, de Bradford y de Kjeldahl.
Análisis de aminoácidos (Identificación y/o contenido proteico).
Secuenciación proteica (Identificación) -
Amino - terminal.
Carboxilo - terminal.
Mapa Peptídico (Identificación).
Valoraciones imnunológicas.
Electrofresis -
SDS - PAGE.
Isoelectroenfoque.
Electroforesis capilar de alta resolución (HPCE).
Métodos cromatográficos -
CLAE en fase reversa.
CLAE de intercambio iónico.
CLAE de exclusión molecular.
Cromatografía de Interacción Hidrofóbica.
Determinación de ADN - El ADN residual de la célula hospedadora es una posible impureza, diferente en cada producto porque depende del organismo hospedador y del proceso de purificación.
Los niveles de ADN deben ser cuantificados empleando métodos con una sensibilidad apropiada.
Entre las técnicas empleadas pueden mencionarse:
— Hibridación en dot-blot empleando sondas específicas marcadas con 36P.
— Tecnología de biosensores.
— Tecnología de la rección en cadena de la polimerasa (PCR).
— Determinación de carbohidratos - La glicosilación (unión covalente de cadenas de oligosacáridos a la cadena peptídica) es una posible modificación posterior a la traducción de ARNm. Es característica de las proteínas recombinantes que se expresan a partir de líneas de células eucariotas.
La glicosilación puede tener influencia sobre la farmacocinética y la función de la proteína de modo que cambios en la glicosilación pueden tener impacto significativo sobre las características farmacodináinicas y la eficacia terapeútica de un producto.
La glicosilación es un indicador sensible del control del proceso.
Idealmente, un producto debería ser caracterizado, al menos una vez, en cuanto a la identificación de los sitios de glicosilación como así también del carbohidrato específico de cada sitio.
La cuantificación de los azúcares específicos y carbohidratos totales debería realizarse en cada lote. En algunos casos, el predominio de ácido siálico puede hacer del isoelectroenfoque en una técnica útil como una alternativa a la cuantificación de azúcares específicos en cada lote. Es óptimo fijar especificaciones acerca de la cantidad de cada isoforma para la liberación de los lotes como así mismo conocer la actividad específica de cada una de ellas.
Se pueden adoptar dos enfoques principales para determinar los azúcares unidos en forma covalente a la glicoproteína. Ambos dan por sentado que la microheterogeneidad es un fenómeno común entre las glicoproteínas y que la información representa correctamente la composición promedio o la estructura representativa. El primer enfoque es la determinación de la composición de azúcares unidos a una glicoproteína. El segundo es liberar y separar las estructuras de oligosacáridos individuales unidas covalentemente a la misma. Este último, permite obtener un mapa de oligosacáridos análogo al mapeo peptídico para una proteína.
Impurezas y contaminantes potenciales en productos biológicos - Los contaminantes que se pueden encontrar en la materia prima provienen básicamente de tres fuentes:
1 - Organismo hospedador: Proteínas del hospedador. ADN del hospedador.
2 - Proteínas e impurezas del proceso productivo - purificación:
3 - Impurezas relacionadas al principio activo proteína.
La pureza de una preparación proteica obtenida por tecnología de ADN recombinante debe ser máxima. Los niveles permitidos de trazas de contaminantes de cada producto serán especificados en la monografía correspondiente.
En la Tabla se describen los tipos de impurezas o contaminantes más frecuentes, indicando los métodos de detección más idóneos:
Tabla. Impurezas potenciales y/o agentes contaminantes.
|
Método de detección / cuantificación |
|
|
Impurezas |
|
|
Endotoxinas |
Ensayo de endotoxinas bacterianas; ensayo de piretógenos. |
|
Proteínas de la célula hospedadora |
SDS-PAGEa , inmunoensayos. |
|
Otras impurezas proteicas |
SDS PAGEa , CLAEb, inmunoensayos, |
|
ADN |
Hibridación de ADN, espectrofotometría ultravioleta, PCRc |
|
Proteínas mutantes |
Mapeo peptídico, CLAE, IEFd, espectrometría de masa, secuenciación de aminoácidos |
|
Formil-metionina |
Mapeo peptídico, CLAE, espectrometría de masa, degradación de Edman. |
Tabla - continuación. Impurezas potenciales y/o agentes contaminantes.
|
Método de detección / cuantificación |
|
|
Impurezas |
|
|
Metioninas oxidasas |
Mapeo peptídico, análisis de aminoácidos, CLAE/Fase reversa, degradación de Ediman, espectrometría de masa. |
|
Clivado proteolítico |
IEF, SDS PAGE en condiciones reductoras, CLAE, secuenciación de aminoácidos. |
|
Agregados proteicos |
SDS PAGE, CLAE/SECc. |
|
Deamidación |
IEF, CLAE, espectrometría de masa, secuenciación de aminoácidos, degradación de Edinan. |
|
Anticuerpos monoclonales |
SDS PAGE, inmunoensayos. |
|
Sustitución de aminoácidos |
Análisis de aminoácidos, mapeo peptídico, espectrometría de masa, degradación de Edman |
|
Contaminantes |
|
|
Microbianos (bacterias, levaduras hongos) |
Control higiénico, ensayo de esterilidad, ADN(f)f |
|
Micoplasma |
PCR, ADN(f). |
|
Virus (endógenos y exógenos) |
ECPg, Hadh (virus exógenos solamente), act. transcriptasa reversa. MAPi. PCR. |
a. Electroforosis en gel de poliacrilamida (SDS PAGE).
b. Cromatografía líquida de alta eficacia.
c. Reacción en cadena de la polimerasa.
d. Isoelectroenfoque.
e. Cromatografía de exclusión molecular de alta resolución.
f. Fluorocromo unido a ADN.
g. Efecto citopático.
h. Hemoadsorción.
i. Producción de anticuerpos murinos.
Ensayo biológico para identidad y potencia - Los métodos para determinar la potencia de productos biológicos obtenidos por técnicas de ADN recombinante son de fundamental importancia, pues miden la actividad del producto.
La actividad biológica, expresada en unidades internacionales, debe conservar una estricta relación directa con la masa del producto. Esto significa que el efecto biológico medido (actividad) por unidad de masa debe comportase como una constante acotada dentro de límites claramente especificados y autorizados. La actividad expresada por unidad de masa se denomina actividad específica y constituye un parámetro de identidad y/o pureza.
Esenciamnete hay dos métodos para cuantificar la actividad: Análisis empleando un modelo animal y Análisis basados en cultivos de células. Para medir la masa se realizan Análisis fisicoquímicos.
Cada uno de estos métodos es de frecuente aplicación en el control de calidad de productos biológicos.
Análisis empleando un modelo animal - Los análisis biomiméticos en modelos animales han sido empleados rutinariamente, desde hace mucho tiempo, en el control de calidad de productos biológicos. A pesar de su larga historia, tienen una serie de desventajas como la necesidad de un gran número de animales de características definidas, contar con instalaciones apropiadas y personal debidamente capacitado para el manejo de los animales, largo tiempo de análisis (días semanas). Se emplean en aquellos casos donde los análisis basados en cultivos de células o en métodos fisicoquímicos no dan resultados más confiables que los biomiméticos. Se podrán emplear métodos fisicoquímicos cuando se especifique en la monografía correspondiente.
La ventaja esencial de este tipo de métodos reside en que son los únicos capaces de reflejar fielmente la integridad y apropiada disponibilidad de la molécula biológica para expresar el efecto deseado.
Análisis basados en cultivo de células (in vitro) - Los análisis basados en cultivo de células proveen información sobre el efecto del producto biológico en un sistema vivo, pero pueden dar menos información sobre el estado conformacional de la molécula (integridad y reconocimiento por receptores específicos) que cuando se utilizan animales. El hecho que estos métodos puedan ser automatizados y que puedan ser repetidos un gran número de veces permite obtener resultados reproducibles.
Los bioanálisis basados en cultivo de células pueden ser divididos en dos grupos:
a) Los que necesitan cultivos primarios, de origen humano o animal.
B) Los que requieren líneas celulares en cultivo continuo, como por ej., la medición del efecto de citoquinas, ya sea promoviendo la actividad celular o bien inhibiendo la actividad o secreción de otras citoquinas.
Análisis por métodos fisicoquímicos - Este grupo de análisis no se basa en un modelo vivo sino que, generalmente, tienen en cuenta la acción química de un producto biológico. Estos métodos son comparativamente simples, rápidos, precisos y exactos. Otra ventaja de este tipo de análisis, por su precisión y exactitud, es que pueden ser empleados para proveer resultados confiables de la estabilidad del producto. La principal desventaja de estos métodos es que pueden ser insensibles a cambios en la molécula, con la lógica divergencia con la actividad en sistemas biológicos.
1130. VALIDACION DE METODOS ANALITICOS
Las Buenas prácticas de fabricación y control requieren que los métodos analíticos empleados para evaluar las especificaciones establecidas sean apropiados.
PRESENTACIONES DE METODOS
ANALITICOS
Las presentaciones de métodos analíticos nuevos o revisados deben contener suficiente información para permitir la evaluación de los procedimientos propuestos. La información puede variar según el tipo de valoración empleada. Sin embargo, en la mayoría de los casos una presentación constará de las siguientes secciones.
Justificación - Esta sección debe identificar la necesidad y las ventajas del método propuesto. Para métodos revisados, debe proporcionarse una comparación de las limitaciones del método vigente en los libros oficiales y las ventajas ofrecidas por el método propuesto.
Método analítico propuesto - Esta sección debe contener la descripción completa y suficientemente detallada del método analítico para permitir que personas capacitadas puedan repetirlo. La redacción debe incluir todos los parámetros operativos importantes e indicaciones específicas, como por ej., la preparación de reactivos, las condiciones de aptitud del sistema, descripción de los blancos empleados, precauciones y fórmulas para calcular los resultados.
Datos - Esta sección debe proporcionar documentación detallada y completa de la validación del método, incluyendo datos experimentales y cálculos que fundamenten cada uno de los atributos estudiados.
ATRIBUTOS ANALITICOS
La validación de un método analítico es el proceso por el cual se establece, por medio de estudios de laboratorio, que un método es apropiado para el uso propuesto. A continuación se definen cada uno de los atributos necesarios para validar un método analítico junto con una breve descripción de cómo deben determinarse.
Exactitud
Definición - La exactitud de un método analítico es la proximidad entre el resultado obtenido y el valor real. La exactitud debe establecerse en todo el intervalo especificado para el método analítico.
Determinación - En el caso de la valoración de una sustancia, la exactitud puede determinarse por la aplicación del método analítico a una muestra de pureza conocida (como por ej., una Sustancia de referencia) o por comparación de los resultados del método analítico propuesto con los de otro método cuya exactitud haya sido establecida.
En el caso de la valoración de una sustancia en un producto farmacéutico, la exactitud puede determinarse mediante la aplicación del método analítico a mezclas preparadas con todos los componentes del producto a las cuales se les ha agregado cantidades conocidas del analito dentro del intervalo del método.
Si no es posible obtener muestras de todos los componentes del producto, puede ser aceptable agregar cantidades conocidas del analito al producto o comparar los resultados obtenidos con un segundo método cuya exactitud haya sido establecida.
En el caso del análisis cuantitativo de impurezas, la exactitud debe evaluarse sobre muestras (sustancia o producto farmacéutico) a las que se les han agregado cantidades conocidas de impurezas. Si es imposible obtener muestras de las impurezas y/o los productos de degradación, es aceptable comparar los resultados obtenidos por un método independiente (método farmacopeico u otro método analítico validado). En ausencia de otra información, puede ser necesario calcular la cantidad de impureza comparando su respuesta con la respuesta de la sustancia, en estos casos debe emplearse el factor de respuesta si se conoce.
La exactitud debe evaluarse empleando un mínimo de nueve determinaciones sobre un mínimo de tres niveles de concentración que cubran el intervalo especificado (como por ej., tres concentraciones/ tres repeticiones completas del método). La exactitud se calcula como el porcentaje de recuperación obtenido a partir de la valoración de una cantidad agregada conocida de analito en la muestra, o como la diferencia entre la media y el valor aceptado como verdadero junto con los intervalos de confianza.
Precisión
Definición - La precisión de un método analítico es el grado de concordancia entre los resultados del ensayo individual cuando el método se aplica repetidamente a varias alícuotas de una muestra homogénea. La precisión de un método analítico, generalmente se expresa como la desviación estándar o desviación estándar relativa (coeficiente de variación) de una serie de mediciones. La precisión puede ser considerada en tres niveles: repetibilidad, precisión intermedia y reproducibilidad. La repetibilidad expresa la precisión bajo las mismas condiciones operativas en un intervalo de tiempo corto. La precisión intermedia expresa las variaciones intralaboratorio: diferentes días, diferentes analistas, diferentes equipos, etc. La reproducibilidad expresa la precisión entre laboratorios (estudios colaborativos).
Determinación - La precisión de un método analítico se determina mediante el análisis de un número suficiente de alícuotas de una muestra homogénea, lo que permite un cálculo estadísticamente válido de la desviación estándar o la desviación estándar relativa. En este contexto, las valoraciones son análisis independientes que se llevan a cabo siguiendo el procedimiento analítico completo desde la preparación de la muestra hasta el resultado final del ensayo.
La repetibilidad puede evaluarse empleando un mínimo de nueve determinaciones que cubran el intervalo especificado para el método (como por ej., tres concentraciones/tres repeticiones de cada una) o un mínimo de seis determinaciones al 100 % del valor declarado.
Especificidad -
Definición - La especificidad es la capacidad de un método para evaluar inequívocamente al analito en presencia de los componentes que pueden estar presentes, tales como impurezas, productos de degradación, componentes de la matriz, etc.
La falta de especificidad de un método analítico puede ser compensada por otros procedimientos analíticos. Para ensayos de identificación esta definición implica asegurar la identidad del analito, para ensayos de pureza implica asegurar que el método permita una exacta determinación del contenido de impurezas, es decir las sustancias relacionadas, límite de metales pesados, límite de impurezas orgánicas volátiles, de productos de degradación, etc. Para valoraciones asegurar un resultado que permita establecer el contenido o potencia del analito en una muestra.
Determinación - En el caso del análisis cualitativo (ensayos de identificación) debe demostrarse la capacidad de discriminar entre sustancias de estructuras estrechamente relacionadas que pudieran estar presentes. La discriminación del método puede ser confirmada mediante la obtención de resultados positivos (como por ej., por comparación con una Sustancia de referencia), a partir de muestras que contienen el analito, junto con resultados negativos, a partir de muestras que no contienen el analito. Además, el ensayo de identificación puede aplicarse a materiales estructuralmente parecidos o estrechamente relacionados al analito, para confirmar que no se obtiene una respuesta positiva.
En el caso del análisis de impurezas, la especificidad puede establecerse por el agregado de cantidades apropiadas de impurezas a la sustancia o al producto farmacéutico y demostrando que estas impurezas son determinadas con la precisión y exactitud necesarias.
En el caso de una valoración, se debe demostrar que el método no se ve afectado por la presencia de impurezas o excipientes. En la práctica, esto puede realizarse agregando, a la sustancia o al producto farmacéutico, cantidades apropiadas de impurezas o excipientes y demostrando que el resultado de la valoración no se ve afectado por la presencia de estos materiales extraños. Si no se dispone de los productos de degradación o impurezas, la especificidad puede ser demostrada por comparación de los resultados del ensayo con muestras que contienen impurezas o productos de degradación a través de un segundo método independiente (como por ej., métodos farmacopeicos u otro método analítico validado).
Estas comparaciones deberían incluir muestras almacenadas bajo condiciones exigentes: luz, calor, humedad, hidrólisis ácido base y oxidación. En el caso de valoraciones los dos resultados deberían compararse. En el caso de ensayos cromatográficos para impurezas deberían compararse los perfiles cromatográficos.
Para métodos cromatográficos instrumentales, deben desarrollarse cromatogramas para demostrar la especificidad. Los ensayos de pureza de pico (como por ej., empleando arreglo de diodos o espectrometría de masa) pueden ser útiles para demostrar que el pico cromatográfico del analito no incluye a otro componente.
Límite de detección
Definición - El límite de detección es la concentración más baja de analito que puede detectarse, pero no necesariamente cuantificarse, en una muestra bajo las condiciones experimentales establecidas.
Determinación - Existen diversas maneras para determinar el límite de detección, dependiendo de que se trate de un método no instrumental o instrumental. Pueden emplearse otras aproximaciones a las presentadas a continuación.
Para métodos no instrumentales, el límite de detección es generalmente determinado por el análisis de muestras con concentraciones conocidas de analito y estableciendo el mínimo nivel al cual el analito puede ser detectado en forma confiable. Este procedimiento puede emplearse también para métodos instrumentales.
En el caso de métodos instrumentales que exhiben ruido de fondo, puede emplearse una aproximación basada en la comparación de las señales medidas con muestras que contienen pequeñas cantidades conocidas de analito con muestras blanco y determinando la relación señal-ruido. Una relación señal ruido de 3:1 ó 2:1 se considera generalmente aceptable para estimar el límite de detección.
Otras aproximaciones se basan en la determinación de la pendiente de la recta de calibración y la desviación estándar de la respuesta.
Cualquiera sea el método empleado, el límite de detección debería ser luego confirmado por medio del análisis de un número apropiado de muestras con concentraciones cercanas o en el límite de detección propuesto.
Límite de cuantificación
Definición - El límite de cuantificación es la menor concentración de analito que puede determinarse con precisión y exactitud en una muestra, bajo las condiciones experimentales establecidas. El límite de cuantificación se expresa en las mismas unidades de concentración empleadas para el analito de la muestra.
Determinación - Existen diversas maneras para determinar el límite de cuantificación, dependiendo de que se trate de un método no instrumental o instrumental. Pueden emplearse otras aproximaciones a las presentadas a continuación.
Para métodos no instrumentales, el límite de cuantificación es generalmente determinado por el análisis de muestras con concentraciones conocidas de analito y estableciendo el mínimo nivel al cual el analito puede ser cuantificado con precisión y exactitud. Este procedimiento puede emplearse también para métodos instrumentales.
En el caso de métodos instrumentales que exhiben ruido de fondo, puede emplearse una aproximación basada en la comparación de las señales medidas con muestras que contienen pequeñas cantidades conocidas de analito con muestras blanco y determinando la relación señal-ruido. Una relación señal ruido de 10:1 se considera generalmente aceptable para estimar el límite de cuantificación.
Otras aproximaciones se basan en la determinación de la pendiente de la recta de calibración y la desviación estándar de la respuesta.
Cualquiera sea el método empleado, el límite de cuantificación debe ser confirmado por medio del análisis de un número apropiado de muestras con concentraciones cercanas o en el límite de cuantificación propuesto.
Linealidad e intervalo
Linealidad - La linealidad de un método analítico es su capacidad de producir resulta dos directamente proporcionales a la concentración de analito dentro de un intervalo dado.
En algunos casos puede ser necesaria la aplicación de transformaciones matemáticas para obtener una recta.
Intervalo - Se refiere al intervalo de concentraciones de analito que pueden ser determinadas con precisión, exactitud y linealidad. Normalmente, el intervalo se expresa con las mismas unidades que los resultados del ensayo.
Determinación de linealidad e intervalo - La linealidad debe establecerse a lo largo del intervalo del método analítico. Se debe establecer por medio de un método estadístico apropiado (como por ej., cálculo de regresión por cuadrados mínimos). En algunos casos, para obtener la proporcionalidad entre los resultados y las concentraciones, los datos deben ser sometidos a una transformación matemática antes del análisis de regresión. Los datos obtenidos a partir de la mejor recta pueden ser útiles para estimar matemáticamente el grado de linealidad. Deben informarse el coeficiente de correlación, la ordenada al origen y la pendiente de la recta de regresión.
El intervalo del método es validado al comprobar que el método analítico es preciso, exacto y lineal, cuando es aplicado a muestras que contienen el analito en los extremos del intervalo así como dentro del mismo.
Para establecer la linealidad se deben investigar un mínimo de cinco concentraciones. También se recomienda considerar los siguientes intervalos:
Para la valoración de una sustancia (o un producto farmacéutico): de 80 a 120 % de la concentración de ensayo.
Para la determinación de una impureza: de 50 a 120 % de la especificación.
Para la determinación de uniformidad de contenido: un mínimo de 70 a 130 % de la concentración de ensayo a menos que se justifique otro intervalo de acuerdo a la naturaleza de la forma farmacéutica.
Para ensayos de disolución: ± 20 % del intervalo especificado (como por ej., si la especificación para un producto de liberación prolongada cubre una región de 20 %, después de 1 hora, hasta 90 % luego de 24 horas, el intervalo validado debe ser de 0 a 110 % del valor declarado).
Robustez -
Definición - La robustez de un método analítico es una medida de su capacidad de no verse afectado por variaciones pequeñas, pero deliberadas, en los parámetros del método y proporciona una indicación de su confiabilidad. Ejemplos de variaciones que deben estudiarse durante la evaluación de la robustez de un método son: diferentes instrumentos, diferentes lotes de reactivos, diferentes tiempos de valoración, diferentes temperaturas de valoración, diferentes columnas cromatográficas (distintos lotes o proveedores), etc. La robustez se expresa normalmente como la falta de influencia de las variables operativas y del entorno sobre los resultados del ensayo.
Determinación - La robustez de un método analítico se determina mediante el análisis de alícuotas a partir de lotes homogéneos empleando condiciones operativas y ambientales diferentes pero que están dentro de los parámetros especificados en la valoración. El grado de reproducibilidad de los resultados del ensayo es luego determinado como una función de las variables de la valoración. Esta reproducibilidad puede compararse con la precisión de la valoración bajo condiciones normales para obtener de una medida de la robustez del método analítico.
DATOS REQUERIDOS PARA LA VALIDACION DE UN METODO ANALITICO
Los métodos analíticos descritos en esta Farmacopea varían desde determinaciones analíticas complejas hasta la evaluación subjetiva de ciertas características, para los cuales se requieren diferentes esquemas de validación. Las categorías de métodos analíticos más comunes son las siguientes:
CATEGORIA I - Incluye los métodos analíticos para la cuantificación de los componentes mayoritarios de las materias primas o de los principios activos (incluyendo conservantes) en productos farmacéuticos.
CATEGORIA II - Incluye los métodos analíticos empleados para la determinación de impurezas en las materias primas o productos de degradación en los productos farmacéuticos. Estos métodos incluyen valoraciones cuantitativas y ensayos límites.
CATEGORIA III - Incluye métodos analíticos para la determinación de las características de desempeño (como por ej., disolución, liberación de principios activos).
CATEGORIA IV - Incluye ensayos de identificación.
Para cada categoría de análisis, se necesita‘ diferente información analítica. En la Tabla se indican los elementos que normalmente se requieren para cada una de estas categorías.
Las valoraciones y ensayos generales ya establecidos (por ej., método volumétrico para la determinación de agua, ensayo de endotoxinas bacterianas) deben también validarse para comprobar su exactitud (y ausencia de posibles interferencias) cuando se emplea para un producto o materia prima nuevos.
La validez de un método analítico puede comprobarse sólo mediante estudios de laboratorio. En consecuencia, la documentación que avale tales estudios es un requisito básico para determinar si un método es apropiado para una aplicación determinada. Cualquier método analítico propuesto debe estar acompañado de la documentación necesaria.
Tabla. Datos requeridos para la validación de un método analítico.
|
Característica |
Categoría I |
Categoría II |
Categoría III |
Categoría IV |
||
|
Cuantitativo |
Ensayo límite |
|
Exactitud |
+ |
+ |
* |
* |
- |
|
|
Precisión |
||||||
|
Repetibilidad |
+ |
+ |
- |
+ |
- |
|
|
Precisión interm |
+ |
+ |
- |
+ |
- |
|
|
Especificidad |
+ |
+ |
+ |
* |
+ |
|
|
Lím. de detección |
- |
- |
+ |
* |
- |
|
|
Lím. de cuantificación |
- |
+ |
- |
* |
- |
|
|
Linealidad |
+ |
+ |
- |
* |
- |
|
|
Rango |
+ |
+ |
* |
* |
- |
* Puede requerirse según la naturaleza del ensayo.
REACTIVOS Y SOLUCIONES
Consideraciones generales
En esta sección se describen los reactivos y las soluciones necesarias para realizar los ensayos y valoraciones de la Farmacopea.
Cuando tales especificaciones no existan y siempre que se indique emplear un grado analítico apropiado, se empleará un reactivo de calidad apropiada disponible comercialmente, preferiblemente que cumpla con normas de calidad reconocidas internacionalmente. Ocasionalmente, uno o varios ensayos adicionales, indicados en el texto, restringen la designación de grado apropiado. En el caso de aquellos reactivos que no son enumerados en esta sección, se pueden obtener especificaciones apropiadas en obras de referencia.
Cuando el nombre de un reactivo especificado en un ensayo o valoración es el mismo que el título de una monografía, y no aparece en las siguientes Especificaciones de reactivos, se empleará una sustancia que cumpla los requisitos de la monografía correspondiente.
Los reactivos y soluciones deben conservarse en envases de cierre perfecto, de vidrio resistente u otro material apropiado. Se deben observar cuidadosamente las instrucciones para el almacenamiento en envases inactínicos.
La espectro fotometría de absorción y emisión atómica requieren el empleo de varias soluciones estándar de iones metálicos. Mientras las monografías correspondientes proporcionan generalmente instrucciones para la preparación de estas soluciones, se permite el empleo de soluciones estandarizadas de iones preparadas comercialmente, siempre que el analista confirme la aptitud de las soluciones y posea datos que avalen su uso.
Definiciones
REACTIVOS - Son sustancias empleadas como tales o como elementos constitutivos de soluciones y se emplean para la realización de los ensayos y valoraciones de la Farmacopea.
INDICADORES - Son reactivos empleados para determinar el punto final en una reacción química, para medir la concentración de ion hidrógeno (pH) o para indicar un cambio de pH. Se enumeran junto con los indicadores y los papeles.
SOLUCIONES REGULADORAS - Son soluciones reguladoras del pH.
SOLUCIONES COLORIMETRICAS - Son soluciones empleadas en la preparación de estándar colorimétricos para comparación. Se abrevian (SC).
SOLUCIONES DE REACTIVOS - Son soluciones de reactivos en solventes y concentraciones definidas, apropiadas para los fines especificados. Se abrevian (SR).
SOLUCIONES VOLUMETRICAS - Son soluciones de reactivos de concentración conocida empleadas principalmente en determinaciones volumétricas. Las concentraciones se expresan generalmente en función de la normalidad. Se abrevian (SV).
AGUA - Como en el resto de la Farmacopea, cuando se menciona Agua sin otra calificación, se debe emplear Agua purificada. El Agua libre de dióxido de carbono es agua purificada calentada a ebullición durante 5 minutos o más y enfriada, protegiéndola de la absorción de dióxido de carbono de la atmósfera.
El Agua desaireada empleada para otros propósitos que no sean el ensayo de disolución o de liberación de principios activos, es agua purificada que ha sido tratada de manera de reducir el contenido de aire disuelto por métodos apropiados, por ej., ebullición vigorosa durante 5 minutos y enfriando o aplicando ultrasonido.
SOLVENTES CROMATOGRAFICOS y GASES TRANSPORTADORES - Los procedimientos cromatográficos establecidos en esta Farmacopea pueden requerir el empleo de solventes y gases especialmente purificados para tal uso. Cuando en un procedimiento cromatográfico se emplean solventes y gases, es responsabilidad del analista asegurar la aptitud del solvente o del gas para un uso específico. Las especificaciones de los solventes y gases que aparecen aquí, se refieren a usos analíticos generales y no para uso cromatográfico, en este caso pueden ser necesarios productos especialmente purificados.
REACTIVOS
En las siguientes especificaciones se aplican estas definiciones. Un blanco consta de cantidades iguales de los mismos reactivos, tratados de la misma manera que la muestra. Un control es un blanco al cual se le ha agregado la cantidad límite de la sustancia a ensayar o es una solución de comparación preparada según se indica en los ensayos específicos.
Las comparaciones de color y turbidez se deben hacer en tubos de comparación de color que se correspondan lo más estrechamente posible en diámetro interno y en cualquier otro aspecto, según se indica en Consideraciones generales de esta Farmacopea.
Tales tubos se denominan frecuentemente tubos de Nessler.
Al hacer comparaciones visuales de la densidad de líquidos turbios, compensar las diferencias de color, si fuera necesario, observando la turbidez a través de una columna de agua, cuya profundidad se determina mediante el volumen determinado en la especificación del reactivo. Colocar el agua en tubos de comparación de color y sostener uno de los tubos encima del tubo control y el otro debajo del tubo que contiene la muestra.
Cuando aparece una expresión, como por ej., retener el filtrado se entenderá, a menos que se indique de otro modo, que los lavados del residuo no se agregarán al filtrado obtenido.
ENSAYOS GENERALES
PARA REACTIVOS
Los siguientes ensayos se emplean para analizar los reactivos y así determinar el cumplimiento de las especificaciones de los reactivos individuales y deben emplearse a menos que se indique de otro modo en tales especificaciones.
INTERVALO DE EBULLICION O DE DESTILACION PARA REACTIVOS
Emplear el siguiente procedimiento. para determinar el intervalo de ebullición o de destilación de reactivos, a menos que se indique de otro modo en las especificaciones individuales:
Aparato - Emplear un aparato similar al especificado en <240>. Determinación del intervalo de destilación. Método I, excepto que el matraz de destilación debe tener una capacidad de 250 ml, un cuello corto y estar conectado al condensador a través de un cabezal de destilación con juntas esmeriladas.
Procedimiento - Colocar el matraz de destilación en posición vertical en la perforación de la junta de asbesto y conectarlo al condensador.
Medir 100 ml del líquido que se va a ensayar en una probeta y transferirlo al matraz de ebullición junto con algunos trozos de material poroso. Recolectar el destilado en la probeta. Insertar el termómetro y calentar para destilar a una velocidad de 3 a 5 ml por minuto. Hacer un ensayo preliminar, si fuera necesario, para determinar la velocidad de calentamiento apropiada.
Leer el termómetro cuando hayan destilado aproximadamente 20 gotas y posteriormente a volúmenes de destilado de 5, 10, 40, 50, 60, 90 y 95 ml.
Continuar la destilación hasta que se alcance el punto seco.
El Intervalo de ebullición o destilación es el intervalo entre las temperaturas a las que destilan 1 ml y 95 ml, respectivamente.
ARSENICO EN REACTIVOS
Para este ensayo, seleccionar reactivos que posean un contenido bajo de arsénico, de manera que un blanco no de lugar a manchas o produzca una apenas perceptible.
Aparato - Preparar un generador colocando un tapón de goma perforado en una botella de boca ancha de aproximadamente 60 ml de capacidad. Insertar a través de la perforación un tubo de salida vertical con una longitud total de aproximadamente 12 cm y 1 cm de diámetro a lo largo de la parte superior total (para aproximadamente 8 cm) y con un angostamiento en su extremidad inferior, formando un tubo de aproximadamente 4 cm de longitud y aproximadamente 5 mm de diámetro. La porción más pequeña del tubo debe extenderse levemente por debajo del tapón. Colocar arena lavada o una torunda de algodón purificado en la parte superior a aproximadamente 3 cm de la parte superior del tubo. Humedecer arena o algodón uniformemente con acetato de plomo (SR) y extraer cualquier exceso de este último de las paredes del tubo. En el extremo superior de este tubo adosar un segundo tubo de vidrio de 12 cm de longitud, con un diámetro interno de 2,5 a 3 mm, por medio de un tapón de goma. Inmediatamente antes de realizar el ensayo, colocar en este tubo una tira de papel de bromuro mercúrico (ver Indicadores y Papeles), engarzado con el extremo superior de la tira de manera que permanezca, aproximadamente, a 2 cm por encima del tapón de goma. Limpiar y secar el tubo cada vez que se emplee.
Solución estándar de arsénico - Emplear la Preparación estándar preparada según se indica en <540>. Límite de arsénico.
Solución muestra - Agregar 1 ml de ácido sulfúrico a 5 ml de una solución de la sustancia a ensayar (1 en 25) a menos que se indique otra cantidad. Omitir el agregado en el caso de ácidos inorgánicos. A menos que se indique de otro modo, agregar 10 ml de ácido sulfuroso. Evaporar el líquido en un vaso de precipitados, en un baño de vapor, hasta que esté exento de ácido sulfuroso y se haya reducido el volumen a aproximadamente 2 ml.
Diluir con agua a 5 ml para obtener la Solución muestra. Las sustancias sometidas a tratamientos especiales, según se indica en las especificaciones individuales del reactivo, pueden emplearse directamente como Solución muestra.
Mancha estándar - Transferir al generador 5 ml de ioduro de potasio (SR), 2,0 ml de Solución estándar de arsénico, 5 ml de cloruro de estaño (SR) y 28 ml de agua. Agregar 1,5 g de cinc granulado (en polvo) e insertar de inmediato el tapón que contiene el tubo de salida. Durante el período de ensayo, mantener el generador inmerso en agua a 25 °C para moderar la reacción de tal manera que la mancha tome la forma de una banda distintiva para facilitar la comparación de intensidad de color. Una vez que la evolución de hidrógeno haya continuado durante 1 hora, retirar el papel de bromuro mercúrico para su comparación. Esta mancha representa 2 µg de arsénico.
Procedimiento - Transferir al generador 5 ml de ioduro de potasio (SR) y 5 ml de la Solución muestra y agregar 5 ml de cloruro estannoso (SR). Colocar el aparato a temperatura ambiente durante un período de 10 minutos, a continuación agregar 25 ml de agua y 1,5 g de cinc granulado y proceder según se indica en Mancha estándar. Retirar el papel de bromuro mercúrico y comparar la mancha con la Mancha estándar: la mancha producida por el producto químico ensayado no excede la Mancha estándar en longitud o intensidad de color, indicando no más de 10 ppm de arsénico en la sustancia a ensayar. Dado que la luz, el calor y la humedad pueden hacer que la mancha se borre rápidamente, colocar los papeles en tubos limpios y secos y realizar las comparaciones rápidamente.
Interferencias - El Antimonio, si está presente en la sustancia de ensayo, produce una mancha gris. Los sulfitos, sulfuros, tiosulfatos y otros compuestos que liberan sulfuro de hidrógeno o dióxido de azufre cuando se tratan con ácido sulfúrico, se deben oxidar con ácido nítrico y luego reducirse con dióxido de azufre, según se indica en Solución muestra, antes de ser colocados en el aparato. Ciertos compuestos de azufre, así como la fosfina, producen una banda amarilla brillante en el papel. Si el material contiene compuestos azufrados, el algodón o la arena humedecidos con acetato de plomo se oscurecerán. En ese caso, repetir la operación, según se indica en Solución muestra, sobre una porción de Solución muestra recientemente preparada, y asegurar la completa eliminación del ácido sulfuroso. Cuando se ensayen hipofosfitos, asegurarse bien de que se oxide completamente la Solución muestra, de otro modo, la evolución de la fosfina puede dar lugar a una mancha amarilla que se puede confundir con el color amarillo anaranjado producido por la arsina. La mancha Producida por la fosfina puede diferenciarse de la producida por la arsina si se la humedece con hidróxido de amonio 6 N. Una mancha causada por arsina se torna oscura cuando es tratada, pero una mancha producida por fosfina no cambia de color.
CLORURO EN REACTIVOS
Solución estándar de cloruro - Disolver 165,0 mg de cloruro de sodio seco en agua para obtener 1 litro de solución. Esta solución contiene el equivalente de 0,10 mg de cloro (Cl) en cada ml. Procedimiento - Neutralizar una solución de la cantidad del reactivo indicada en el ensayo, en caso de que fuera alcalina, en 25 ml de agua o una solución preparada según se indica en el ensayo, con ácido nítrico, empleando papel de tornasol como indicador y agregar 3 ml adicionales de ácido nítrico Filtrar la solución, si fuera necesario, a través de un papel de filtro previamente lavado con agua, hasta que el papel esté exento de cloruro y agregar 1 ml de nitrato de plata (SR). Mezclar y dejar reposar durante 5 minutos al abrigo de la luz directa. Comparar la turbidez, si la hay, con la producida por un control realizado con cantidades iguales de los mismos reactivos, como si fuera el ensayo final y un volumen de Solución estándar de cloruro equivalente a la cantidad de cloruro (Cl) permitida por el ensayo. Ajustar las dos soluciones con agua al mismo volumen, antes de agregar el nitrato de plata (SR), y comparar las turbiedades.
Al ensayar sales de bario, neutralizar la solución que contiene el reactivo, si ésta fuera alcalina, con ácido nítrico y agregar sólo 3 gotas más de ácido nítrico. Realizar el resto del ensayo según se describió previamente.
Al ensayar sales que dan soluciones de color, disolver 2 g del reactivo en 25 ml de agua y agregar 3 ml (de ácido nítrico. Filtrar la solución, si fuera necesario, a través de un papel de filtro previamente lavado con agua y fraccionar el filtrado en dos porciones iguales. Tratar una porción con 1 ml de nitrato de plata (SR), dejar reposar durante 10 minutos y, si se produce turbidez, filtrar a través de un papel de filtro lavado hasta obtener un filtrado transparente y emplear el filtrado como blanco. Tratar la otra porción con 1 ml de nitrato de plata (SR), mezclar y dejar reposar durante 5 minutos al abrigo de la luz directa. Comparar la turbidez con la producida por el blanco, mediante el agregado de un volumen de Solución estándar (de cloruro equivalente a la cantidad de cloruro (Cl) permitido en el ensayo, ajustando ambas soluciones con agua al mismo volumen.
ESPECTROFOTOMETRIA DE ABSORCION Y EMISION ATOMICA PARA REACTIVOS
Se requiere el empleo de la espectrofotometría de absorción y emisión atómica para determinar trazas de calcio, potasio, sodio y estroncio en algunas Especificaciones de reactivos. La aptitud de tales determinaciones depende del empleo de aparatos apropiados. El espectrofotómetro de absorción y emisión atómica más apropiado posee un fototubo sensible al rojo, un fototubo multiplicador, un monocromador, un control para regular el ancho de banda, un interruptor selector y un control de sensibilidad. Se pueden emplear otros tipos de espectrofotómetros, siempre que el analista haya demostrado que el aparato determinará exactamente la cantidad de impurezas admitidas en el reactivo que se va a ensayar.
Los procedimientos requieren una Solución muestra y una Solución controI. Para la Solución muestra, se disuelve una cantidad pesada de muestra y se diluye a un volumen determinado. Para la Solución control, se disuelve la misma cantidad de muestra, se agregan las cantidades límites de las presuntas impurezas y a continuación, se diluye la solución al mismo volumen determinado para la Solución muestra. El espectrofotómetro de absorción y emisión atómica se fija según se indica en los procedimientos generales y luego se ajusta para dar una lectura de emisión tan cercana al 100% de transmitancia como sea posible en la Solución control, a la longitud de onda especificada para la impureza específica. Sin alterar los parámetros del aparato, la emisión de la Solución muestra se lee a la misma longitud de onda y a la longitud de onda de fondo especificada. A continuación se emplea la lectura de fondo para corregir la emisión observada en la Solución muestra para la emisión, ocasionada por la muestra y el solvente. La muestra ensayada contiene menos del límite de impureza especificado, si la diferencia entre la emisión de fondo observada y la emisión de la Solución muestra es menor que la diferencia entre la emisión observada para la Solución control y la Solución muestra, a la longitud de onda designada para la impureza específica.
Calcio en reactivos
Solución estándar de calcio - Disolver 250 mg de carbonato de calcio en una mezcla de 20 ml de agua y 5 ml de ácido clorhídrico diluido y, cuando la disolución se complete, diluir con agua a 1 litro. Esta solución contiene 0,10 mg de calcio (Ca) por ml.
Procedimiento - Emplear la Solución muestra y la Solución control preparadas según se indica en Procedimiento del ensayo individual.
Fijar el control de ancho de banda de un espectrofotómetro de absorción y emisión atómica apropiado a 0,03 mm y fijar el interruptor selector a 0,1. Ajustar el aparato para que produzca la máxima emisión con la Solución control en la línea de calcio de 422,7 nm y registrar la transmitancia. Sin cambiar ningún parámetro del aparato, registrar la transmitancia para la emisión de la Solución muestra a 422,7 nm. Cambiar el monocromador a la longitud de onda especificada en Procedimiento del ensayo individual, y registrar la transmitancia de fondo para la emisión de fondo de la Solución muestra: la diferencia entre las transmitancias de la Solución muestra a 422,7 nm y a la longitud de onda de fondo no es mayor que la diferencia entre las transmitancias observadas a 422,7 nm para la Solución muestra y la Solución control.
Potasio en reactivos
Solución estándar de potasio - Disolver 191 mg de cloruro de potasio en unos pocos ml de agua y diluir con agua a 1 litro. Diluir una porción de esta solución con agua en una relación de 1 a 10 para obtener una concentración de 0,01 mg de potasio (K) por ml.
Procedimiento - Emplear la Solución muestra y la Solución control, preparadas según se indica en Procedimiento del ensayo individual. [NOTA: al ensayar sales de calcio, emplear un mechero de oxígeno hidrógeno.]
Fijar el control de ancho de banda de un espectrofotómetro de absorción y emisión atómica apropiado, equipado con un detector sensible al rojo, a 0,1 mm, a menos que se indique de otro modo, y fijar el interruptor selector a 0,1. Ajustar el aparato para que produzca la máxima emisión con la Solución control en la línea de potasio a 766,5 nm y registrar la transmitancia. Sin cambiar ningún parámetro del aparato, registrar la transmitancia para la emisión de la Solución muestra a 766,5 nm. Cambiar el monocromador a 750 nm, y registrar la transmitancia de fondo para la emisión de fondo de la Solución muestra: la diferencia entre las transmitancias de la Solución muestra a 766,5 y a 750 nm no es mayor que la diferencia entre las transmitancias observadas a 766,5 nm para la Solución muestra y la Solución control.
Sodio en reactivos
Solución estándar de sodio - Disolver 254 mg de cloruro de sodio en unos pocos ml de agua y diluir con agua a 1 litro. Diluir una porción de esta solución con agua en una relación de 1 a 10 para obtener una concentración de 0,01 mg de sodio (Na) por ml.
Procedimiento - Emplear la Solución muestra y la Solución control preparadas según se indica en el Procedimiento del ensayo individual.
Fijar el control de ancho de banda de un espectrofotómetro de absorción y emisión atómica apropiado a 0,01 mm y fijar el interruptor selector a 0,1. Ajustar el aparato para que produzca la máxima emisión con la Solución control en la línea de sodio a 589 nm y registrar la transmitancia. Sin modificar ningún parámetro del aparato, registrar la transmitancia de la emisión de la Solución muestra a 589 nm. Cambiar el monocromador a 580 nm y registrar la transmitancia de fondo para la emisión de fondo de la Solución muestra: la diferencia entre las transmitancias para la Solución muestra a 589 y a 580 nm no es mayor que la diferencia entre las transmitancias observadas a 589 nm para la Solución muestra y la Solución control.
Estroncio en reactivos
Solución estándar de estroncio - Disolver 242 mg de nitrato de estroncio en unos pocos ml de agua, y diluir con agua a 1 litro. Diluir una porción de esta solución con agua en una relación de 1 a 10 para obtener una concentración de 0,01 mg de estroncio (Sr) por ml.
Procedimiento - Emplear la Solución muestra y la Solución control preparadas según se indica en Procedimiento del ensayo individual.
Fijar el control de ancho de banda de un espectrofotómetro de absorción y emisión atómica apropiado a 0,03 mm y fijar el interruptor selector a 0,1. Ajustar el aparato para dar la máxima emisión con la Solución control en la línea de estroncio a 460,7 nm y registrar la transmitancia. Sin modificar ningún parámetro del aparato, registrar la transmitancia para la emisión de la Solución muestra a 460,7 nm. Cambiar el monocromador a la longitud de onda especificada en Procedimiento del ensayo individual y registrar la transmitancia de fondo de la emisión de fondo de la Solución muestra: la diferencia entre las transmitancias para la Solución muestra a 460,7 nm y a la longitud de onda de fondo no es mayor que la diferencia entre las transmitancias observadas a 460,7 nm para la Solución muestra y la Solución control.
METALES PESADOS EN REACTIVOS
Solución estándar de plomo - Emplear Solución estándar de plomo (ver 590. Límite de metales pesados). Cada mililitro de esta solución contiene el equivalente a 0,01 mg de Pb. Procedimiento - A menos que se indique de otro modo, determinar el límite de metales pesados del siguiente modo:
a- Si el límite de metales pesados es 0,0005% - (5ppm), disolver 6,0 g de muestra en agua para obtener 42 ml.
b- Si el límite de metales pesados es 0,001 % (10ppm) o mayor, o en caso de solubilidad limitada, emplear 4 g, disolver en agua y llevar a 40 ml, calentando para disolver si fuera necesario.
Para la Solución control transferir 7 ml de la solución (a) a un tubo de comparación de color y agregar un volumen de Solución estándar de plomo equivalente a la cantidad de plomo admitida en 4 g del reactivo. Diluir con agua a 35 ml y agregar ácido acético diluido, o amoníaco (SR), hasta que el pH, determinado potenciométricamente, sea aproximadamente 3,5. Diluir con agua a 40 ml y mezclar. Transferir, los restantes 35 ml de la solución (a) a un tubo de comparación de color igual al empleado para la Solución control y agregar ácido acético diluido, o amoníaco (SR), hasta que el pH, determinado potenciométricamente, sea aproximadamente 3,5. Diluir con agua a 40 ml y mezclar. A continuación, agregar 10 ml de sulfuro de hidrógeno (SR) a cada tubo, mezclar y comparar los colores observando hacia abajo a través del tubo de comparación de color contra una superficie blanca. El color en la Solución muestra no es más oscuro que el de la Solución control.
Si la solución del reactivo está preparada según se especifica en (b), emplear para la Solución control 10 ml de la solución y agregarle un volumen de Solución estándar de plomo equivalente a la cantidad de plomo admitida en 2 g del reactivo. Diluir los restantes 30 ml de solución (b) con agua a 35 ml y proceder según se indica en el párrafo anterior, comenzando desde donde dice "agregar ácido acético diluido, o amoníaco (SR)...".
Si el reactivo que se va a ensayar para detectar metales pesados es una sal de un ácido orgánico alifático, sustituir el ácido acético diluido especificado en el método anterior por ácido clorhídrico 1 N.
MATERIA INSOLUBLE EN REACTIVOS
Disolver la cantidad de reactivo especificada en el ensayo en 100 ml de agua, calentar a ebullición, a menos que se indique de otro modo, en un vaso de precipitados cubierto en un bario de vapor durante 1 hora. Filtrar la solución caliente a través de un crisol de vidrio sinterizado de porosidad fina, previamente pesado. Lavar el vaso de precipitados y el filtro con agua caliente, secar a 105 °C, enfriar en un desecador y pesar.
PERDIDA POR SECADO PARA REACTIVOS
Determinar según se indica en <680>. Pérdida por secado.
NITRATO EN REACTIVOS
Solución estándar de nitrato - Disolver 163 mg de nitrato de potasio en agua, agregar agua hasta obtener 100 ml. Diluir 10 ml de esta solución con agua a 1 litro, para obtener una solución que contenga el equivalente a 0,01 mg de NO3 por mililitro.
Solución de sulfato de brucina - Disolver 600 mg de sulfato de brucina en 600 ml de ácido sulfúrico diluido libre de nitrato (2 en 3), previamente enfriado a temperatura ambiente y diluir con el ácido a 1 litro.
[NOTA: preparar el ácido sulfúrico libre de nitratos agregando 4 partes de ácido sulfúrico a 1 parte de agua, calentando la solución hasta que se desprendan vapores densos de trióxido de azufre y enfriándola. Repetir la dilución y el calentamiento tres o cuatro veces.]
Solución muestra - Al peso de muestra especificado para el reactivo, disuelto en el volumen designado de agua, agregar Solución de sulfato de brucina hasta obtener 50 ml.
Solución control - Agregar el peso de muestra especificado para el reactivo, a un volumen de Solución estándar de nitrato equivalente al peso de nitrato (NO3) especificado para el reactivo y a continuación agregar Solución de sulfato de brucina hasta obtener 50 ml.
Solución blanco - Emplear 50 ml de Solución de sulfato de brucina.
Procedimiento - Calentar la Solución muestra, la Solución control y la Solución blanco en un baño de agua hirviendo durante 10 minutos, luego enfriar rápidamente en un baño de hielo a temperatura ambiente. Ajustar la lectura del aparato a cero, a 410 nm, con la Solución blanco.- Determinar la absorbancia de la Solución muestra, registrar el resultado y ajustar el aparato a cero con la Solución muestra. Determinar la absorbancia de la Solución control: la lectura de absorbancia para la Solución muestra no es mayor a la de la Solución control.
COMPUESTOS NITROGENADOS EN REACTIVOS
Procedimiento - A menos que se indique de otro modo, detectar compuestos nitrogenados de la siguiente manera: disolver la cantidad especificada de muestra en 60 ml de agua libre de amoníaco, en un matraz de Kjeldahl conectado a través de una trampa a un condensador, cuyo extremo se sumerge en 10 ml de ácido clorhídrico 0,1 N. Agregar 10 ml de solución de hidróxido de sodio (1 en 10) recientemente hervida al matraz de Kjeldahl y 500 mg de alambre de aluminio, cortado en piezas pequeñas, dejar reposar durante 1 hora, evitando la pérdida de amoníaco y la exposición al mismo. Destilar 35 ml y diluir el destilado con agua a 50 ml. Agregar 2 ml de solución de hidróxido de sodio recientemente hervida (1 en 10), mezclar, agregar 2 ml de iodomercuriato de potasio alcalino (SR) y mezclar nuevamente: el color producido no es más oscuro que el de una Solución control que contenga la cantidad agregada de N (como cloruro de amonio) especificada en Procedimiento del ensayo individual.
FOSFATO EN REACTIVOS
Solución estándar de fosfato - Disolver 143,3 mg de fosfato monobásico de potasio seco, KH2PO4, en agua para obtener 1 litro. Esta solución contiene el equivalente a 0,10 mg de fosfato (PO4) en cada mililitro.
Reactivo para fosfato A - Disolver 5 g de molibdato de amonio en ácido sulfúrico 1 N para obtener 100 ml.
Reactivo para fosfato B - Disolver 200 mg de p-metilaminofenol sulfato en 100 ml de agua y agregar 20 g de bisulfito de sodio. Almacenar este reactivo en botellas totalmente llenas, tapadas perfectamente y emplear dentro del mes de su preparación.
Procedimiento - [NOTA: los ensayos con la Solución muestra y la Solución control se hacen en tubos de comparación.] Disolver la cantidad del reactivo especificado en el ensayo o el residuo obtenido después del tratamiento prescrito, en 20 ml de agua, calentando, si fuera necesario. Agregar 2,5 ml de ácido sulfúrico diluido (1 en 7) y diluir con agua a 25ml. [NOTA: si se prefiere, la muestra o el residuo pueden disolverse en 25 ml de ácido sulfúrico aproximadamente 0,5 N.] Luego agregar 1 ml de Reactivo para fosfato A y 1 ml de Reactivo para fosfato B, mezclar y dejar reposar a temperatura ambiente durante 2 horas. Comparar el color azul producido con el de una Solución control preparada con iguales cantidades de los mismos reactivos que el ensayo con la Solución muestra y un volumen de Solución estándar de fosfato equivalente a la cantidad de fosfato (PO4) establecida en las especificaciones del reactivo.
RESIDUO DE IGNICION EN REACTIVOS
Procedimiento - A menos que se indique de otro modo, determinar el residuo de ignición de la siguiente forma: pesar exactamente entre 1 y 2 g de la sustancia a ensayar en un crisol apropiado, el cual previamente se ha sometido a ignición, enfriado y pesado. Someter a ignición la sustancia, suave y lentamente al principio y luego a una velocidad mayor, hasta que se carbonice totalmente, si la sustancia es orgánica, o hasta que se volatilice completamente, si la sustancia es inorgánica. Si se especifica el empleo de ácido sulfúrico, enfriar el crisol, agregar la cantidad especificada de ácido e incinerar el crisol suavemente hasta que no se desprendan más gases. Luego someter a ignición el crisol a 800 ± 25° C, enfriar en un desecador apropiado y pesar. Si no se especifica el empleo de ácido sulfúrico, el crisol no necesita enfriarse pero se puede someter a ignición directamente a 800 ± 25 °C una vez que se haya carbonizado o volatilizado por completo. Continuar la ignición hasta peso distante, a menos que se especifique de otro modo.
Realizar la ignición una campana extractora bien ventilada, pero proteger de las corrientes de aire y efectuar la combustión completa del carbono a la menor temperatura posible. Se puede emplear una mufla pero su empleo se recomienda para la ignición final a 800 ± 25 °C.
SULFATO EN REACTIVOS
Solución estándar de sulfato - Disolver 181,4 mg de sulfato de potasio, previamente secado a 105 °C durante 2 horas, en agua para obtener 1 litro. Esta solución contiene el equivalente a 0,10 mg de sulfato (SO4) por mililitro.
Procedimiento -
METODO I - Neutralizar una solución de la cantidad del reactivo o residuo indicado en el ensayo en 25 ml de agua, si fuera necesario, o una solución preparada según se indica en el ensayo, con ácido clorhídrico o con amoníaco (SR), empleando papel de tornasol como indicador. Agregar 1 ml de ácido clorhídrico 1 N. Filtrar la solución, si fuera necesario, a través de un papel de filtro previamente lavado con agua y agregar 2 ml de cloruro de bario (SR). Mezclar, dejar reposar durante 10 minutos y comparar la turbidez, si la hubiera, con la producida por una Solución control que contiene las mismas cantidades de los mismos reactivos empleados en el ensayo y una cantidad de Solución estándar de sulfato, equivalente a la cantidad de sulfato (SO4) permitida por el ensayo. Ajustar las dos soluciones con agua al mismo volumen antes de agregar el cloruro de bario (SR).
METODO II - Calentar a ebullición la solución preparada según se indica en Procedimiento del ensayo individual o el filtrado designado en Procedimiento. Agregar 5 ml de cloruro de bario (SR). A continuación digerir la solución en un baño de vapor durante 2 horas y dejar reposar de la noche a la mañana. Si se forma precipitado, filtrar la solución a través de papel de filtro, lavar el residuo con agua caliente, y transferir el papel de filtro que contiene el residuo a un crisol previamente pesado. Carbonizar el papel de filtro, sin quemarlo, y someter a ignición el crisol y su contenido hasta peso constante. Realizar una determinación con un blanco y restar el peso del residuo obtenido para éste del obtenido en la determinación de la muestra para obtener el peso de sulfato de la muestra.
ESPECIFICACIONES DE RECTIVOS
A
Aceite mineral - Emplear Vaselina líquida.
- Aceite de cedro (para aclarar preparados microscópicos) - Debe emplearse para este fin, aceite seleccionado y destilado de la madera del cedro rojo, Juniperus virginiana Linneo (Fam. Pinaceae). Indice de refracción: aproximadamente 1,504 a 20 °C. Para uso con lentes de inmersión homogénea se requiere un aceite especialmente preparado que tiene un índice de refracción de 1,5150 ± 0,0002,
a 20 °C.
Acetaldehído = CH3CHO - (PM: 44,1) - Líquido incoloro. Miscible con agua y alcohol.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con una capa de 1 pm de fase estacionaria constituida por goma de dimetilpolisiloxano. Mantener el inyector y el detector a 30 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 30 °C y se programa un ascenso de 10 °C por minuto hasta alcanzar 150 °C. Se emplea helio como gas transportador. El área del pico CH3CHO no es menor de 99% del área total.
Indice de refracción <230> - Entre 1,330 y 1,334, a 20 °C.
Acetanilida - C8H9NO - (PM: 135,2) - Cristales blancos, con brillo, generalmente en escamas o polvo cristalino blanco. Es inodoro y estable al aire. Poco soluble en agua; fácilmente soluble en alcohol y cloroformo; soluble en agua hirviendo, éter y glicerina.
Intervalo de fusión <260> - Entre 114 y 116 °C.
Reacción - Su solución saturada es neutra frente al tornasol.
Pérdida por secado <680> - Secar sobre ácido sulfúrico durante 2 horas: no pierde más de 0,5 % de su peso.
Residuo de ignición (Ensayo para reactivos) - No más de 0,05 %.
Acetato cobaltoso - (Acetato de Cobalto) Co(C2H3O2)2. 4H2 - (PM: 249,1) - Cristales rojos en forma de agujas. Soluble en agua y alcohol .
Materia insoluble (Ensayo para reactivos) - No más de 1 mg, determinado sobre 5 g disueltos en 100ml de agua que contiene 2 ml de ácido acético glacial (0,02 %).
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,1 mg de Cl (0,01 %).
Nitrato - Disolver 500 mg en 10 ml de agua, agregar, con agitación, 10 ml de hidróxido de sodio (SR) y calentar en un baño de vapor durante 30 minutos. Enfriar, diluir a 20 ml con agua, mezclar y filtrar. A 10 ml del filtrado agregar 5 mg de cloruro de sodio, 0,1 ml de índigo carmín (SR) y 10 ml de ácido sulfúrico: el color azul no desaparece por completo en 1 minuto (aproximadamente 0,02 %).
Sulfato (Ensayo para reactivos) - Método II. El filtrado del ensayo para Materia insoluble, excluyendo los lavados, no proporciona más de 2,5 mg de residuo (0,02 %).
Sustancias no precipitadas por sulfuro de hidrógeno - Disolver 2 g en aproximadamente 90 ml de agua y agregar 2 g de cloruro de amonio y suficiente amoníaco (SR) para redisolver el precipitado formado. Hacer pasar sulfuro de hidrógeno a través de esta solución hasta que el cobalto precipite completamente. Diluir con agua a 100,0 ml, mezclar y filtrar. Evaporar 50 ml del filtrado casi hasta sequedad, agregar 0,5 ml de ácido sulfúrico y someter a ignición a 800 ± 25 °C hasta peso constante: el residuo no pesa más 3 mg (0,3 % como S04).
Cobre - Disolver 500 mg en 30 ml de agua y agregar 1 ml de ácido clorhídrico (A). Disolver otros 500 mg en 20 ml de agua y agregar 1 ml de ácido clorhídrico y 10 ml de sulfuro de hidrógeno (SR) (B). No se observa ninguna diferencia en color notoria entre A y B.
Níquel - Disolver 1 g en 200 ml de agua, agregar 1 g de citrato de sodio, calentar a ebullición. Agregar 100 ml de una solución alcohólica de dimetilglioxima (1 en 100) luego agregar 15 ml de amoníaco (SR) y dejar reposar de la noche a la mañana. Filtrar a través de un crisol filtrante previamente pesado; lavar con agua luego con alcohol diluido y secar a 105 °C hasta peso constante: el precipitado no pesa más de 25 mg (0,5 %).
Acetato cúprico - Cu(C2H3O2)2.H2O - (PM:199,7) Emplear un reactivo analítico apropiado.
Acetato de amilo - (Acetato de isoamilo) - CH3CO2C5H11 - (PM: 130,2) - Líquido claro, incoloro con olor a esencia de banana. Algo soluble en agua. Miscible con alcohol, alcohol amílico y éter. Densidad relativa: aproximadamente 0,87.
Intervalo de ebullición (Ensayo para reactivos) -
Método I. No menos de 90 % destila entre 137 y 142°C.
Solubilidad en alcohol diluido - 1,0 ml se disuelve en 20 ml de alcohol diluido para formar una solución transparente.
Acidez - Agregar 5,0 ml a 40 ml de alcohol neutralizado y, si se produce color rosado, titular con hidróxido de sodio 0,10 N: no se requieren más de 0,20 ml para restaurar el color rosado (aproximadamente 0,02 % como CH3COOH).
Agua - 5 ml con 5 ml de disulfuro de carbono proporciona una solución transparente.
Acetato de amonio - NH4C2H3O2 - (PM: 77,1) Emplear un reactivo analítico apropiado.
Acetato de n-butilo - CH2 COO(CH2) 3CH3 - (PM: 116,2) - Líquido transparente, incoloro, de olor característico. Poco soluble en agua; miscible con alcohol. Densidad relativa: aproximadamente 0,88.
Intervalo de destilación <240> - No menos de 95% destila entre 123 y 126 °C.
Acetato de butilo normal - Ver Acetato de n-butilo.
Acetato de cadmio - C4H6CdO4 . 2H2O - (PM: 266,5) - Cristales incoloros, transparentes a translúcidos. Inodoro o con leve olor a ácido acético. Fácilmente soluble en agua; soluble en alcohol.
Materia insoluble (Ensayo para reactivos) - No más de 1 mg, determinado sobre 20 g (0,005 %).
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,01 mg de Cl (0,001 %).
Sulfato (Ensayo para reactivos) - Método II. Disolver 10 g en 100 ml de agua, agregar 1 ml de ácido clorhídrico y filtrar: el residuo no pesa más de 1,2 mg que el residuo obtenido en un ensayo en blanco (0,005 %).
Sustancias no precipitadas por sulfuro de hidrógeno - Disolver 2 g en una mezcla de 135 ml de agua y 15 ml de ácido sulfúrico 1 N, calentar a ebullición y hacer pasar una corriente rápida de sulfuro de hidrógeno a través de la solución a medida que ésta se enfría. Filtrar y a 75 ml del filtrado transparente agregar 0,25 ml de ácido sulfúrico luego evaporar hasta sequedad y someter a ignición suavemente: el residuo pesa no más de 1 mg (0,1%).
Acetato de calcio - Ca(C2H3O2)2 . H2O= - (PM: 176,2) - Polvo cristalino o gránulos de color blanco. Fácilmente soluble en agua; poco soluble en alcohol.
Materia insoluble (Ensayo para reactivos) - No más de 1,0 mg, determinado sobre 10 g (0,010 %).
Alcalinidad y acidez - A una solución de 2,0 g en 25 ml de agua agregar fenolftaleína (SR): no se produce color rosado. Luego agregar hidróxido de sodio 0,10 N hasta que se produzca color rosado después de agitar: no se requieren más de 0,70 ml de álcali (0,2% como CH3COH). -
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,05 mg de Cl (0,005%).
Sulfato (Ensayo para reactivos) - Método I. 1 g no presenta más de 0,4 mg de SO4 (0,04%).
Alcalis y magnesio - Disolver 1 g en 50 ml de agua. Agregar 2 ml de ácido clorhídrico, calentar a ebullición y agregar 35 ml de solución de ácido oxálico (1 en 20). Lentamente neutralizar la solución, mientras se enfría, con agua de amoníaco fuerte luego diluir con agua a 100 ml y dejar reposar durante 4 horas o de la noche a la mañana. Filtrar a 50 ml del filtrado agregar 5 gotas de ácido sulfúrico, evaporar y someter a ignición hasta peso constante: el residuo no es mayor a 1,5 mg (0,3 % como SO4).
Bario - Disolver 2 g en 15 ml de agua, agregar 2 gotas de ácido acético glacial, filtrar y agregar al filtrado 0,3 ml de solución de dicromato de potasio (1 en 10): no se produce turbidez dentro de los 10 minutos de preparado (aproximadamente 0,01 %).
Metales pesados (Ensayo para reactivos) - No más de 0,001 %.
Hierro <580> - Disolver 500 mg en 47 ml de agua que contiene 2 ml de ácido clorhídrico. La solución no presenta más de 0,01 mg de Fe (0,002 %).
Acetato de cinc - Zn(CH3COO)2 . H2O - (PM: 219,5) - Cristales incoloros o placas blancas, cristalinas, con leve olor a ácido acético. Fácilmente soluble en agua y moderadamente en alcohol.
Materia insoluble (Ensayo para reactivos) - 20 g disueltos en 200 ml de agua y 2 ml de ácido acético glacial no presentan más de 1,0 mg de materia insoluble (0,005 %).
Cloruro (Ensayo para reactivos) - 2 g no presentan más de 0,01 mg de Cl (5 ppm).
Nitrato - Disolver 1 g en 10 ml de agua y 50 µl de índigo carmín (SR) y luego agregar 10 ml de ácido sulfúrico: el color azul persiste durante 5 minutos (aproximadamente 0,005%).
Sulfato (Ensayo para reactivos) - Método I. Disolver 20 g en 200 ml de agua, agregar 1 ml de ácido clorhídrico y filtrar: el filtrado, con 10 ml de cloruro de bario (SR) no proporciona más de 1,0 mg de residuo (0,002% como SO4).
Metales alcalinos y alcalino térreos - Disolver 2g en 140 ml de agua, agregar 10 ml de agua de amoníaco fuerte, precipitar completamente el cinc con sulfuro de hidrógeno y filtrar. A 75 ml del filtrado agregar 5 gotas de ácido sulfúrico, evaporar y someter a ignición: el residuo no pesa más de 1 mg (0,1 %).
Arsénico <540> - Disolver 6 g en agua: no más de 0,5 ppm.
Hierro <580> - Disolver 2 g en 45 ml de agua y agregar 2 ml de ácido clorhídrico: La solución no presenta más de 0,01 mg (5 ppm).
Plomo <600> - Disolver 1 g en 20 ml de agua. A 5 ml de la solución, agregar 0,02 mg de Pb y 12 ml de solución de cianuro de potasio (3 en 20) y diluir con agua a 50 ml (A). A los restantes 15 ml agregar 12 ml de la solución de cianuro de potasio y diluir a 50 ml con agua (B). Luego a cada uno agregar 5 gotas de sulfuro de sodio (SR): B no es más oscuro que A (0,004 %).
Acetato de etilo - CH3COOC2H5 - (PM: 88,1) - Emplear un reactivo analítico apropiado.
Acetato de estroncio - Sr(CH3COO)2 . 1/2H2O - (PM: 214,7) - Polvo blanco, cristalino. Fácilmente soluble agua; poco soluble en alcohol.
Valoración - Someter a ignición aproximadamente 3 g, exactamente pesados, en un crisol de platino. Enfriar, transferir el crisol con el residuo a un vaso de precipitados y agregar 50 ml de agua y 40,0 ml de ácido clorhídrico 1 N (SV). Calentar a ebullición suavemente durante 30 minutos o más, si fuera necesario, filtrar, lavar con agua caliente hasta que los lavados sean neutros, agregar rojo de metilo (SR) y titular el ácido en exceso con hidróxido de sodio 1 N (SV). Cada mililitro de ácido clorhídrico 1 N equivale a 107,4 mg de Sr(CH3COO)2. 1/2H2O) - Contiene no menos de 99 %.
Materia insoluble (Ensayo para reactivos) - No más de 2 mg, determinado sobre 10 g (0,02 %).
Alcali libre o ácido libre - Disolver 3 g en 30 ml de agua y agregar 3 gotas de fenolftaleína (SR): no se produce color rosado. Titular con hidróxido de sodio 0,1 N (SV) hasta color rosado. No se requieren más de 0,30 ml de hidróxido de sodio 0,1 N.
Bario - Disolver 1 g en 10 ml de agua y agregar 1 gota de ácido acético glacial y 5 gotas de solución de dicromato de potasio (1 en 10): no se produce turbidez dentro de los 2 minutos de preparado (aproximadamente 0,02 %).
Calcio - Someter a ignición 1 g hasta carbonizarlo completamente. Calentar el residuo con una mezcla de 3 ml de ácido nitríco y 10 ml de agua, filtrar, lavar con 5 ml de agua y evaporar el filtrado en un baño de vapor hasta sequedad. Pulverizar el residuo y secar a 120 °C durante 3 horas. Calentar a reflujo el polvo seco con 15 ml de alcohol absoluto durante 10 minutos, enfriar en hielo y filtrar. Repetir la extracción con 10 ml de alcohol absoluto. Evaporar los filtrados combinados hasta sequedad, agregar 0,5 ml de ácido sulfúrico y someter a ignición: el peso del residuo no es mayor de 10 mg (0,3 % de Ca).
Cloruro (Ensayo para reactivos) - 1 g no contiene más de 0,1 mg de Cl (0,01 %).
Metales pesados (Ensayo para reactivos) - No más de 0,001%.
Hierro <580> - Disolver 1,0 g en 45 ml de agua y agregar 2 ml de ácido clorhídrico: la solución no contiene más de 0,01 mg de Fe (0,001 %).
Sales alcalinas - Disolver 2 g en 80 ml de agua y calentar a ebullición. Agregar un exceso de carbonato de amonio (SR) y calentar a ebullición durante 5 minutos. Diluir con agua a 100 ml y filtrar. Evaporar 50 ml. del filtrado y someter a ignición: el residuo, después de corregir por el residuo de ignición a partir de la mitad del volumen del carbonato de amonio (SR) transparente empleada anteriormente, no es mayor de 3 mg (0,3 %). -
Nitrato - Disolver 1 g en 10 ml de agua, agregar 0,10 ml de índigo carmín (SR) y luego agregar 10 ml de ácido sulfúrico: el color azul persiste durante 5 minutos (aproximadamente 0,01 % de NO3).
Acetato de isobutilo - C6H12O2 - (PM: 116,2) Líquido transparente, incoloro. Poco soluble en agua. Miscible con alcohol.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con goma de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 130 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 30 °C y se programa un ascenso de 10 °C por minuto hasta 180 °C, manteniéndose esa temperatura durante 10 minutos. Se emplea helio como gas transportador. El área del pico principal no es menor de 99 % del área total.
Densidad relativa <160> - Entre 0,863 y 0,868.
Indice de refracción - Entre 1,3900 y 1,3920; a 20 °C.
Acetato de isoflupredona - (Acetato de 9-a- Fluoroprednisolona) - C23H29FO6 - (PM: 420,5) - Polvo blanco a blanco amarillento. Insoluble en agua; fácilmente soluble en piridina; soluble en alcohol y dioxano; poco soluble en cloroformo. Funde aproximadamente a 240 °C, con descomposición. Pérdida por secado <680> - Secar a 105 °C durante 4 horas: no pierde más de 1,0 % de su peso.
Acetato de magnesio - Mg(C2H3O2) 2 . 4H2O - (PM: 214,5) - Emplear un reactivo analítico apropiado.
Acetato de metilo - C3H6O2 - (PM:74,1) - Líquido incoloro, de olor característico. Soluble en agua. Miscible con alcohol y éter. Densidad relativa: aproximadamente 0,933.
Indice de refracción - Entre 1,3615 y 1,3625, a 20°C.
Intervalo de ebullición (Ensayo para reactivos) No menos de 95%, destila entre 57 y 58°C.
Acetato de plomo - Pb(C2H3O2)2. 3H2O - (PM:379,4) - Emplear un reactivo analítico apropiado.
Acetato de potasio - KC2H3O2 - (PM:98,1) - Emplear un reactivo analítico apropiado.
Acetato del sodio - NaC2H3O2. 3H2O - (PM:136,1) - Emplear un reactivo analítico apropiado.
Acetato de sodio anhidro - NaC2H3O2 - (PM:82,0) - Masa o polvo blanco grisáceo. Es higroscópico. Fácilmente soluble en agua.
Pérdida por secado <680> - Secar a 120°C hasta peso constante: no pierde más de 3,0% de su peso.
Neutralidad - Disolver 5 g en 100 ml de agua, enfriar a 10°C y agregar fenolftaleína (SR). Si se produce un color rosado, desaparece al agregar no más de 0,50 ml de ácido clorhídrico 0,020 N. Si no se produce color rosado, al agregar 0,50 ml de hidróxido de sodio 0,020 N se produce un color rosado (aproximadamente 0,02% de álcali como Na2CO3 o aproximadamente 0,012% de ácido como CH3COOH).
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,1 mg de Cl (0,01%).
Metales pesados (Ensayo para reactivos) No más de 0,0015%.
Sulfato (Ensayo para reactivos) - Método 1. 1 g no presenta más de 0,2 mg de SO4 (0,02%).
Acetato de uranilo - (Acetalo de uranio) UO2(C2H3O2)2 . 2H2O - (PM:424,2) - Emplear un reactivo analítico apropiado.
Acetato mercúrico - Hg (C2H3O2)2 - (PM:318,7) Emplear un reactivo analítico apropiado.
Acetilacetona - (Pentano 2,4 diona) - C5H8O2 - (PM:100,1) - Líquido incoloro o amarillento, fácilmente inflamable. Fácilmente soluble en agua; miscible con acetona, alcohol, éter y ácido acético glacial. Densidad relativa: Entre 1,452 y 1,453. Intervalo de ebullición (Ensayo para reactivos) Entre 138 y 140 °C.
Acetona - CH3COCH3 - (PM: 58,1) - Emplear Acetona.
[NOTA: para determinaciones espectrofotométricas al ultravioleta, emplear acetona grado espectrofotométrico.]
Acetona anhidra - CH3COCH3 - (PM: 58,1) Emplear un reactivo analítico apropiado.
Acetonitrilo - (Cianuro de metilo) - CH3CN - (PM:41,1) - Emplear un reactivo analítico apropiado.
Acetonitrilo para espectrofotometría - Emplear un reactivo analítico apropiado, que cumpla también los requisitos del siguiente ensayo.
Pureza espectral - Medir en una celda de 1 cm entre 250 y 280 nm, con un espectrofotómetro apropiado, empleando aire como blanco: su absorbancia no es mayor a 0,01.
p-Acetotoluidida - C9H11NO - (PM:149,2) - Polvo blanco a casi blanco.
Valoración - Inyectar un volumen apropiado en un cromatógrafo de gases (ver 100.Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m X 0,25 mm recubierta con una capa de 1 µm de espesor de goma de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 230 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 130 °C y se programa un ascenso de 10 °C por minuto hasta alcanzar 280 °C. Se emplea helio como gas transportador. El área del pico de C9H11NO no es menor de 98,5% del área total.
Intervalo de fusión <260> - Entre 145 y 151 °C.
Acido acético - (Acido acético 6 N) - Emplear Acido acético.
Acido acético diluido - (Acido acético I N) - Diluir 60,0 ml de ácido acético glacial con agua hasta obtener 1 litro.
Residuo de evaporación - Evaporar 50 ml en un baño de vapor y secar el residuo a 105 °C durante 2 horas: el residuo no pesa más de 1 mg (0,002%).
Cloruro (Ensayo para reactivos) - 5 ml no presentan más de 0,01 mg de Cl (2 ppm).
Sulfato (Ensayo para reactivos) - Método I. 10 ml no presentan más de 0,5 mg de SO4 (50 ppm).
Metales pesados (Ensayo para reactivos) - Evaporar 20 ml en un baño de vapor hasta sequedad. Agregar al residuo 2 ml. de ácido, diluir con agua a 25 ml y agregar 10 ml de sulfuro de hidrógeno (SR): cualquier color pardo producido no es más oscuro que el de un control que contiene 0,04 mg de Pb y 2 ml de acético ácido diluido (2 ppm).
Acido acético glacial - CH3COOH - (PM:60,1) Contiene no menos de 98,0% p/p de CH3COOH.
Densidad relativa <160> - Entre 1,052 y 1,053
Intervalo de destilación <240> - Entre 117 y 119 °C
Esayos generales de identificación <410> - Cumple con los requisitos para Acetato.
Valoración - Tomar 5,00 g de ácido acético glacial y diluir a 100 ml con agua. Valorar 25 ml de esta solución con hidróxido de sodio 1 N (SV) empleando como indicador 0,5 ml de fenolftaleína (SR).
Sensibilidad - A 20 ml agregar aproximadamente 5 mg de cristal violeta: el color de la solución resultante es púrpura.
Acido acrílico - C3H4O2 - (PM:72,1) - Líquido incoloro: Miscible con agua, alcohol y éter.
Valoración - Inyectar una alícuota apropiada en un crornatógrafo de gases (ver 100.Gromatografia) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con una capa de 1 µm de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 150 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 50 °C, programando un ascenso de 10 °C por minuto hasta alcanzar 200 °C. Se emplea helio como gas transportador. El área del pico C3H4O2- no es menor de 99% del área total.
Indice de refracción <230> - Entre 1,419 y 1,423, a 20 °C.
Acido adípico - C6H10O4 - (PM:146,1) - Polvo cristalino incoloro a blanco. Poco soluble en agua y ciclohexano; soluble en alcohol, metanol y acetona; prácticamente insoluble en éter de petróleo.
Valoración - Pesar exactamente alrededor de 0,3 g y disolver en 50 ml de alcohol. Agregar 25 ml de agua, mezclar y titular con hidróxido de sodio 0,5 N (SV) hasta alcanzar un pH de 9,5. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,5 N equivale a 36,54 mg de C6H10O4. Contiene no menos de 98%.
Intervalo de fusión <260> - Entre 151 y 155 °C, con un intervalo de fusión no mayor de 2 °C.
Acido aminoacético (Glicina) NH2CH2COOH(PM:75,1) - Polvo blanco, cristalino. Muy soluble en agua poco soluble en alcohol.
Compuestos nitrogenados (Ensayo para reactivos): Determinar mediante el método de Kjeldahl, empleando una muestra previamente secada a 105 °C durante 2 horas. Contiene entre 18,4 y 18,8% de N, correspondiente a no menos de 98,5% de C2H5NO2.
Materia insoluble (Ensayo para reactivos) - No más de 1 mg, determinado sobre 10 g (0,01%).
Residuo de ignición (Ensayo para reactivos) - No más de 0,05 %.
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,1 mg de Cl (0,01 %).
Sulfato (Ensayo para reactivos) - Método 1. 2 g no presentan más de 0,1 mg de SO4 (0,005%).
Metales pesados (Ensayo para reactivos) - No más de 0,001%, emplear 5 ml de ácido clorhídrico 1 N para acidificar la solución muestra.
Hierro <580> - 1 g, disuelto en 47 ml de agua con 3 ml de ácido clorhídrico, no contiene más de
0,01 mg de Fe (0,001%).
Acido p-aminobenzoico - Ver Acido paraaminobenzoico.
Acido 4 amino-2-clorobenzoico - (PM:171,6) C6H3Cl(NH2)(COOH) - Cristales blancos o polvo blanco cristalino.
Intervalo de fusión <260> - Entre 208 y 212 °C.
Acido 7 aminodesacetoxicefalosporánico - (PM:214,2) - C8H10N2O3S - Polvo amarillo brillante.
Impurezas comunes <510> - Fase móvil - Cloruro de sodio 0,5 N.
Solución estándar - Emplear hidróxido de amonio 1 N como solvente.
Solución muestra - Emplear hidróxido de amonio 1 N como solvente.
Revelador - 1.
Acido 4-amino-3-hidroxi-1-naftalensulfónico - C10H9NO4S - (PM:239,3) - Polvo color púrpura brillante.
Solubilidad en hidróxido de amonio - Disolver 50 mg en 1 mI de hidróxido de amonio: la solución es de color marrón oscuro.
Punto de fusión <260> - Aprox. 295 °C, con descomposición.
Acido 1,2,4 - aminonaftolsulfónico - C10H9NO4S - (PM:239,3) - Polvo blanco a rosado, algo pardusco. Moderadamente soluble en agua.
Sensibilidad - Disolver 100 mg en 50 ml de solución de bisulfito de sodio recientemente preparada (1 en 5), calentando si fuera necesario para favorecer la disolución y filtrar. Agregar 1 ml del filtrado a una solución preparada agregando 2 ml de ácido sulfúrico diluido (1 en 6) y 1 ml de Reactivo para fosfato A (ver Ensayos para reactivos) a 20 ml de una dilución 1 en 100 de Solución estándar de fosfato (ver Ensayos para reactivos): se desarrolla un color azul característico a los 5 minutos.
Solubilidad en solución de carbonato de sodio - Disolver 100 mg en 3 ml de carbonato de sodio (SR) y agregar 17 ml de agua: sólo quedan trazas sin disolver.
Residuo de ignición (Ensayo para reactivos) - A 1 g agregar 0,5 ml de ácido sulfúrico y someter a ignición a 800 ± 25 °C hasta peso constante: el residuo no pesa más de 5 mg (0,5%).
Sulfato (Ensayo para reactivos) Método 1. Calentar 500 rng con una mezcla de 25 ml de agua y 2 gotas de ácido clorhídrico en un baño de vapor durante 10 minutos. Enfriar, diluir con agua a 200 ml y filtrar: 20 ml del filtrado no contienen más de 0,25mg de SO4 (0,5%).
Acido 3-aminosalicílico - C7H7NO3 - (PM:153,1) Polvo color gris.
Valoración -
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía con indicador de fluorescencia de 0,25 mm de espesor
Fase móvil - Butanol, agua y ácido acético (60:25:15).
Procedimiento - Examinar la placa bajo luz ultravioleta a 254 nm: se observa una sola mancha, con trazas de impurezas.
Punto de fusión <260> - Aprox. 240 °C, con descomposición.
Acido benzoico - C6H5COOH - (PM:122,1) - Emplear un reactivo analítico apropiado.
Acido 4,4'-bis(4-amino-1-naftilazo)-2,2' estilbenodisulfónico - C34H26N6O6S2 - (PM:678,7) - Emplear uno de grado apropiado.
Acido bis (2-etilhexil)fosfórico - [bis(2-etilhexil)fosfato.] - [CH3(CH2)3CH(C2H5)CH2]2HPO4- (PM:322,4) - Líquido amarillo brillante, viscoso. Insoluble en agua; fácilmente soluble en cloroformo y acetato de etilo. Indice de refracción: aproximadamente 1,443. Densidad relativa: aproximadamente 0,997.
Valoración - Disolver aproximadamente 250 mg, exactamente pesados, en 50 ml de dimetilformamida, agregar 3 gotas de solución de azul de timol (1 en 100) en dimetilformamida. Titular con metóxido de sodio 0,1 N (SV) hasta punto final azul. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de metóxido de sodio 0,1 N equivale a 32,24 mg de (C8H17)2 HPO4. Contiene entre 95 y 105%.
Solubilidad - 1 volumen se disuelve en 9 volúmenes de cloroformo para proporcionar una solución transparente y 1 volumen se disuelve en 9 volúmenes de acetato de etilo para proporcionar una solución transparente.
Color - Una solución (1 en 100) en cloroformo presenta una absortividad no mayor de 0,03, a 420 nm.
Acido bórico - H3BO3 - (PM:61,8) - Emplear un reactivo analítico apropiado.
Acido dl-10-canforsulfónico - C10H16O4S - (PM:232,3) - Cristales o polvo blanco a casi blanco. Es ópticamente inactivo.
Punto de fusión <260> - Aprox. 199 °C, con descomposición.
Acido cianoacético - C3H3NO2 - (PM:85,1) Sólido cristalino con un color entre blanco y amarillo claro. Muy soluble en agua.
Valoración - Disolver aproximadamente 300 mg, exactamente pesados, en 25 ml de agua y 25 ml de alcohol. Titular con hidróxido de sodio (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,1 N equivale a C3H3NO2. Contiene no menos de 99%.
Acido (1,2-ciclohexilendinitrilo) tetraacético - (trans 1,2-dianzinociclohexano N,N,N’,N’- tetraacético)
- C14H22N2O8. H2O - (PM:364,4) - Emplear un reactivo analítico apropiado.
Acido cítrico - Emplear la forma monohidratada de Acido Cítrico.
Acido cítrico anhidro - C6H8O7 - (PM:192,1) Emplear Acido cítrico anhidro de grado apropiado.
Acido clorhídrico - HCl - (PM:36,5) - Emplear un reactivo analítico apropiado.
Acido clorhídrico diluido (10%) - Preparar mezclando 226 ml de ácido clorhídrico con agua en cantidad suficiente hasta obtener 1 litro.
Acido 2-cloro-4-aminobenzoico - Ver Acido 4-Amino-2-clorobenzoico.
Acido 4.clorobenzoico - CIC6H4COOH - (PM:156,6) - Sólido blanco, cristalino.
Valoración - Disolver aproximadamente 700 mg, exactamente pesados, en una mezcla de 100 ml de alcohol caliente y 50 ml de agua Titular con hidróxido de sodio 0,5 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,5 N equivale a 78,28 mg de CIC6H4COOH. Contiene no menos de 98%.
Solubilidad - 1 g disuelto en 25 ml de hidróxido de sodio 0,5 N proporciona una solución transparente y completa.
Acido clorogénico - C16H18O9-(PM:354,3) Polvo blanco o casi blanco. Emplear uno de grado apropiado.
Valoración-
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía con indicador de fluorescencia de 0,25 nula de espesor.
Fase móvil - Alcohol butílico, agua y ácido acético (60:25:15).
Procedimiento - Examinar la placa bajo luz ultravioleta a 254 nm.
Acido cloroplatínico - H2PtCl6 . 6H2O - (PM:517,9) - Emplear Acido cloroplatínico hexahidrato de grado apropiado.
Acido cromotrópico - (Acido 1,8 Dihidroxinaftaleno 3,6 disulfónico) - C10H8O8S2 . 2H2O - (PM:356,3) - Emplear un reactivo analítico apropiado.
Acido 2,6-diclorofenilacético - C8H6CI2O2- (PM:205,0) - Polvo blanco.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con una capa de 1 µm de fase estacionaria constituida por goma de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 250 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 150 °C y se programa un ascenso de 10 °C por minuto hasta 280 °C. Se emplea helio como gas transportador. El área del pico de C8H6CI2O2 no es menor de 97% del área total.
Acido 2,5-dihidroxibenzoico - C7H6O4 - (PM: 154,1) - Polvo casi blanco. Fácilmente soluble en
alcohol dando una solución transparente de color amarillo muy claro.
Valoración - Disolver aproximadamente 75 mg, exactamente pesados, en 30 ml de metanol. Lentamente agregar 40 ml de agua. Titular con hidróxido de sodio 0,1 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,1 N equivale a 15,41 mg de C7H6O4. Contiene no menos de 99%.
Punto de fusión <260> - Aprox. 207°C, con descomposición.
Acido esteárico - C18H36O2 - (PM:284,5) - Cristales duros, blancos o polvo amorfo, blanco. Fácilmente soluble en cloroformo y éter; soluble en alcohol y éter de petróleo.
Temperatura de solidificación <180> - Entre 67 y 69°C.
Indice de acidez <480> - Entre 196 y 199.
índice de iodo <480> - No más de 1.
Indice de saponificación <480> - Entre 197 y 200.
Acido palmítico - Determinar según se indica en Valoración de Acido esteárico: contiene no más de 5,0%.
Acido fluorhídrico - HF - (PM:20,0) - Emplear un reactivo analítico apropiado.
Acido fórmico - HCOOH - (PM:46,0) - Emplear un reactivo analítico apropiado, 88%.
Acido fórmico anhidro - Emplear un reactivo analítico apropiado, 96%.
Acido fórmico, 96% - HCOOH - (PM:46,0) Emplear un reactivo analítico apropiado, 96%.
Acido fosfomolíbdico - (PM: 3.939,5) - Aproximadamente 20MoO3 . P2O5 . 51H2O - Emplear un reactivo analítico apropiado.
Acido fosfórico - H3PO4 - (PM:98,0) - Emplear un reactivo analítico apropiado.
Acido fosfotúngstico - (PM: 6.624,9) - Aproximadamente 24WO3 . P2O5. 51H2O - Cristales verdes, blancos o amarillentos o polvo cristalino. Soluble en agua, alcohol y éter.
Materia insoluble (Ensayo para reactivos) - No más de 1 mg, determinado sobre 5 g (0,02%).
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,3 mg de Cl (0,03%).
Nitrato - Disolver 500 mg en 10 ml de agua y agregar aproximadamente 10 mg de cloruro de sodio, 0,1 ml de índigo carmín (SR) y 10 ml de ácido sulfúrico: el color azul no desaparece dentro de 1 minuto (aproximadamente 0,01%).
Sulfato (Ensayo para reactivos) - Método I. 500 mg no presentan más de 0,1 mg de SO4 (0,02%).
Acido ftálico - C8H6O4 - (PM:166,1) - Polvo cristalino entre incoloro y blanco. Soluble en alcohol y metanol; poco soluble en agua; prácticamente insoluble en cloroformo.
Valoración - Transferir aproximadamente 2,8 g, exactamente pesados, a un erlenmeyer de 250 ml, y agregar 50,0 ml de hidróxido de sodio 1 N (SV). Agregar 25 ml de agua y calentar en una placa calefactora hasta que la disolución se complete. Agregar fenolftaleína (SR) y titular el hidróxido de sodio en exceso con ácido sulfúrico 1 N (SV). Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 1 N equivale a 83,06 mg de C8H6O4. Contiene no menos de 98%.
Intervalo de fusión <260> - Entre 205 y 209°C, con descomposición, empleando un tubo capilar cerrado.
Acido gálico - C6H2(OH)3COOH . H2O - (PM:188,1) - Cristales o polvo blanco, o casi blanco. Moderadamente soluble en agua fría; muy soluble en agua hirviendo y alcohol.
Distinción con ácido tánico - Su solución fría, saturada, no colorea ni precipita soluciones de sales ferrosas puras y no proporciona precipitado con gelatina (SR).
Materia insoluble (Ensayo para reactivos) - 10 g, disuelta en 300 ml de agua caliente, presentan no más de 1 mg de materia insoluble (0,01%).
Residuo de ignición - Incinerar 10 g, enfriar, agregar 1 ml de ácido sulfúrico e incinerar nuevamente: el residuo no pesa más de 1 mg (0,01%).
Sulfato - Disolver 2 g en 50 ml de agua caliente, enfriar en agua con hielo mientras se agita y filtrar. Diluir el filtrado a 50 ml y a 25 ml del filtrado agregar 1 ml de ácido clorhídrico 1 N y 2 ml de cloruro de bario (SR). La turbidez producida en 10 minutos no excede la de un estándar que contiene 0,05 mg de sulfato (SO4), 1 ml de ácido clorhídrico diluido (1 en 12) y 2 ml de cloruro de bario (SR) (0,005%).
Acido D-glucónico, 50% en agua - C6H12O7 - (PM:196,2) - Líquido amarillo pálido.
Valoración - Diluir aproximadamente 200 mg de la solución, exactamente pesada, con 30 ml de agua. Titular con hidróxido de sodio 0,1 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,1 N equivale a 19,62 mg de C6H12O7. Contiene no menos de 49,0%.
Indice de refracción - Entre 1,4160 y 1,4180, a 20°C.
Rotación específica <170> - Entre + 9,9° y + 1,9°, determinado sobre la solución tal cual, a 20 °C.
Acido p-hidroxibenzoico - C7H6O3 - (PM:138,1) cristales blancos.
Valoración Transferir aproximadamente 700 mg, exactamente pesados a un envase apropiado y disolver en 50 ml de acetona. Agregar 100 ml de agua, mezclar y titular con hidróxido de sodio 0,5 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,5 N equivale a 69,06 mg de C7H6O3. Contiene no menos de 97%.
Punto de fusión <260> - 216°C, con un intervalo de fusión de 2°C.
Acido 4-hidroxibenzoico isopropil éster - (PM:180,2) - HOC6H4COOCH(CH2)2 - Emplear uno de grado apropiado.
Intervalo de fusión <260> - Entre 84 y 87°C.
Acido 4-hidroxiisoftálico - C8H6O4 - (PM:182,1) Agujas ramificadas incoloras. Fácilmente soluble en alcohol y éter.
Intervalo de fusión <260> - Entre 308 y 310°C, con descomposición a una temperatura entre 314 y 315°C.
Acido hipofosforoso, 50% - (Acido hipofosforoso) - HPH2O2 - (PM:66,0) - Líquido incoloro a débilmente amarillo. Miscible con agua y alcohol.
Valoración - Pesar exactamente 4 ml, diluir con 25 ml de agua y agregar rojo de metilo (SR). Titular con hidróxido de sodio 1 N (SV). Cada mililitro de hidróxido de sodio 1 N equivale a 66,00 mg de HPH2O2. Contiene no menos de 48%.
Cloruro - Agregar 0,2 ml a una mezcla de 10 ml de nitrato de plata (SR) y 5 ml de ácido nítrico y calentar hasta que no se generen gases pardos: cualquier residuo blanco insoluble es mínimo.
Fosfato - Diluir 1 ml con agua a 50 ml, alcalinizar con amoníaco (SR), filtrar si se forma un precipitado y agregar al filtrado 5 ml de mezcla de magnesia (SR): no más que un leve precipitado se forma dentro de los 5 minutos.
Sulfato (Ensayo para reactivos) - Método I. Diluir 1 ml con agua a 50 ml: 20 ml de solución no presentan más de 0,2 mg de SO4.
Acido iodhídrico - HI - (PM:127,9) - Emplear un reactivo analítico apropiado (conteniendo no menos de 47,0% de HI).
Acido iódico - HIO3 - (PM:175,9) - Emplear un reactivo analítico apropiado.
Acido litocólico - C24H40O3 - (PM:376,6) - Polvo blanco.
Valoración -
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía con indicador de fluorescencia de 0,25 mm de espesor.
Fase móvil - Tolueno, 1,4 dioxano y ácido acético (15,2:4,2:0,6).
Revelador - Acido sulfúrico y metanol (1:1).
Procedimiento - Pulverizar sobre la placa con Revelador y calentar a 110°C durante 20 minutos.Examinar la placa visualmente y bajo luz ultravioleta a 366 nm.
Intervalo de fusión <260> - Entre 184 y 186°C.
Acido maleico - C4H4O4 - (PM:116,1) - Polvo blanco, inodoro, cristalino. Fácilmente soluble en agua, alcohol; soluble en éter.
Valoración - Disolver aproximadamente 2 g, exactamente pesados, en 100 ml de agua y titular con hidróxido de sodio 1 N (SV), empleando fenolftaleína (SR) como indicador. Cada mililitro de hidróxido de sodio 1 N equivale a 58,04 mg de C4H4O4. Contiene no menos de 99% de C4H4O4, calculado sobre la sustancia seca.
Pérdida por secado - Secar al vacío sobre pentóxido de fósforo durante 2 horas: no pierde más de 1,5% de su peso.
Residuo de ignición <270> - No más de 0,1%.
Acido metacrílico - Emplear uno de grado apropiado.
Acido metafosfórico - (Metafosfato ácido de sodio vítreo) - HPO3 - (PM:80,0) - Emplear un reactivo analítico apropiado.
Acido metanosulfónico - CH4O3S - (PM:96,1) - Emplear uno de grado apropiado.
Acido 5-metoxi-2-metil-3-indolacético - (PM:219,2) - C12H13NO3 - Polvo casi blanco.
Valoración - Transferir aproximadamente 110 mg, exactamente pesados, a un vaso de precipitados de 100 ml. Agregar 30 ml de metanol y disolver mediante agitación. Agregar 40 ml de agua y mezclar. Titular con hidróxido de sodio 0,1 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,1 N equivale a 21,92 mg de C12H13NO3. Contiene no menos de 98%.
Intervalo de fusión <260> - Entre 161 y 168°C, con un intervalo de fusión no mayor de 3°C.
Acido molíbdico - (Acido molíbdico al 85%) Emplear un reactivo analítico apropiado.
Acido monocloroacético - CH2CICOOH - (PM:94,5) - Cristales incoloros o blancos, delicuescentes, inodoros en frío. Muy soluble en agua; soluble en alcohol y éter. Almacenar en envases bien cerrados, en un sitio fresco.
Valoración - Pesar exactamente alrededor de 3 g, transferirlos a un envase apropiado y disolver en 50 ml de agua. Agregar fenolftaleína (SR) y titular con hidróxido de sodio 1 N (SV). Cada mililitro de hidróxido de sodio 1 N equivale a 94,50 mg de CH2CICOOH. Contiene no menos de 99,0%.
Intervalo de fusión <260> - Entre 61,0 y 64,0°C.
Materia insoluble - No más de 1,0 mg, determinado sobre 10 g (0,010%).
Residuo de ignición (Ensayo para reactivos) Someter a ignición 5,0 g: el residuo no pesa más de 1,0 mg (0,02%). [NOTA: retener el residuo].
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,01 mg de Cl (0,001%).
Sulfato (Ensayo para reactivos) - Método I. 1 g no presenta más de 0,2 mg de SO4 (0,02%).
Metales pesados (Ensayo para reactivos) - Ensayar 2,0 g: no más de 0,001%.
Hierro <580> - Digerir el residuo remanente del ensayo para Residuo de ignición con 6 ml de ácido clorhídrico en un baño de vapor hasta disolución completa luego diluir con agua a 150 ml. A 10 ml de la solución agregar 1,5 ml de ácido clorhídrico y diluir con agua a 47 ml: la solución no presenta más de 0,01 mg de Fe (0,003%).
Acido 2-naftalenosulfónico - C10H8O3S . H2O - (PM:226,3) - Cristales casi blancos a gris claro. Soluble en agua.
Valoración Disolver aproximadamente 1 g, exactamente pesado, en 100 ml de agua, agregar fenolftaleína (SR) y titular con hidróxido de sodio 0,1 N (SV). Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,1 N equivale a 22,63 mg de C10H8O3S. H2O. Contiene no menos de 98,0%.
Intervalo de fusión <260> - Entre 122 y 126°C, con un intervalo de fusión no mayor de 2°C.
Acido nicotínico - Emplear Niacina.
Acido nítrico - HNO3 - (PM:63,0) - Emplear un reactivo analítico apropiado.
Acido nítrico fumante - (Acido nítrico al 90%) HNO3 - (PM:63,0) - Emplear Acido nítrico al 90%.
Acido nítrico diluido - (Acido nítrico al 10%) Diluir 105 ml de ácido nítrico con agua a 1 litro.
Acido nitrilotriacético N(CH2COOH)3 - (PM:191,1) - Emplear un reactivo analítico apropiado.
Acido oxálico - H2C2O4 . 2H2O - (PM:126,1) Emplear un reactivo analítico apropiado.
Acido paraaminobenzoico - (Acido paminobenzoico) - H2NC6H4COOH- (PM:137,1) - Cristales o polvo cristalino blanco o algo amarillo, inodoro, se decolora por exposición al aire o a la luz. Fácilmente soluble en agua hirviendo, alcohol, soluciones de hidróxidos alcalinos y carbonatos; soluble en glicerina caliente; moderadamente soluble en ácido clorhídrico diluido y éter; poco soluble en cloroformo y agua. Almacenar en envases inactínicos de cierre perfecto.
Valoración - Pesar con exactamente 300 mg, previamente secados a 105°C durante 2 horas y transferir a un vaso de precipitados o cristalizador. Agregar 5 ml de ácido clorhídrico y 50 ml de agua y agitar hasta disolución. Enfriar a aproximadamente 15 °C, agregar aproximadamente 25 g de hielo molido. Titular lentamente con nitrito de sodio 0,1 M (SV) hasta que una varilla de vidrio sumergida en la solución de titulación produzca inmediatamente un anillo azul cuando toca un papel de ioduro de almidón. Cuando la titulación se completa, el punto final es reproducible después de que la mezcla se ha dejado reposar durante 1 minuto. Cada mililitro de nitrito de sodio 0,1 M equivale a 13,71 mg de C7H7NO2. Contiene no menos de 98,5%.
Intervalo de fusión <260> - Entre 186 y 189 °C.
Pérdida por secado <680> - Secar a 105°C durante 2 horas: no pierde más de 0,2% de su peso.
Residuo de ignición (Ensayo para reactivos) - No más de 0,1%.
Acido perclórico - (Acido perclórico al 70%) -HCIO4 - (PM:100,5) - Emplear un reactivo analítico apropiado (que contenga entre 70,0 y 72,0% de HCIO4).
Acido periódico - H5IO6 - (PM:227,9) - Cristales de color blanco a amarillo pálido. Muy soluble en agua. Experimenta descomposición lenta a ácido iódico.
Valoración - Disolver aproximadamente 120 mg, exactamente pesados, en agua. Agregar 5 ml de ácido clorhídrico y 5 g de ioduro de potasio luego agregar 3 ml de almidón (SR) y titular el iodo liberado con tiosulfato de sodio 0,1 N (SV). Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de tiosulfato de sodio 0,1 N equivale a 2,849 mg de H5IO6. Contiene no menos de 99%.
Materia insoluble (Ensayo para reactivos) - No más de 1,0 mg, determinado sobre 10,0 g (0,01%).
Residuo de ignición (Ensayo para reactivos) - No más de 2 mg, determinado sobre 10,0 g, someter a ignición durante 10 minutos (0,02%). [NOTA: retener para el ensayo de Metales pesados].
Sulfato - Pesar exactamente 1 g, agregar de 10 a 20 mg de carbonato de sodio anhidro y evaporar hasta sequedad tres veces con porciones de 5 ml de ácido clorhídrico. Disolver en 25 ml de agua, agregar 1 ml de ácido clorhídrico diluido (1 en 10) luego agregar 1 ml de cloruro de bario (SR) y comparar la turbidez con la Solución de sulfato estándar (ver Sulfato en Reactivos). 1 g no presenta más de 0,1 mg de SO4 (0,01%).
Otros halógenos - Disolver 1,0 g en 100 ml de agua, agregar 1 ml de ácido fosfórico y 5 ml de peróxido de hidrógeno al 30% y calentar a ebullición para liberar el iodo. Diluir con agua a 100 ml. A una alícuota de 20 ml, agregar 3 ml de ácido nítrico y 1 ml de nitrato de plata (SR). Comparar la turbidez con la de una solución preparada en forma similar con Solución de cloruro estándar (ver Cloruro en Reactivos) que contenga 0,02 mg de cloruro (0,01%).
Metales pesados - Al Residuo de ignición agregar varias gotas de ácido acético y calentar para disolver. Transferir a un tubo de ensayo y agregar 10 ml de sulfuro de hidrógeno (SR). Comparar el color con el de Solución de plomo estándar (ver 590. Límite de metales pesados) que contenga 0,5 mg de Pb (0,005%).
Hierro - Disolver 1,0 g en 50 ml de agua, agregar 1 ml de ácido sulfúrico diluido (1 en 2) y 10 ml de solución de clorhidrato de hidroxilamina (1 en 5) y evaporar hasta sequedad para liberar el iodo. Disolver el residuo en agua, agregar 2 ml de solución de 1,10-fenantrolina (1 en 1000) y 10 ml de solución de acetato de sodio (1 en 5) y comparar el color con el de una solución que contiene 0,03 mg de hierro, tratado en forma similar (0,003%).
Acido pícrico - (2, 4, 6-Trinitrofenol; Trinitrofenol) - C6H2(OH)(NO2)3-1,2,4,6 - (PM:229,1) – Emplear un reactivo analítico apropiado.
Acido picrolónico - [3 Metil 4 nitro-1-(p-nitrofenil)-5-pirazolona.] - C10H8N4O5 - (PM:264,2) – Polvo cristalino amarillo a amarillo pardusco. Poco soluble en agua; soluble en alcohol, cloroformo, éter y en soluciones de hidróxidos alcalinos.
lntervalo de fusión <260> - Entre 115 y 117 °C.
Residuo de ignición (Ensayo para reactivos) Inapreciable, determinado sobre 200 mg.
Sensibilidad - Disolver 25 mg en 10 ml de agua caliente que contenga 0,1 ml de ácido acético glacial y filtrar la solución, si fuera necesario. Disolver 100 mg de cloruro de calcio en 250 ml de agua y mezclar. Calentar 1 ml de la solución de cloruro de calcio en un tubo de ensayo a aproximadamente 60 °C luego agregar 1 ml de la solución de ácido picrolónico: se forma un precipitado voluminoso en 5 minutos o menos.
Acido pirúvico - CH3COCOOH - (PM:88,1) - Líquido incoloro a amarillo claro. Miscible con agua, alcohol y éter. índice de refracción: aproximadamente 1,43, a 20 °C.
Valoración - Transferir 1 g, exactamente pesado, a un envase apropiado y agregar 100 ml de agua. Mezclar, agregar fenolftaleína (SR) y titular con hidróxido de sodio 0,5 N (SV). Cada mililitro de hidróxido de sodio 0,5 N equivale a 44,03 mg de CH3COCOOH. Contiene no menos de 98,5 % de CH3COCOOH.
Acido quenodesoxicólico - C24H40O - (PM:92,6) Polvo de color blanco o casi blanco.
Valoración -
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con una mezcla para cromatografía en fase reversa C18 con indicador de fluorescencia de 0,25 mm de espesor.
Fase móvil - Acido acético 1 N en metanol y ácido acético 1 N (19:1).
Revelador - Acido sulfúrico y metanol (1:1).
Procedimiento - Pulverizar sobre la placa con Revelador, calentar a 110 °C durante 20 minutos. Examinar visualmente y bajo luz ultravioleta a 366 nm: se observa una sola mancha.
Intervalo de fusión <260> - Entre 165 y 168 °C.
Acido selenioso - (Acido selenoso) - H2SeO3 - (PM:129,0) - Cristales incoloros o blancos, eflorescentes al aire seco e higroscópicos al aire húmedo. Soluble en agua y alcohol.
Valoración - Pesar exactamente alrededor de 100 mg, transferir a un erlenmeyer con tapón de vidrio y disolver en 50 ml de agua. Agregar 10 ml de solución de ioduro de potasio (3 en 10) y 5 ml de ácido clorhídrico, mezclar, insertar el tapón en el erlenmeyer y dejar reposar durante 10 minutos. Diluir con 50 ml de agua, agregar 3 ml de almidón (SR) y titular con tiosulfato de sodio 0,1 N (SV) hasta que el color ya no disminuya. Luego titular con iodo 0,1 N (SV) hasta color azul. Restar el volumen de solución de iodo 0,1 N del volumen de tiosulfato de sodio 0,1 N para obtener el volumen de tiosulfato 0,1 N equivalente a ácido selenioso. Cada mililitro de tiosulfato de sodio 0,1 N equivale a 3,225 mg de
H2SeO3. Contiene no menos de 93%.
Materia insoluble - Disolver 1 g en 5 ml de agua: la solución es transparente y no presenta residuo.
Residuo de ignición (Ensayo para reactivos) - No más de 1,0 mg, determinado sobre 10 g (0,01%).
Selenato y sulfato - Disolver 500 mg en 10 ml de agua y agregar 0,1 ml de ácido clorhídrico y 1 ml de cloruro de bario (SR): no se observa turbidez ni precipitado dentro de los 10 minutos de preparación.
Acido silícico - SiO2 . xH2O - (PM:60,1-anhidro) Polvo blanco, amorfo. Insoluble en agua y ácido; soluble en soluciones calientes de álcalis fuertes.
Residuo de ignición (Ensayo para reactivos) - No menos de 80,0%.
Residuo no volátil con ácido fluorhídrico - Calentar 500 mg con 1 ml de ácido sulfúrico y 10 ml de ácido fluorhídrico en un crisol de platino hasta sequedad y someter a ignición hasta peso constante: el peso del residuo no excede 1,0 mg (0,2%).
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,05 mg de CI (0,005%).
Sulfato (Ensayo para reactivos) - Calentar a ebullición 2 g con 20 ml de ácido clorhídrico diluido (1 en 40), filtrar, neutralizar el filtrado con amoníaco (SR) y diluir con agua a 20,0 ml. Una alícuota de 10 ml de la solución no presenta más de 0,1 mg de SO4 (0,01%).
Metales pesados (Ensayo para reactivos) - Calentar a ebullición 2,5 g con 50 ml de ácido clorhídrico diluido (1 en 10) durante 5 minutos, filtrar mientras esté caliente y evaporar el filtrado en un baño de vapor hasta sequedad. Tomar el residuo en 20 ml de ácido clorhídrico diluido (1 en 500), digerir durante 5 minutos, enfriar, agregar agua para obtener 100 ml y filtrar. Agregar 10 ml de sulfuro de hidrógeno (SR) a 40 ml del filtrado: el color que se produzca no debe ser más oscuro que el producido al agregar 10 ml de sulfuro de hidrógeno (SR) a un control que contenga 0,03 mg de Pb (0,003%).
Hierro <580> - Agregar a 20 ml del filtrado obtenido en el ensayo de Metales pesados, 1 ml de ácido clorhídrico y diluir con agua a 47 ml: la solución no presenta más de 0,015 mg de Fe (0,003%).
Acido silicotúngstico, n-hidratado - (Acido tungstosilícico) - H4Si(W3O10)4 . nH2O - (PM:2878,3- anhidro) - Polvo verde.
Valoración - Disolver aproximadamente 1 g, exactamente pesado, en 25 ml de ácido clorhídrico diluido (1 en 5). Agregar 50 ml de una solución de 5g de cinconina en ácido clorhídrico diluido (1 en 2). Calentar en un baño de vapor durante aproximadamante 30 minutos. Enfriar, filtrar a través de un crisol previamente pesado y someter a ignición a 800 °C hasta peso constante. El peso del residuo multiplicado por 1,047 es igual al peso de ácido silicotúngstico dihidrato en la muestra tomada. Contiene no menos de 98%.
Acido sulfámico - HSO3NH2 - (PM:97,1) - Cristales incoloros o blancos. Soluble en agua; poco soluble en alcohol.
Valoración - Pesar exactamente alrededor de 400 mg, previamente secados sobre ácido sulfúrico durante 2 horas y -disolver en 30 ml de agua contenida en un erlenmeyer. Agregar fenolftaleína (SR) y titular con hidróxido de sodio 0,1 N (SV). Cada mililitro de hidróxido de sodio 0,1 N equivale a 9,709 mg de HSO3NH2. Contiene no menos de 99,5%.
Materia insoluble (Ensayo para reactivos) - No más de 1 mg, determinado sobre 10 g disueltos en 200 ml de agua (0,01%).
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 5 g, el residuo no pesa más de 0,5 mg (0,01%).
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,01 mg de Cl (0,001%).
Metales pesados <590> - Disolver 4 g en 30 ml de agua, neutralizar con agua de amoníaco fuerte frente al papel de tornasol y diluir con agua a 40 ml. Agregar a 30 ml, 2 ml de ácido acético diluido, diluir con agua a 40 ml y agregar 10 ml de sulfuro de hidrógeno (SR): cualquier color pardo producido no es más oscuro que el de un control que contenga los restantes 10 ml de solución muestra y 0,02 mg de Pb (0,001%).
Hierro <580> - 2 g, disueltos en 47 ml de agua que contenga 2 ml de ácido clorhídrico, no presentan más de 0,01 mg de Fe (5 ppm).
Sulfato (Ensayo para reactivos) - Método I. Disolver 1 g en 50 ml de agua: 20 ml de solución no presentan más de 0,2 mg de SO4 (0,05%).
Acido sulfanílico -p-NH2C6H4SO3H. H2O - (PM:191,2) - Emplear un reactivo analítico apropiado.
Acido sulfosalicílico - (PM:254,2) C6H3(COOH)(OH)(SO3H)-1,2,5. 2H2O - Emplear un reactivo analítico apropiado.
Acido sulfúrico - H2SO4 - (PM:98,1) - Emplear un reactivo analítico apropiado.
Acido sulfúrico diluido (10%) - Agregar con precaución, 57 ml de ácido sulfúrico a aproximadamente 100 ml de agua, enfriar a temperatura ambiente y diluir a 1 litro con agua.
Acido sulfúrico fluorométrico - Emplear Acido sulfúrico grado analítico que cumpla con elsiguiente ensayo;
Fluorescencia - Empleando un fluorómetro apropiado que posea un filtro de excitación de corte bien definido de 360 nm y un filtro de excitación de corte bien definido de 415 nm, determinar la fluorescencia del ácido sulfúrico en una cubeta previamente lava con agua seguida de varias porciones del ácido a ensayar: la fluorescencia no excede la de la solución de sulfato de quinina (1 en 1.600.000.000), medida en forma similar.
Acido sulfuroso - H2SO3 - (PM:82,1) - Una solución de dióxido de azufre enagua. Emplear un reactivo analítico apropiado.
Acido tánico - (Tanino) - Escamas brillantes amarillentas a marrón claro o polvo amorfo. Es inodoro o con olor débil, característico. Muy soluble en agua y alcohol; menos soluble en alcohol absoluto. Soluble en acetona; prácticamente insoluble en cloroformo y éter. Almacenar en envases inactínicos.
Solubilidad - Una solución de 2 g en 10 ml de agua es transparente o prácticamente transparente.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 1 g con 1 ml de ácido sulfúrico: el residuo no pesa más de 1 mg (0,1%).
Pérdida por secado <680> - Secar a 105°C durante 3 horas: no pierde más de 12% de su peso.
Dextrina, goma y sustancias resinosas - Disolver 2 g en 10 ml de agua caliente: la solución es transparente o no más que débilmente turbia. Filtrar si fuera necesario y dividir el filtrado en dos porciones iguales. Agregar a una porción 10 ml de alcohol. Agregar a la otra porción 10 ml de agua: no se produce turbidez en ninguna de las soluciones.
Metales pesados - Agregar al Residuo de ignición 1 ml de ácido clorhídrico y 1 ml de ácido nítrico y evaporar en un baño de vapor hasta sequedad. Tomar con 1 ml de ácido clorhídrico 1 N y unos pocos ml de agua caliente, diluir con agua a 40 ml y agregar 10 ml de sulfuro de hidrógeno (SR): cualquier color pardo producido no es más oscuro que el de un control que contenga 0,02 mg de Pb (0,002%).
Acido tartárico - H2C4H4O6 - (PM: 150,1) Emplear un reactivo analítico apropiado.
Acido 2-tiobarbitúrico - C4H4N2O2S - (PM:144,6) - Laminillas blancas. Poco soluble en agua. Punto de fusión <260> - Aprox. 236°C, con descomposición.
Acido tioglicólico - HSCH2COOH - (PM:92,1) Líquido incoloro o casi incoloro, teniendo un olor fuerte, desagradable. Miscible con agua. Soluble en alcohol.
Residuo de ignición (Ensayo para reactivos) - No más de 0,1%.
Solubilidad - Una solución de 1 ml en 10 ml de agua es transparente e incolora.
Sensibilidad - Mezclar 1 ml con 2 ml de agua de amoníaco fuerte y diluir con agua a 20 ml. Agregar 1 ml de esta solución a una mezcla de 20 ml de agua y 0,1 ml de cloruro férrico (SR) diluido (1 en 100), agregar luego 5 ml de amoníaco (SR): se produce un color rosado característico.
Acido p-toluenosulfónico - CH3C6H4SO3H. H2O (PM:190,2) - Cristales higroscópicos o polvo cristalino blanco. Soluble en agua, alcohol y éter.
Valoración - Pesar exactamente alrededor de 5 g, secar previamente sobre ácido sulfúrico durante 18 horas y disolver en aproximadamente 250 ml de agua contenida en un erlenmeyer de 500 ml. Agregar 0,15ml de azul de bromotimol (SR) y titular con hidróxido de sodio 1 N (SV) hasta punto final azul.
Cada mililitro de hidróxido de sodio 1 N equivale a 190,2 mg de CH3C6H4SO3H. H2O. Contiene no menos de 99%.
Intervalo de jcrsión <260> - Entre 104 y 106°C, cuando la muestra se seca sobre ácido sulfúrico durante 18 horas.
Pérdida por secado <680> - Secar sobre ácido sulfúrico hasta peso constante: no pierde más de 1% de su peso.
Solubilidad - Porciones separadas de 200 mg se disuelven completamente en 5 ml de alcohol y en 5 ml de éter, respectivamente.
Residuo de ignición <270> - Inapreciable, determinado sobre 200 mg.
Sulfato libre - Disolver 500 mg en 10 ml de agua y agregar 1 ml de ácido clorhídrico diluido (1 en 20) y 1 ml de cloruro de bario (SR): cualquier turbidez producida dentro de los 10 minutos no excede la de un control que contenga 0,05 mg de SO4 (0,01%).
Acido p-toluico - CH3C6H4COOH - (PM:136,2) Polvo blanco, cristalino. Moderadamente soluble en agua caliente; muy soluble en alcohol, metanol y éter.
Valoración - Transferir aproximadamente 650 mg, exactamente pesados, a un envase apropiado, disolver en 125 ml de alcohol, agregar 25 ml de agua y mezclar. Titular con hidróxido de sodio 0,5 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,5 N equivale a 68,07 mg de C8H8O2. Con tiene no menos de 98%.
Intervalo de fusión <276> - Aprox. 181 ± 2°C.
Acido tricloroacético - CCI3COOH - (PM:163,4) Emplear un reactivo analítico apropiado.
Acido trifluoroacético - C2HF3O2 - (PM:114,0) Líquido incoloro. Miscible con éter, acetona, etanol, tetracloruro de carbono y hexano.
Valoración - Disolver aproximadamente 300 mg, exactamente pesados, en 25 ml de agua y 25 ml de alcohol. Titular con hidróxido de sodio 0,1 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitros de hidróxido de sodio 0,1 N equivale a 11,40 mg de C2HF3O2. Contiene no menos de 99%.
Acido 2,4,6 trinitrobencenosulfónico - (PM:347,2) - C6H2(NO2)3SO3H. 3H2O - Cristales de color amarillo pálido a pardo.
Valoración - Disolver aproximadamente 300 mg, exactamente pesados, en una mezcla de 25 ml de agua y 25 ml de alcohol. Titular con hidróxido de sodio 0,1 N (SV), determinando potenciométricamente el punto final. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,1N equivale a 29,32 mg de C6H2(NO2)3SO3H. Contiene no menos de 98%.
Acrilamida - (Propenamida) - C3H5NO - (PM:71,1) Polvo cristalino blanco o casi blanco, o escamas incoloras o blancas. Muy solubles en agua y metanol; fácilmente solubles en etanol. Punto de fusión: aproximadamente 84°C.
Acrilato de etilo - Emplear uno de grado apropiado.
Agar - Emplear Agar. Cuando se emplea para fines bacteriológicos, debe secarse hasta que el contenido de agua no supere el 20%.
Agarosa para cromatografía - Constituido por perlas hinchadas con un diámetro de 60 a 140 pm y presentado en forma de suspensión de 40 g por litro en agua. Se emplea para el fraccionamiento, por cromatografia de exclusión, de las proteínas de pesos moleculares relativos de 6 x 10⁴ a 20 x 106 y de los poliósidos de pesos moleculares relativos entre 3 x 10⁴ y 5 x 10⁶.
Agar de sulfito de bismuto - Emplear uno de grado apropiado.
Agua desaireada - Ver Definiciones: Agua, en Consideraciones generales.
Agua deuterada - Ver óxido de deuterio.
Agua de amoníaco fuerte - (Hidróxido de amonio) - Emplear Hidróxido de amonio grado reactivo.
Agua grado HPLC - H2O - (PM:18,0) - Líquido incoloro.
Características de absorción - Determinar la absorbancia ultravioleta en una celda de 1 cm, empleando agua como blanco. Los máximos de absorbancia son 0,01; 0,01 y 0,005 a 190, 200 y entre 400 y 250 nm, respectivamente.
Residuo de evaporación - Evaporar un volumen, exactamente medido, en un baño de vapor hasta sequedad y secar el residuo a 105 °C durante 1 hora: no más de 3 ppm.
Alambre de hierro - Fe - (PA: 55,85) - Emplear un reactivo analítico apropiado.
Alcohol - C2H5OH - (PM:46,1) - Emplear Alcohol.
Alcohol absoluto - (Alcohol deshidratado) C2H5OH - (PM:46,1) - Emplear un reactivo analítico apropiado.
Alcohol 70%, 80% y 90% - Preparar mediante la mezcla de alcohol y agua en las proporciones correspondientes, realizando las mediciones a 25 °C.
Las proporciones de alcohol y agua tomadas para preparar las soluciones, en % (v/v) se pueden determinar del siguiente modo.
Calcular la cantidad de agua, en ml, que se va a mezclar con 100 ml de alcohol por la fórmula siguiente:
[94,9 (d/C) - 0,8096] 100
en la cual 94,9 es el % v/v de C2H5OH en alcohol, 0,8096 es la densidad relativa de alcohol al 94,9%, d es la densidad relativa de la solución que contiene C v/v de C2H5OH, obtenido a partir de la tabla alcoholimétrica (ver Determinación de la concentración alcohólica en peso y en volumen de agua, según K. Windisch, en Tablas) y 100 es el volumen, en ml, de alcohol tomado.
Alcohol amílico - (Alcohol isoamílico) - C5H11OH (PM:88,6) - Emplear unreactivo analítico apropiado.
Alcohol ter-amílico - C5H12O - (PM:88,2) - Líquido transparente, incoloro, inflamable, volátil con olor característico. Densidad relativa: aproximadamente 0,81.
Intervalo de ebullición (Ensayo para reactivos) No menos de 95% destila entre 100 y 103°C.
Residuo de evaporación - Evaporar 50 ml (40 g) en un baño de vapor y secar a 105°C durante 1 hora: el residuo no pesa más de 1,6 mg (0,004%).
Acidos y ésteres - Diluir 20 ml con 20 ml de alcohol, agregar 5,0 ml de hidróxido de sodio 0,1 N (SV) y calentar a reflujo suavemente durante 10 minutos. Enfriar, agregar 2 gotas de fenolftaleína (SR) y titular el hidróxido de sodio en exceso con ácido clorhídrico 0,1 N (SV). No se requieren más de 0,75 ml de hidróxido de sodio 0,10 N. Realizar una determinación con un blanco y hacer las correcciones necesarias (0,06%, como acetato de amilo).
Aldehídos - Agitar 5 ml con 5 ml de solución de hidróxido de potasio (30 en 100) en una probeta con tapón de vidrio durante 5 minutos y dejar que se separen las fases: no se desarrolla color en cualquiera de las fases.
Alcohol butílico - (1-Butanol; Alcohol butílico normal) - CH3(CH2)2CH2OH - (PM:74,1) – Emplear un reactivo analítico apropiado.
Alcohol n-butílico - Ver Alcohol butílico.
Alcohol butílico normal - Ver Alcohol butílico.
Alcohol butílico secundario - (2-Butanol) - CH3CH2CH(OH)CH3 - (PM:74,1) - Emplear un reactivo analítico apropiado.
Alcohol butílico terciario - (CH3)3COH - (PM:74,1) - Cristales incoloros, tornándose líquido a una temperatura mayor de 25,5°C. Tiene un olor semejante al alcanfor. Miscible con agua y solventes orgánicos comunes.
Miscibilidad - Mezclar 5 ml con 15 ml de agua y mezclar otros 5 ml con 15 ml de disulfuro de carbono. Dejar que cada mezcla repose durante 15 minutos: ambas mezclas no son más turbias que un volumen igual del diluyente.
Densidad relativa <160> - No menos de 0,778 y no más de 0,782.
Intervalo de ebullición (Ensayo para reactivos) Entre 82,5 y 83,5 °C.
Temperatura de solidificación <180> - No menos de 25 °C.
Residuo de evaporación - Evaporar aproximadamente 20 g, exactamente pesados, en un crisol en un baño de vapor y secar a 105 °C durante 1 hora: contiene no más de 0,005%.
Acidez - Agregar 20 ml a 20 ml de agua previamente neutralizada frente a la fenolftaleína (SR) con hidróxido de sodio 0,02 N, mezclar. Titular con hidróxido de sodio 0,020 N hasta que el color rosado se restaure: se requieren no más de 0,40 ml (aproximadamente 0,003% como CH3COOH).
Alcalinidad - Diluir 10 ml con 20 ml de agua y agregar 1 gota de rojo de metilo (SR): si la solución es amarilla, se requiere nomás de 0,25 ml de ácido sulfúrico 0,020 N para cambiarla a color rosado (aproximadamente 0,001% como NH3).
Alcohol deshidratado - Ver Alcohol absoluto.
Alcohol diluido - Diluir 100 ml de Alcohol con 100 ml de agua.
Alcohol dodecílico - Ver 1 Dodecanol.
Alcohol etílico - (Alcohol; Etanol) - C2H5OH -(PM:46,1) - Ver Alcohol.
Alcohol 2 hidroxibencílico - C7H8O2 - (PM:124,1) - Escamas casi blancas. Muy soluble en alcohol, cloroformo y éter; soluble en agua.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de 30 m x 0,25 mm, recubierta con una capa de 1 µm de una fase estacionaria constituida por goma de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 250 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 150 °C y se programa un aumento de 10 °C por minuto hasta alcanzar 280 °C. Se emplea helio como gas transportador. El área del pico C7H8O2 no es menor de 99% del área total.
Intervalo de fusión <260> - Entre 83 y 85 °C.
Alcohol isoamílico - Ver Alcohol amílico.
Alcohol isobutílico - (2-Metil-1-propanol)-(PM:74,1) - (CH3)2CHCH2OH - Emplear un reactivo analítico apropiado.
Alcohol isopropílico - (2-Propanol) - (PM:60,1)(CH3)2 CHOH - Emplear un reactivo analítico apropiado.
[NOTA: para valoraciones y ensayos que incluyen espectrofotometría ultravioleta, emplear un reactivo analítico apropiado para espectrofotometría ultravioleta.]
Alcohol isopropílico deshidratado - Emplear Alcohol isopropílico previamente secado agitándolo con un tamiz molecular apropiado capaz de absorber agua y filtrar.
Alcohol libre de aldehído - Disolver 2,5 g de acetato de plomo en 5 ml de agua, agregar la solución a 1 litro de alcohol contenido en una botella con tapón de vidrio y mezclar. Disolver 5 g de hidróxido de potasio en 25 ml de alcohol caliente, enfriar la solución y agregarla lentamente, sin agitar, a la solución alcohólica de acetato de plomo. Luego de 1 hora, agitar la mezcla vigorosamente, dejar que repose durante toda la noche, decantar el líquido transparente y recuperar el alcohol mediante destilación.
Alcohol metílico - Ver Metanol.
Alcohol neutralizado - A una cantidad apropiada de alcohol agregar 2 ó 3 gotas de fenolftaleína (SR) y la cantidad, exacta y suficiente, de hidróxido de sodio 0,1 N ó 0,02 N para producir un color rosado débil. Preparar el alcohol neutralizado antes de emplearlo.
Alcohol 1 nonílico - (1-Nonanol) - CH3(CH2)8OH (PM:144,3) - Líquido incoloro.
Valoración - Emplear un cromatógrafo de gases apropiado equipado con un detector de ionización a la llama y una columna de acero inoxidable de 1,83 m x 3,2 mm empacada con fase estacionaria constituida por un compuesto de polietilenglicol al 20% (p.m.p aproximadamente 15.000 [NOTA: un compuesto de polietilenglicol de alto peso molecular con un ligando diepóxido]) sobre soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido, luego se lava con agua hasta neutralidad, pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales.] Mantener el inyector, la columna y el detector a aproximadamente 250, 160 y 310 °C, respectivamente. Se emplea helio como gas transportador con un caudal aproximado de 40 ml por minuto. Contiene no menos de 97% de C9H20O.
Indice de refracción <230> - Entre 1,432 y 1,434, a 20 °C.
Alcohol polivinílico - (C2H4O)n - Polvo blanco.
Soluble en agua; insoluble en solventes orgánicos.
pH <250> - Entre 5,0 y 8,0, en una solución (1 en 25).
Pérdida por secado <680> - Secar a 110 °C hasta peso constante: no pierde más de 5% de su peso.
Residuo de ignición <270> - No más de 0,75%.
Alcohol n propílico - (1- Propanol) - (PM:60,1) CH3CH2CH2OH - Líquido transparente, incoloro con olor a etanol. Miscible con agua y la mayoría de los solventes orgánicos. Densidad relativa: aproximadamente 0,803.
Intervalo de ebullición (Ensayo para reactivos) No menos de 95% destila entre 95 y 98 °C.
Residuo de evaporación - Evaporar 25 ml (20 g) en un baño de vapor y secar a 105 °C durante 1 hora: el residuo no pesa más de 1 mg (0,005%).
Acidez - Agregar 0,2 ml de fenolftaleína (SR) a 20 ml de agua y titular con hidróxido de sodio 0,1 N hasta leve color rosado que persiste después de agitar. Agregar 10 ml del alcohol y titular con hidróxido de sodio 0,10 N: no se requiere más de 0,20 ml para restaurar el color rosado (aproximadamente 0,015% como CH3COOH).
Alcalinidad - Agregar 2 gotas de rojo de metilo (SR) a una solución de 6 ml en 25 ml de agua y titular con ácido sulfúrico 0,02 N: no se requiere rnás de 0,3 ml para producir color rojo (aproximadamente .0,002% como NH3).
Aldehído deshidrogenasa - Emplear uno de grado apropiado.
Aptitud - Cuando se emplea para detectar acetaldehído, determinar si se obtiene un gráfico de absorbancia en función de la concentración de pendiente apropiada mediante el empleo de reactivo acetaldehídico, siendo la absorbancia del blanco de reactivos no mayor a 0,01.
Algodón absorbente - Emplear Algodón purificado.
Alizarinsulfonato sódico - (Alizarina roja S; Alizarina sódica monosulfonato) - C14H7NaO7S. H2O (PM:360,3) - Polvo amarillo pardo o amarillo anaranjado. Fácilmente soluble en agua, proporcionando una solución de color amarillo; moderadamente soluble en alcohol.
Sensibilidad - Agregar 3 gotas de una solución (1 en 100) a 100 ml de agua y agregar 0,25 ml de hidróxido de sodio 0,02 N: se produce un color rojo. Agregar 0,25 ml de ácido clorhídrico 0,02 N: retorna el color amarillo original.
Almidón de papa - Es el almidón separado de los tubérculos de Solanunz tuberosum Linneo (Fam. Solanaceae). Polvo más o menos finamente granular, que cuando se examina al microscopio consiste en granos de almidón de forma y apariencia característica.
Almidón soluble (para iodimetría) - Emplear un reactivo analítico apropiado.
Almidón soluble purificado - Polvo blanco, amorfo; al examinar al microscopio presenta la forma característica del almidón de papa. Soluble en agua caliente; poco soluble en alcohol.
Solución muestra para determinación de pH y sensibilidad - Agitar 2,0 g en 10 ml de agua, agregar agua a ebullición hasta completar 100 ml y llevar a ebullición durante 2 minutos. La solución caliente es casi transparente. Enfriar, la solución puede tornarse opalescente o turbia, pero no se transforma en gel. Emplear esta solución como la Solución muestra.
pH <250> - El pH de la Solución muestra está entre 6,0 y 7,5.
Sensibilidad - Mezclar 2,5 ml de la Solución muestra, 97,5 ml de agua y 0,50 ml de iodo 0,010 N: se produce un color azul característico que desaparece con el agregado de 0,50 ml de tiosulfato de sodio 0,010 N.
Absorbancia - Preparar una solución reguladora de pH 5,3 disolviendo 43,5 g de acetato de sodio (trihidratado) y 4,5 ml de ácido acético glacial en agua, transferir la solución resultante a un matraz aforado de 250 ml, y completar con agua a volumen y mezclar. Disolver 1,00 g de Almidón soluble purificado en 2,5 ml de la solución reguladora por calentamiento, transferir a un matraz aforado de 100 ml, completar con agua a volumen y mezclar. Agregar 0,50 ml de esta solución a un matraz aforado de 100ml que contenga aproximadamente 75 ml de agua, 1 ml de ácido clorhídrico 1 N y 1,5 ml de yodo 0,020 N, agitando por rotación el matraz durante el agregado. Completar con agua a volumen, mezclar y dejar reposar en la oscuridad durante 1 hora. La absorbancia de esta solución, medida a 575 nm en una celda de 1 cm contra un blanco, está entre 0,5 y 0,6.
Sustancias reductoras - Agitar 10,0 g con 100 ml de agua durante 15 minutos y dejar reposar aproximadamente 12 horas. Filtrar una porción de la solución sobrenadante a través de un vidrio fino sinterizado. Agregar a 50 ml del filtrado 50 ml de tartrato cúprico alcalino (SR) y calentar a ebullición durante 1 a 2 minutos. Filtrar el óxido cuproso resultante, lavar con agua caliente y luego con alcohol y secar a 105 °C durante 2 horas: no contiene más de 47 mg y corresponde a 0,7% de azúcares reductores como maltosa.
Pérdida por secado <680> - Secar a 105 °C durante 2 horas: no pierde más de 10 % de su peso.
Residuo de ignición <270> - No más de 0,5%.
Alquilfenoxipolietoxietano - Agente tensioactivo no iónico. Emplear uno de grado apropiado.
Alumbre - (Alumbre de amonio; Sulfato de amonio y aluminio) - AINH4(SO4)2. 12H2O - (PM:453,3) Cristales grandes, incoloros o fragmentos cristalinos o polvo blanco. Fácilmente soluble en agua; muy soluble en agua hirviendo; insoluble en alcohol.
Materia insoluble (Ensayo para reactivos) - No más de 1 mg determinado sobre 10 g (0,01%).
Cloruro (Ensayo para reactivos) - 2 g no presentan más de 0,02 mg de Cl (0,001%).
Alcalinos y alcalizo térreos - Disolver 2 g en 140 ml de agua, agregar 2 gotas de naranja de metilo (SR) luego agregar amoníaco (SR) en porciones hasta que el color se vuelva amarillo. Calentar a ebullición durante 2 minutos, diluir con agua a 150 ml y filtrar. Evaporar 75 ml del filtrado y someter el residuo a ignición: el residuo no pesa más de 2,5 mg (0,25%).
Arsénico (Ensayo para reactivos) - La mancha producida por 1 g no excede a la producida por 0,002mg de As (2 ppm como As).
Metales Pesados (Ensayo para reactivos) - No más de 0,001%.
Hierro <580> - Disolver 1,0 g en 40 ml de agua, agregar 4 ml de ácido clorhídrico, mezclar y diluir con agua a 50 ml. Diluir 25 ml de esta solución con agua a 47 ml: la solución no presenta más de 0,01 mg de Fe (0,002%).
Alumbre de amonio - Ver Alumbre.
Alumbre de potasio - Emplear Alumbre de potasio.
Alúmina - Ver óxido de aluminio lavado con ácido.
Alúmina anhidra - (oxido de aluminio; Alúmina especialmente preparada para uso en análisis cromatográfico) - Polvo blanco o prácticamente blanco, de 75 a 180 mm. No se ablanda, hincha, o descompone en agua. No está lavada con ácido. Almacenarla en envases bien cerrados.
Alúmina activada - Emplear uno de grado apropiado.
Aluminio - Al - (PA:26,98) - Emplear un reactivo analítico apropiado, que también cumpla con los requisitos del ensayo se indica a continuación.
Arsénico - Transferir 750 mg a un generador (ver Arsénico en Ensayos para Reactivos), omitiendo la torunda de algodón. Agregar 10 ml de agua y 10 ml de solución de hidróxido de sodio (3 en 10) y dejar que la reacción proceda durante 30 minutos: una mancha apenas perceptible se produce en el papel de bromuro mercúrico.
Amalgama de cinc - Agregar 54 g de cinc granular o en granallas a 100 ml de mercurio en un vaso de precipitados. Calentar, con agitación, en una placa calefactora bajo una campana extractora [Precaución los vapores de mercurio son sumamente tóxicos] hasta que el cinc se disuelva totalmente o prácticamente todo. Dejar enfriar a temperatura ambiente y, si fuera necesario, agregar mercurio suficiente para impedir la solidificación de la amalgama. Transferir la amalgama a una botella con tapón de vidrio y agitár unas pocas veces con ácido clorhídrico diluido (1 en 2), para remover el óxido de cinc formado.
Amarillo de tialzo - C28H19N5Na2O6S4 – (PM:695,7) - Polvo pardo amarillento. Soluble en agua y alcohol para proporcionar en cada caso una solución amarilla; soluble en álcali diluido para proporcionar una solución roja pardusca. Almacenar en envases inactínicos.
Solubilidad - 200 mg mezclados con 50 ml de agua no presentan más que una ligera turbidez.
Residuo dé ignición - Pesar exactamente alrededor de 1,5 g, previamente secados a 105 °C durante 2 horas, y someter a ignición hasta carbonización completa. Enfriar, agregar 2 ml de ácido nítrico y 2 ml de ácido sulfúrico, someter a ignición suavemente para liberar el exceso de ácido, luego de 600 a 800 °C hasta peso constante: el residuo de sulfato de sodio (Na2SO4) está entre 19,8 y 21,5%, del peso de la nuestra (el teórico es 20,4%).
Sensibilidad al magnesio - Agregar 0,2 ml de una solución (1 en 10.000) y 2 ml de hidróxido de sodio 1 N a una mezcla de 9,5 ml de agua y 0,5 ml de una solución preparada al disolver 1,014 g de cristales transparentes de sulfato de magnesio en agua, diluir con agua a 100 ml luego diluir 10 ml de la solución resultante con agua a 1 litro: se produce un color rosado característico dentro de los 10 minutos de preparación.
µ- Amilasa - Emplear uno de grado apropiado.
4-Aminoantipirina - C11H13N3O - (PM:203,3) Polvo cristalino amarillo brillante. 500 mg se disuelven completamente en 30 ml de agua, proporcionando una solución transparente.
Intervalo de fusión <260> - Entre 108 y 110 °C.
4-Aminobenzoato de metilo - C8H9NO2 - (PM:151,2) - Polvo casi blanco.
Valoración - Disolver aproximadamente 38 mg, exactamente pesados, en 50 ml de ácido acético glacial. Titular con ácido perclórico 0,1 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 15,12 mg de C8H9NO2. Contiene no meros de 99,0 %.
Intervalo de fusión <260> - Entre 108 y 110 °C.
2- Aminobutanol - Líquido oleoso, miscible con agua; soluble en alcohol.
Densidad relativa <160> - Aproximadamente 0,94, a 20 °C.
Indice de refracción <230> - Aproximadamente 1,453, a 20 °C.
Intervalo de ebullición (Ensayo para reactivos) Entre 178 y 182 °C.
4-Amino-6-cloro-1,3-bencenodisulfonamida - C6H8CIN3O4S2 - (PM:285,7) - Polvo blanco, inodoro. Insoluble en agua y cloroformo; soluble en amoníaco (SR).
Residuo de ignición (Ensayo para reactivos) - No más de 2 mg, determinado sobre 2 g (0,1%).
Absorbancia - Una solución (1 en 200.000) en metanol presenta máximos de absorbancia a aproximadamente 223, 265 y 312 nm. Su absortividad (ver 470. Espectrofotometría ultravioleta y visible) a 265 nm es aproximadamente 64,0.
1-(2-Aminoetil) piperazina - C6H15N3 - (PM:129,2) - Líquido viscoso, incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con goma de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 280 y 300 °C, respectivamente. La temperatura de la colunma se mantiene a 180 °C, se programa un ascenso de 10 °C por minuto y se mantiene a esa temperatura durante 10 minutos. Se emplea helio como gas transportador. El área del pico principal no es menor de 97 % del área total.
Indice de refracción - Entre 1,4978 y 1,5010, a 20 °C.
2-Aminofenol - C6H7NO - (PM:129,2) - Polvo color casi blanco.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografia) equipado con un detector de ionización a la llama y una columna capilar de 0,25 mm x 30 m recubierta con una capa de 1 mm de goma de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 280 y 300 °C, respectivamente. La temperatura de la colunma se mantiene a 130 °C y se programa un ascenso de 10 °C por minuto hasta alcanzar los 280 °C. Se emplea helio como gas transportador. El área del pico de C6H7NO no es menor de 97 % del área total.
Intervalo de fusión <260> - Entre 174 y 177 °C.
m-Aminofenol - C6H7NO - (PM:109,1) - Escamas de color crema a amarillo pálido. Moderadamente soluble en agua fría; fácilmente soluble en agua caliente, alcohol y éter.
Valoración - Disolver aproximadamente 1,5 g, exactamente pesados, en 400 ml de agua en un matraz aforado de 500 ml, completar a volumen con agua y mezclar. Transferir 25,0 ml de esta solución a un matraz para iodo, agregar 50,0 ml de bromo 0,1 N (SV), diluir con 50 ml de agua, agregar 5 ml de ácido clorhídrico e insertar el tapón en el matraz de inmediato. Agitar durante 1 minuto, dejar reposar durante 2 minutos y agregar 5 ml de ioduro de potasio (SR) a través del tapón aflojado. Agitar vigorosamente, dejar reposar durante 5 minutos, remover el tapón y lavar éste y el cuello del matraz con 20 ml de agua, agregando el lavado al matraz. Titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. A partir del volumen de tiosulfato de sodio 0,1 N empleado, calcular el volumen, en ml, de bromo 0,1 N consumido por la muestra. Cada mililitro de bromo 0,1 N equivale a 1,819 mg de C6H7NO. Contiene no menos de 99,5 %.
Intervalo de fusión <260> - Entre 121 y 123 °C.
Pérdida por secado <680> - Secar sobre cloruro de calcio durante 4 horas: la pérdida de peso es mínima.
Residuo de ignición (Ensayo para reactivos) - Inapreciable, determinado sobre 2 g.
p-Aminofenol - C6H7NO - (PM:109,1) - Polvo fino, amarillento, cristalino. Poco soluble en agua y alcohol.
Intervalo de fusión <260> - Entre 187 y 189 °C.
N-Aminohexametilenimina - (N-Aminohomopiperidina; 1-Aminohomopiperidina) - C6H4N2 - (PM:114,2) - Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una colunnia capilar de 30 m x 0,25 mm recubierta con goma de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 180 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 80 °C y se programa un ascenso de 10 °C por minuto hasta 230 °C, manteniéndose a esa temperatura durante 5 minutos. Se emplea helio como gas transportador. El área del pico principal no es menor de 95% del área total.
Indice de refracción - Entre 1,4840 y 1,4860, a 20 °C.
Amoníaco concentrado - NH3 - (PM:17,03) - La solución concentrada de amoníaco contiene no menos de 25,0 % p/p y no más de 30,0 % p/p de amoníaco.
Amoníaco diluido - Disolver 41 g de amoníaco concentrado y diluir a 100 ml con agua.
Anhídrido acético - (CH3CO)2O - (PM:102,1) - Contiene no menos de 97,0 % p/p de (CH3CO)2O. Líquido incoloro y transparente.
Intervalo de ebullición - Entre 136 a 142 °C.
Valoración - En un erlenmeyer con boca esmerilada disolver 2,00 g de anhídrido acético en 50 ml de hidróxido de sodio 1 M y calentar a reflujo durante 1 hora. Valorar con ácido clorhídrico 1 M, empleando como indicador 0,5 ml de fenolftaleína (SR). Calcular el volumen, en ml, de hidróxido de sodio 1 M empleados para 1 g (n1).
En un erlenmeyer con boca esmerilada, disolver 2,00 g de anhídrido acético en 20 ml de ciclohexano; dejar enfriar en un baño de agua hielo y agregar una mezcla enfriada de 10 ml de anilina y 20 ml de ciclohexano. Calentar a reflujo durante 1 hora, agregar 50ml de una solución de hidróxido de sodio 1 N y agitar vigorosamente. Valorar con ácido clorhídrico 1 N empleando como indicador 0,5 ml de fenolftaleína (SR). Calcular el volumen, en ml, de hidróxido de sodio 1 N empleados para 1 g (n2). Calcular el contenido porcentual en (CH3CO)2O empleando la expresión siguiente:
10,2 (n1 - n2)
Anhídrido ftálico - C8H4O3 - (PM:148,1) Emplear un reactivo analítico apropiado.
Anhídrido propiónico - C6H10O3 - (PM:130,1) Líquido incoloro, de olor acre. Se descompone en agua. Soluble en metanol, alcohol, éter y cloroformo.
Valoración - Pesar exactamente 350 mg en un erlenmeyer previamente pesado, con tapón de vidrio que contenga 50 ml de dimetilformamida previamente neutralizada a punto final de azul de timol con metóxido de sodio 0,1 N en metanol (SV). Titular con metóxido de sodio 0,1 N en metanol (SV) al punto final de azul de timol. Realizar una determinación con un blancc y hacer las correcciones necesarias. Cada mililitro de metóxido de sodio 0,1 N equivale a 13,014 rng de C6H10O3. Contiene no menos de 97,0 %.
Indice de refracción - Entre 1,4035 y 1,4045, a 20 °C.
Anhídrido trifluoroacético - (F3CCO)2O - (PM:210,0) - Líquido incoloro. Hierve entre 40 y 42 °C. Sumamente volátil. Evitar la exposición al aire o a la humedad.
Valoración - Transferir aproximadamente 800 mg, exactamente pesados, a un erlenmeyer con tapón de vidrio que contiene 50 ml de metanol. Agregar 500 mg de fenolftaleína y titular con metóxido de sodio 0,1 N (SV) hasta punto final rosado. Calcular A por la fórmula siguiente:
V/P
en la cual V es el volumen, en ml, de metóxido de sodio 0,1 N y P es el peso, en mg, de muestra. A un segundo erlenmeyer con tapón de vidrío que contiene 50 ml de una mezcla de dimetilformamida y agua (1:1) transferir 400 mg de muestra, exactamente pesados, agregar 500 mg de fenolftaleína y titular con hidróxido de sodio 0,1 N (SV) hasta punto final rosado. Calcular B por la fórmula siguiente:
V1/P1
en la cual V1 es el volumen, en ml, de hidróxido de sodio 0,1 N y P1 es el peso de muestra, en mg. Calcular el porcentaje de (F3CCO)2O por la fórmula siguiente:
2100,3 (B A).
Contiene no menos de 97 %. Si 2 A es mayor que B, calcular el porcentaje de F3CCOOH por la fórmula siguiente:
11403(2A B).
Anilina - C6H5NH2 - (PM:93,1) - Emplear un reactivo analítico apropiado.
Anisol - CH3OC6H5 - (PM:108,1-) Líquido incoloro.
Valoración - Inyectar una alícuota apropiada (aproximadamente 0,5 ml) en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m recubierta con una fase estacionaria constituida por 50 % de fenilsilicona y 50 % de metilpolisiloxano. Mantener el inyector y el detector a 140 y 300 °C, respectivamente. La temperatura de la columna se mantiene en 70 °C y se programa un ascenso de 10 °C por minuto hasta 170 °C. Se emplea nitrógeno como gas transportador. El área del pico de anisol no es menor de 99 % del área total.
Indice de refracción <230> - Aproximadamente 1,5160, a 20 °C.
Antitrombina-III para el ensayo de antifactor Xa - La antitrombina III es un inhibidor de proteasa de serina obtenida de plasma bovino, que inhibe el Factor Xa de la enzima y otros factores de coagulación sanguínea. Es una glicoproteína que tiene un peso molecular de 58.000. Por electroforesis en gel (ver 300. Electroforesis) la proteína principal de interés constituye no menos de 90 % de las cantidad total de zonas proteicas.
Actividad específica – Una solución que contiene 0,25 mg de equivalente proteico y 0,1 UI de Heparina por ml contiene no menos de 4 UI de Antitrombina-III por mg de proteína en presencia de heparina.
Ausencia de heparina - A una solución que contenga 1 UI de Antitrómbina III por ml, agregar 1 ml de solución de azul de toluidina: no se detecta heparina. [NOTA: en presencia de heparina el color cambia de azul a púrpura.]
Antraceno - C14H10 - (PM:178,2) - Cristales o laminillas blancas o casi blancas. Se oscurece a la luz solar. Insoluble en agua; moderadamente soluble en alcohol, benceno y cloroformo.
Intervalo de fusión <260> - Entre 215 y 218 °C.
Antrona - C14H10O - (PM:194,2) - Emplear un reactivo analítico apropiado.
Aprobarbital - C10H14N2O3 - (PM:210,2) - Polvo fino cristalino blanco. Poco soluble en agua fría; soluble en alcohol; cloroformo y éter.
Valoración - Disolver aproximadamente 200 mg, previamente secados a 105 °C durante 2 horas y exactamente pesados, en 20 ml de dimetilformamida en un erlenmeyer de 100 ml. Agregar 4 gotas de solución azul de timol (1 en 200 en metanol) y titular con metóxido de litio 0,1 N empleando una bureta de 10 ml, un agitador magnético y una cubierta para el erlenmeyer para proteger la solución del dióxido de carbono atmosférico. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mibilitro de metóxido de litio 0,1 N equivale a 21,02 mg de C10H14N2O3, Contiene entre 98,5 y 101,0 % de C10H14N2O3.
Intervalo de fusión <260> - Entre 140 y 143 °C.
L-Arabinitol - (L-Arabitol; 1, 2, 3, 4, 5 pentanopentol) - C4H12O5 - (PM:152,2) - Cristales blancos o polvo cristalino. Estable en el aire. Fácilmente soluble en agua proporcionando una solución transparente, incolora. Almacenar en sitio fresco o a temperatura ambiente en un área seca.
Intervalo de fusión <260> - Entre 102 y 104 °C.
Agua <120> - Titulación volumétrica directa. No más de 0,5 %.
Residuo de ignición <270> - No más de 0,1 %.
Arena estándar, 20 a 30 mm - Arena de sílice, compuesta casi completamente de granos naturalmente redondeados prácticamente de cuarzo puro. Con un tamaño de partícula tal que pasa por un tamiz de 850 mm (N° 20) (pasando entre 85 y 100 %) y se retiene por un tamiz de 600 mm (N° 30) (pasando entre 0 y 5 %).
Arena lavada - Puede prepararse del siguiente modo. Digerir arena limpia a temperatura ambiente con una mezcla de 1 parte de ácido clorhídrico y 2 partes de agua (aproximadamente 13 % de HCl) durante varios días o a una temperatura elevada durante varias horas. Recolectar la arena en un filtro y lavar con agua hasta que los lavados sean neutros y proporcionen sólo una leve reacción ante el cloruro y finalmente secar. La arena lavada cumple los siguientes ensayos.
Sustancias solubles en ácido clorhídrico - Digerir 10 g con una mezcla de 10 ml de ácido clorhídrico y 40 ml de agua en un baño de vapor durante 4 horas, reemplazando esporádicamente el agua perdida por evaporación. Filtrar y agregar a 25 ml del filtrado, 5 gotas de ácido sulfúrico, evaporar y someter a ignición hasta peso constante: el residuo no pesa más de 8 mg (0,16 %).
Cloruro (Ensayo para reactivos) - Agitar 1 g con 20 ml de agua durante 5 minutos, filtrar y agregar al filtrado 1 ml de ácido nítrico y 1 ml de nitrato de plata (SR): cualquier turbidez producida corresponde a no más de 0,03 mg de CI (0,003 %).
Arsenito de sodio - NaAsO2 - (PM:129,9) - Polvo blanco, cristalino, inodoro. Soluble en agua; poco soluble en alcohol.
Valoración - Transferir aproximadamente 5,5 g, exactamente pesados, a un matraz aforádo de 500 ml, disolver en agua, completar a volumen con agua y mezclar. Transferir 25 ml de esta solución a un envase apropiado, agregar 50 ml de agua y 5 g de fosfato dibásico de sodio, agitar por rotación hasta disolver y titular con iodo 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Cada mililitro de iodo 0,1 N equivale a 3,746 mg de As. Contiene entre 57,0 y 60,5 % (equivalente a 98,8 a 104,9% de NaAsO2).
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,10 mg de Cl (0,01%).
Metales pesados - Disolver 200 mg en 8 ml de ácido clorhídrico diluido (3 en 8) y evaporar en un baño de vapor hasta sequedad. Disolver el residuo en 5 ml de ácido clorhídrico diluido (2 en 5) y nuevamente evaporar hasta sequedad. Disolver el residuo en 10 ml de agua y agregar 2 ml de ácido acético diluido y 10 ml de sulfuro de hidrógeno (SR). Ningún color pardo que se produzca debe ser más oscuro que el de un control que contenga 0,01 mg de Pb (0,005 %).
Hierro - Disolver 1 g en 20 ml de ácido clorhídrico diluido (1 en 5) y agregar, gota a gota, un ligero exceso de bromo (SR). Calentar a ebullición la solucion para eliminar el exceso de bromo, enfriar, diluir con agua a 40 ml y agregar 10 ml de solución de tiocianato de amonio (3 en 10). Ningún color rojo que se produzca debe ser más oscuro que el de un controlque contenga 0,02 mg de Fe (0,02 %).
Sulfuro - Disolver 1 g en 20 ml de agua y agregar 5 gotas de acetato de plomo (SR): no se produce ningún color pardo (apróximadamene 0,0005%).
Sulfato (Ensayo para reactivos) - Método ll. Disolver 5 g en 100 ml de agua, agregar naranja de metilo (SR), neutralizar con ácido clorhídrico 1 N, agregar 3 ml del ácido en exceso y filtrar: el filtrado proporciona no más de 3 mg de residuo (0,02%).
Aserrín purificado - Puede prepararse del siguiente modo. Extraer aserrín en un percolador, primero con solución de hidróxido de sodio (1 en 100) y luego con ácido clorhídrico diluido (1 en 100) hasta que el percolado ácido no cumpla el ensayo para alcaloides con iodomercuriato de potasio (SR) o con iodo (SR). Luego lavar con agua hasta eliminar el ácido y las sales solubles y secar. El aserrín purificado cumple el siguiente ensayo.
Alcaloides - Agregar a 5 g de aserrín purificado contenido en un erlenmeyer, 10 ml de amoníaco (SR) y 50 ml de una mezcla de éter y cloroformo (2:1) y agitar frecuentemente durante 2 horas. Decantar 20ml del extracto etéreo cloro fórmico transparente y evaporar hasta sequedad. Disolver el residuo en 2 ml de ácido clorhídrico diluido (1 en 12) y dividir en dos porciones. Agregar a una porción iodomercuriato de potasio (SR) y agregar a la otra iodo (SR): no se produce turbidez en ninguna de las porciones.
L-Asparagina - (Acido L-2 Aminosuccinámico) COOHCH(NH2)CH2CONH2 . H2O - (PM:150,1) Cristales incoloros, inodoros. Moderadamente soluble en agua; soluble en ácidos y álcalis; insoluble en alcohol y éter. Sus soluciones neutras o alcalinas son levorotatorias; sus soluciones ácidas son dextrorotatorias.
Rotación específica <170> - Entre + 31° y + 33°, determinada en una solución en ácido clorhídrico diluido que contiene el equivalente de 5 g (calculado sobre la sustancia anhidra, secada a 105 °C durante 5 horas) en cada 100 ml.
Residuo de ignición (Ensayo para reactivos) - No más de 0,1 %.
Cloruro (Ensayo para reactivos) - 1 g no presenta más que 0,03 mg de Cl (0,003 %).
Sulfato (Ensayo para reactivos) - Método I. 1 g no presenta más que 0,05 mg de SO4 (0,005 %).
Metales pesados (Ensayo para reactivos) - No más de 0,002 %.
Determinación de nitrógeno <200> - Método II. Contiene entre 18,4 y 18,8 % de N.
Azufre - Emplear Azufre precipitado.
Azul brillante de Coornassie R-250 - (PM:826,0) C45H44N3O7S2Na - Polvo marrón. (Cl 42660).
Azúl de anilina - Colorante soluble en agua que consiste en una mezcla de trisulfonatos de trifenilpararosanilina y de difenilrosanilina.
Azul de metileno - C16H18ClN3S . 3H2O - (PM:373,9) - Cristales verde oscuro o polvo cristalino, con brillo de color bronce. Soluble en agua y cloroformo moderadamente soluble en alcohol.
Relación de absortividad - La relación entre la absortividad (ver 470. Espectrofotometría ultravioleta y visible) a 635 y 665 nm, medidas en una solución diluida del colorante en alcohol diluido, está comprendida entre 0,56 y 0,62.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 1 g con 0,5 ml de ácido sulfúrico: el residuo no pesa más de 10 mg (1 %).
Pérdida por secado <680> - Secar a 105 °C durante 18 horas: no pierde más de 15,0 % de su peso.
Azul de tetrazolio - (3,3'-(3,3' Dimetoxi[1,1’ I’-bifenil]-4,4'-diil) bis [2,5-difenil-2H-tetrazolio] dicloruro) - C40H32Cl2N8O2 - (PM:727,7) - Cristales amarillo limón. Poco soluble en agua; fácilmente soluble en cloroformo y metanol; insoluble en acetona y éter.
Solubilidad en metanol - Disolver 1 g en 100 ml de metanol: se disuelve completamente proporcionando una solución clara.
Color - Transferir una porción de la solución de metanol obtenida en el ensayo anterior a una celda de 1 cm y determinar su absorbancia a 525 nm, empleando agua como blanco: la absorbancia no excede 0,20.
Absortividad molar <470> - Su absortividad molar en metanol, a 252 nm, no es menor a 50.000.
Ensayo de aptitud -
Solución estándar Disolver en alcohol una cantidad apropiada de Hidrocortisona SR FA, secada previamente a 105 °C durante 3 horas y exactamente pesada y preparar mediante dilución en etapas una solución que contenga aproximadamente 10 µg por ml.
Procedimiento - Transferir porciones de 10, 15 y 20 ml de Solución estándar a erlenmeyer separados, con tapón de vidrio, de 50 ml. Agregar 10 ml y 5 ml, respectivamente, de alcohol a los erlenmeyer que contienen 10 y 15 ml de Solución estándar y agitar por rotación para mezclar. A cada uno de los erlenmeyer y a un cuarto que contiene 20 ml de alcohol, agregar 2,0 ml de una solución preparada disolviendo 50 mg de azul de tetrazolió en 10 ml de alcohol, mezclar y luego agregar 2,0 ml de una solución preparada al diluir 1 ml de hidróxido tetrametilamonio (SR) con alcohol a 10 ml. Mezclar, dejar los erlenmeyer en la oscuridad durante 90 minutos y determinar las absorbancias de las tres Soluciones estándar a 525 nm, con un espectrofotómetro apropiado, empleando la solución del cuarto erlenmeyer como blanco. Graficar las absorbancias en la abscisa y la cantidad de hidrocortisona en la ordenada sobre papel milimetrado y trazar la curva que mejor se ajuste: la absorbancia de cada solución es proporcional a la concentración y la absorbancia de la solución que contiene 200 µg de hidrocortisona no es menor de 0,50.
Azul de toluidina - (Cloruro de 3-amino-7-dimetilamino-2-metil-5-fenotiazinio) - C15H16CIN3S - (PM:305,8) - Polvo verde oscuro. Soluble en agua; poco soluble en alcohol (Cl 52040).
B
Barbaloína - (1,8-Dihidroxi-3-hidroximetil-10-B-D-gluco-piranosil-10H-9-antracenona) - (PM:436,4) C21H22O9. H2O - Emplear uno de grado apropiado.
Benceno - C6H6 - (PM:78,1) - Emplear un reactivo analítico apropiado.
Bencenosulfonamida - C6H5SO2NH2 - (PM: 157,2) - Cristales blancos a marrón claro.
Intervalo de fusión <260> - Entre 150 y 153 °C.
1-Bencilimidazol - C10H10N2 - (PM:158,2) - Cristales blancos.
Valoración - Transferir aproximadamente 40 mg, exactamente pesados, a un vaso de precipitados de 100 ml. Disolver en 50 ml de ácido acético glacial. Titular con ácido perclórico 0,1 N (SV), determinando el punto final potenciométricamente empleando un electrodo combinado de calomel platino. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 15,82 mg de C10H10N2. Contiene no menos de 99 %.
Bencina de petróleo - Ver Eter de petróleo.
Benzaldehído - C7H6O - (PM:106,1) - Líquido incoloro, fuertemente refractivo, tiene un olor que se asemeja al de aceite de almendras amargas. Soluble en agua; miscible con alcohol, éter y aceites fijos y volátiles.
Solución alcohólica de clorhidrato de hidroxilanina - Disolver 34,7 g de clorhidrato de hidroxilamina en 160 ml de agua. Agregar alcohol hasta obtener 1 litro y neutralizar frente al azul de bromofenol mediante el agregado de hidróxido de sodio (SR).
Valoración - Transferir aproximadamente 1 ml a un pesafiltro previamente pesado, con tapa de vidrio y pesar con exactitud. Aflojar la tapa y transferir el pesafiltro y su contenido a un erlenmeyer de 250 ml que contiene 25 ml de Solución alcohólica de clorhidrato de hidroxilamina. Empleando una probeta para medir el volumen, lavar las paredes del erlenmeyer con 50 ml adicionales de esta solución. Dejar la solución en reposo durante 10 minutos, agregar 1 ml de azul de bromofenol (SR) y titular el ácido clorhídrico liberado con hidróxido de sodio 1 N (SV). Realizar una determinación con un blanco y hacer las correcciones necesarias: Cada mililitro de hidróxido de sodio 1 N consumido equivale a 106,1 mg de C7H6O. Contiene no menos de 98 %.
Densidad relativa <160> - Entre 1,041 y 1,046.
Indice de refracción - Entre 1,5440 y 1,5465, a 20 °C.
Acido cianhídrico - Agitar 0,5 ml con 5 ml de agua, agregar 0,5 ml de hidróxido de sodio (SR) y 0,1 ml de sulfato ferroso (SR) y calentar la mezcla suavemente. Agregar un leve exceso de ácido clorhídrico: no se observa color azul verdoso o precipitado azul dentro de los 15 minutos.
Benzanilida - C13H11NO - (PM:197,2) - Polvo casi blanco, gris claro a verde grisáceo. Insoluble en agua; moderadamente soluble en alcohol; poco soluble en éter.
Intervalo de fusión <260> - Entre 162 y 165 °C.
Solubilidad en acetona - 1,0 g se disuelve completamente en 50 ml de acetona obteniendose una solución transparente.
Benzidrol - (µ-Fenilbencenometanol) - C13H12O - (PM:184,2) - Cristales de color blanco a amarillo pálido. Poco soluble en agua; soluble en alcohol, éter y cloroformo. Intervalo de fusión <260> - Entre 65 y 67 °C, con un intervalo de fusión no mayor de 2 °C.
Benzoato de butilo - C11H14O2 - (PM:178,2) - Líquido espeso, aceitoso, incoloro a amarillo pálido. Prácticamente insoluble en agua; soluble en alcohol y éter.
Valoración - Analizar por cromatografía gas-líquido empleando un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de acero inoxidable de 1,8 m x 3 mm empacada con fase estacionaria líquida de 3-cianopropilpolisiloxano sobre soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad, pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector, el detector y la columna a aproximadamente 180, 280 y 190 °C, respectivamente. Emplear helio como gas transportador. El tiempo de retención es aproximadamente 15 minutos. Presenta una pureza de no menos de 98 %.
Indice de refracción - Entre 1,4980 y 1,5000, a 20 °C.
Benzoato de colesterilo - C34H50O2 - (PM:490,8) Emplear uno de grado apropiado.
Benzoato de etilo - C9H10O2 - (PM:150,2) - Líquido transparente, incoloro. Tiene un olor aromático. Prácticamente insoluble en agua; miscible con alcohol, cloroformo y éter.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) empleando una columna de acero inoxidable de 2,4 m x 3 mm que contiene una fase estacionaria constituida por un compuesto de polietilenglicol al 20 % (p.m.p aproximadamente 15.000 [NOTA: un compuesto de polietilenglicol de alto peso molecular con un ligando diepóxido.]), sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad, pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector, la columna y el detector a aproximadamente 180, 195 y 250 °C, respectivamente. Se emplea helio como gas transportador. El área del pico de benzoato de etilo no es menor de 98 %, del área del pico.
Indice de refracción - Entre 1,5048 y 1,5058, a 20 °C.
Benzoato de testosterona - C26H32O2 - (PM:376,5) - Emplear uno de grado apropiado.
Benzofenona - (C6H5)2CO - (PM:182,2) - Polvo blanco, cristalino.
Intervalo de fusión <260> - Entre 47 y 49 °C.
p-Benzoquinona - C6H4O2 - (PM:108,1) - Polvo amarillo oscuro con un tono verdoso. Poco soluble en agua; soluble en alcohol, éter y soluciones de álcalis fijos. Puede oscurecerse con el tiempo. El material oscurecido puede ser purificado mediante sublimación al vacío.
Intervalo de fusión <260> - Entre 113 y 115 °C.
Beta lactamasa - La beta lactamasa es una enzima producida por una variedad de bacterias se obtiene generalmente a partir de los filtrados de cultivos de una cepa de Bacillus cereus. Tiene la propiedad específica de inactivar penicilinas y cefalosporinas al romper el enlace que vincula el nitrógeno de la tiazolidina con el carbono carbonílico adyacente.
Se presenta en la forma de pequeña piezas o gránulos fácilmente pulverizables de color pardo Fácilmente soluble en agua, formando una solución algo opalescente que es prácticamente neutra frente al papel de tornasol. Precipita de sus soluciones acuosas en presencia de acetona, alcohol y dioxano y se inactiva por contacto con estos solventes. Es inactivada rápidamente por el acetato de etilo y se destruye irreversiblemente a una temperatura de aproximadamente 80 °C.
La beta lactamasa es analizada por un procedimiento basado en la determinación de la cantidad de penicilina G potásica o penicilina G sódica destruida a pH 7,0 en una solución de concentración tal que la inactivación procede como una reacción de orden cero.
Betanaftol - Ver 2 Naftol.
Bibencilo - (Dibencilo) - C14H14 - (PM:182,3) Cristales incoloros. Fácilmente soluble en cloroformo y éter; moderadamente soluble en alcohol; prácticamente insoluble en agua.
Intervalo de fusión <260> - Entre 53 y 55 °C.
Bicarbonato de aminoguanidina - (PM:136,1) CH6N4. H2CO3 - Polvo blanco.
Valoración - Disolver aproximadamente 34 mg, exactamente pesados, en 50 ml de ácido acético glacial. Titular con ácido perclórico 0,1 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 13,61 mg de CH6N4.H2CO3 Contiene no menos de 98,5 % de CH6N4. H2CO3.
Punto de fusión <260> - Aprox. 170 °C, con descomposición.
Bicarbonato de potasio - KHGO3 - (PM:100,1) Emplear un reactivo analítico apropiado.
Bicarbonato de sodio - NaHCO3 - (PM:84,0) Emplear un reactivo analítico apropiado.
Bifenilo - C12H10 - (PM:154,2) - Cristales incoloros o blancos o polvo cristalino, de olor agradable. Insoluble en agua; soluble en alcohol y éter. Hierve aproximadamente a 254 °C.
Intervalo de fusión <260> - Entre 68 y 72 °C.
Biftalato de potasio - (Ftalato ácido de potasio, Acido ftálico monopotásico; Ftalato hidrógeno de potasio, estándar acidimétrico) - KHC6H64(COO) 2 - (PM:204,2) - Emplear Ftalato ácido de potasio patrón primario.
2,2'-Bipiridina - (µµ’Dipiridilo) - C10H8N2 - (PM:156,2) - Polvo blanco o rosado cristalino. Soluble en agua y alcohol. Funde aproximadamente a 69 °C y hierve aproximadamente a 272 °C.
Sensibilidad - Preparar las siguientes soluciones: (A) Disolver 350 mg de sulfato ferroso amónico en 50ml de agua que contiene 1 ml de ácido sulfúrico y agregar 500 mg de sulfato de hidracina luego agregar agua hasta obtener 500 ml. Antes de usar, diluir 1 ml de esta solución a 100 ml con agua. (B) Disolver 8,3 g de acetato de sodio y 12 ml de ácido acético glacial en agua para obtener 100 ml. Agregar 1 ml de la solución muestra diluida (1 en 1000) a una mezcla de 10ml de agua y 1 ml de cada una de Soluciones A y B: se produce un color rosado de inmediato.
Solubilidad - 100 mg se disuelve completamente en 10 ml de agua.
Residuo de ignición (Ensayo para reactivos) - No más de 0,2%.
3,3-bis(3-ter-butil-4-hidroxifenil)butirato de etileno - C50H66O8 - (PM:795) - Polvo cristalino, prácticamente insoluble en agua y éter de petróleo; muy soluble en acetona, éter y metanol.
2,2'-bis (octadeciloxi)-5,5'-espirobi [1,3,2 dioxafosforinano] - C41H82O6P2 - (PM:733) – Sólido céreo blanco. Prácticamente insoluble en agua; soluble en hidrocarburos.
Intervalo de fusión - Entre 40 y 70 °C.
Bis (trimetilsilil) acetamida - (N,O-Bis (trinzetilsilil) acetamida; BSA) - CH3CON[Si(CH3)3]2 - (PM:203,4) - Líquido transparente, incoloro. Se hidroliza fácilmente cuando es expuesto al aire húmedo. Manipular bajo atmósfera de nitrógeno y almacenar en un sitio fresco.
Valoración - Emplear un cromatógrafo de gases equipado con un detector de conductividad térmica y una columna de acero inoxidable de 1,83 m x 3 mm conteniendo 5% de fase estacionaria constituida por aceite de dimetilpolisiloxano sobre soporte de tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad, no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector a apróximadamente 160 °C. La temperatura de la columna se mantiene a 90 °C y se programa un ascenso de 4 °C por minuto hasta 160 °C. Se emplea helio como gas transportador. Contiene no menos de 90% de CH3CON[Si(CH3)3]2. El tiempo de retención es de aproximadamente 15 minutos.
Indice de refracción - Entre 1,4150 y 1,4170, a 20 °C.
Bis (trimetilsilil) trifluoroacetamida - (BSTFA) CF3CON[Si(CH3)3]2 - (PM:257,4) - Líquido transparente, incoloro. Se hidroliza fácilmente cuando se expone al aire húmedo. Almacenar en un sitio fresco.
Valoración - Emplear un cromatógrafo de gases equipado con un detector de conductividad térmica y una columna de acero inoxidable de 1,83 m x 3 mm conteniendo 5% de fase estacionaria constituida por aceite de dimetilpolisiloxano sobre soporte de tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad, no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector a aproximadamente 170 °C. La temperatura de la columna se mantiene a 90 °C y se programa un ascenso de 4 °C por minuto hasta 140 °C. Se emplea helio como gas transportador. Contiene no menos de 98% de CF3CON[Si(CH3)3]2. El tiempo de retención es de aproximadamente 15 minutos.
Indice de refracción - Entre 1,3820 y 1,3860, a 20 °C.
Bis (trimetilsilil) trifluoroacetamida con trimetilclorosilano - Emplear uno de grado apropiado.
Bisulfato de amonio - NH4HSO4 - (PM:115,1) Cristales blancos. Fácilmente soluble en agua; prácticamente insoluble en alcohol, acetona y piridina.
Valoración - Disolver aproximadamente 300 mg, exactamente pesados, en 50 ml de una mezcla de agua y alcohol (25:25). Titular con hidróxido de sodio 0,1 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,1 N equivale a 11,51 mg de NH4HSO4. Contiene no menos de 98%.
Bisulfato de potasio - KHSO4 - (PM:136,2) Masas delicuescentes, blancas fundidas o gránulos. Muy soluble en agua. Cuando se incinera, se generan SO3 y H2O, cambiando primero a pirosulfato de potasio luego a sulfato.
Acidez - Disolver 4 g, exactamente pesados, en 50 ml de agua, agregar fenolfaleína (SR) y titular con álcali 1 N: contiene entre 34 y 36%, calculado como H2SO4.
Materia insoluble y precipitado de hidróxido de amonio - Disolver 10 g en 100 ml de agua, agregar rojo de metilo (SR), alcalinizar con amoníaco (SR), calentar a ebullición durante 1 minuto y digerir en un baño de vapor durante 1 hora. Filtrar a través de un crisol filtrante previamente pesado, lavar y secar a 105 °C durante 2 horas: el precipitado no pesa más de 1 mg (0,01%).
Para los siguientes ensayos, preparar una Solución muestra del siguiente modo: disolver 6 g en 45 ml de agua, agregar 2 ml de ácido clorhídrico, calentar a ebullición suavemente durante 10 minutos, enfriar y diluir con agua a 60 ml.
Metales pesados (Ensayo para reactivos) - A 30 ml de Solución muestra, agregar fenolftaleína (SR) y neutralizar con amoníaco (SR). Agregar 0,5 ml de ácido acético glacial, diluir con agua a 40 ml y agregar 10 ml de sulfuro de hidrógeno (SR): cualquier color pardo producido no es más oscuro que el de un control que contiene 10 ml de Solución muestra y 0,02 mg de Pb (0,001%).
Hierro <580> A 5 ml de Solución muestra, agregar 2 ml de ácido clorhídrico y diluir con agua a 47 ml: la solución no presenta más de 0,01 mg de Fe (0,002%).
Bisulfito de sodio - Emplear Metabisulfito de sodio.
Bitartrato de sodio - NaHC4H4O6 H2O - (PM:190,1) - Cristales blancos o polvo cristalino. Soluble en agua fría.
Valoración - Disolver aproximadamente 500 mg, exactamente pesados, en 30 ml de agua, agregar fenolftaleína (SR). Titular con hidróxido de sodio 0,1 N (SV): cada mililitro de hidróxido de sodio 0,1 N equivale a 19,01 mg de NaHC4H4O6. H2O. Contiene entre 99 y 100,5%.
Materia insoluble (Ensayo para reactivos) - No más de 1 mg, determinado sobre 10 g (0,01%).
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,2 mg de Cl (0,02%).
Metales pesados (Ensayo para reactivos) - Disolver 4 g en 25 ml de agua, agregar 2 gotas de fenolftaleína (SR) y luego agregar amoníaco (SR), gota a gota, hasta que la solución sea algo rosada. Agregar 4 ml de ácido clorhídrico 1 N, diluir con agua a 40 ml y agregar 10 ml de sulfuro de hidrógeno (SR): ningún color pardo que se produzca debe ser más oscuro que el de un control que contenga 0,04 mg de Pb (0,001%).
Sulfato (Ensayo para reactivos) - Método I. 1 g no presenta más de 0,2 mg de SO4 (0,02%).
Borato de sodio - (Bórax; Tetraborato de sodio) Na2B4O7. 10H2O - (PM:381,4) - Emplear un reactivo analítico apropiado.
Borohidruro de sodio - NaBH4 - (PM:37,8) - Sólido blanco, cristalino. Fácilmente soluble en agua; soluble (con reacción) en metanol. Sus soluciones se descomponen rápidamente por calentamiento a ebullición.
Valoración -
Solución de iodato de potasio (0,25 N) - Disolver 8,917 g, previamente secados a 110 °C hasta peso constante y exactamente pesados, en agua para obtener 1 litro.
Procedimiento - Disolver aproximadamente 500 mg, exactamente pesados, en 125 ml de solución de hidróxido de sodio (1 en 25) en un matraz aforado de 250 ml, diluir a volumen con la solución de hidróxido de sodio y mezclar. Transferir 10 ml de la solución a un matraz para iodo de 250 ml, agregar 35,0 ml de Solución de iodato de potasio y mezclar. Agregar 2 g de ioduro de potasio, mezclar, agregar 10ml de ácido sulfúrico diluido (1 en 10), insertar el tapón en el matraz y dejar reposar en la oscuridad durante 3 minutos. Titular la solución con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Calcular la cantidad, en mg, de NaBH4 en la muestra por la fórmula siguiente:
([(35,0)(0,25)] - 0,1 V) 4,729
en la cual V es el volumen, en ml, de tiosulfato de sodio 0,1 N empleado en la titulación. Contiene no menos de 98%.
Bromato de potasio - KbrO3 - (PM:167,0) - Emplear un reactivo analítico apropiado.
Bromo - Br - (PA:79,90) - Emplear un reactivo analítico apropiado.
a-Bromo-2-acetonaftona - (Bromometil 2-naftilcetona) - C12H9BrO - (PM:249,1) - Cristales de color rosado a tostado claro.
Intervalo de fusión <260> - Entre 81 y 83 °C.
p-Bromoanilina - C6H6BrN - (PM:172,0) - Cristales blancos a casi blancos. Insoluble en agua; soluble en alcohol y éter.
Valoración - Transferir aproximadamente 650 mg, exactamente pesados, a un envase apropiado y disolver en 50 ml de ácido acético glacial (SR). Agregar cristal violeta (SR) y titular con ácido perclórico 0,1 N (SV). Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 17,20 mg de C6H6BrN. Contiene no menos de 98%.
Intervalo de fusión <260> - Entre 60 y 65 °C, con un intervalo fusión no mayor de 2 °C.
5-Bromo 2’ -desoxiuridina - C9H11BrN2O5 - (PM:307,1).
Punto de fusión <260> - Aprox. 194 °C.
Cromatografía - Analizar según se indica en Sustancias relacionadas para Idoxiuridina depositando 5 ml de una solución de 5-iodouracilo de 0,25 mg por ml. El cromatograma sólo presenta una mancha principal.
N-Bromosuccinimida - C4H4BrNO2 - (PM:178,0) Cristales o polvo de color blanco o casi blanco, de olor débil. Fácilmente soluble en agua, acetona y ácido acético glacial. Precaución – Sumamente irritante a los ojos, piel y mucosas.
Valoración Transferir 200 mg, exactamente pesados, a un erlenmeyer, agregar 25 ml de hidróxido de potasio alcohólico 0,5 N, cubrir con un vidrio de reloj, calentar a ebullición durante 5 minutos. Enfriar, transferir la solución a un vaso de precipitados, lavar el erlenmeyer con agua hasta que el volumen total de solución más los lavados sea de aproximadamente 100 ml y agregar 10 ml de ácido acético glacial. Insertar electrodos apropiados y titular con nitrato de plata 0,1 N (SV), determinando el punto final potenciométricamente. Cada mililitro de nitrato de plata 0,1 N equivale a 17,80 mg de C4H4BrNO2. Contiene no menos de 98%.
Bromuro de amonio - NH4Br - (PM:97,9) - Emplear un reactivo analítico apropiado.
Bromuro de cianógeno - BrCN - (PM:105,9) Cristales incoloros. Se volatiliza a temperatura ambiente. Sus vapores son altamente irritantes y muy tóxicos. Funde aproximadamente a 52 °C. Fácilmente soluble en agua y alcohol. Almacenar en envases de cierre perfecto, en un sitio frío.
Solubilidad - Porciones separadas de 1 g se disuelven completamente en 10 ml de agua y en 10 ml de alcohol, respectivamente, produciendo soluciones incoloras.
Bromuro de iodo - IBr - (PM:206,8) - Cristales negro azulados o negro parduscos. Fácilmente soluble en agua, alcohol, éter y ácido acético glacial. Funde aproximadamente a 40 °C. Punto de ebullición: aproximadamente a 116 °C. Conservar en envase inactínico, en un sitio fresco.
Bromuro de p-nitrobencilo - NO2C6H4CH2Br -(PM:216,0) - Cristales de color casi blanco a amarillo pálido, se oscurece por exposición a la luz. Prácticamente insoluble en agua; fácilmente soluble en alcohol, éter y ácido acético glacial. Almacenar en envases inactínicos de cierre perfecto.
Intervalo de fusión <260> - Entre 98 y 100 °C.
Solubilidad - Porciones separadas de 200 mg proporcionan soluciones transparentes en 5 ml de alcohol y en 5 ml de ácido acético glacial.
Residuo de ignición (Ensayo para reactivos) - Inapreciable, determinado sobre 200 mg.
Bromuro de potasio - KBr - (PM:119,0) - Emplear un reactivo analítico apropiado.
Bromuro de sodio - NaBr - (PM:102,9) - Cristales cúbicos o polvo granular blanco, inodoro.
Soluble en agua; poco soluble en alcohol.
Materia insoluble (Ensayo para reactivos) - La materia insoluble a partir de 20 g, disuelta en 150 ml de agua caliente, no pesa más de 1 mg (0,005%).
pH <250> - Entre 5,5 y 7,5, determinado en una solución (1 en 20).
Bario - Disolver 6 g en 15 ml de agua, agregar 5 ml de ácido acético, 5 ml de peróxido de hidrógeno al 30% y 1 ml de ácido clorhídrico y digerir en un vaso de precipitados cubierto hasta que cese la reacción. Retirar la cubierta y evaporar hasta sequedad. Disolver el residuo en 15 ml de agua, filtrar si fuera necesario, diluir con agua a 23 ml y agregar 2 ml de solución de dicromato de potasio (1 en 10). Agregar hidróxido de amonio hasta que se haya disipado el color anaranjado y el color amarillo persista luego agregar 25 ml de metanol, agitar vigorosamente y dejar reposar durante 10 minutos: cualquier turbidez que aparezca no excede la de un control que contenga 1,0 g de muestra y 100 mg de ion bario (0,002%).
Bromato - Disolver 1 g en 10 ml de agua, agregar 100 ml de solución de ioduro de potasio (1 en 10), 1 ml de almidón (SR) y 25 ml de ácido sulfúrico diluido (1 en 36) y dejar reposar a 25 °C: no se produce color azul ni violeta dentro de los 10 minutos (aproximadamente 0,001%).
Calcio, magnesio y precipitado de R2O3- Agregar al filtrado del ensayo para Materia insoluble, 5 ml de oxalato de amonio (SR), 2 ml de fosfato de amonio (SR) y 10 ml de hidróxido de amonio. Dejar reposar durante aproximadamente 16 horas, filtrar, lavar con amoníaco (SR) diluido (1 en 4), someter a ignición y pesar: el peso del residuo no es mayor de 1 mg (0,005%).
Cloruro - Disolver 500 mg en 15 ml de ácido nítrico diluido (1 en 3) en un erlenmeyer apropiado, agregar 3 ml de peróxido de hidrógeno al 30% y digerir en un baño de vapor hasta que la solución sea incolora. Lavar las paredes del erlenmeyer con agua, digerir durante un período adicional de 15 minutos, enfriar y diluir con agua a 200 ml. Diluir una alícuota de 2 ml con agua a 25 ml y agregar 1 ml de ácido nítrico y 1 ml de nitrato de plata (SR): si se produce turbidez no excede la de un control que contenga 10 mg de ion cloruro (0,2%).
Metales pesados (Ensayo para reactivos) - No más de 0,0005%.
Hierro <580> - 2 g, disueltos en 47 ml de agua que contenga 2 ml de ácido clorhídrico, no presentan más de 0,01 mg de Fe (5 ppm).
Compuestos nitrogenados (Ensayo para reactivos) 1 g no presenta más de 5 mg de N (0,0005%).
Potasio (Ensayo para reactivos) -
Solución de ensayo - Disolver 10 g en agua, diluir con agua a 100 ml y mezclar.
Solución muestra - Diluir 10,0 ml de Solución de ensayo con agua a 100 ml y mezclar.
Solución control - Agregar a 10,0 ml de Solución de ensayo, 50 mg de ion potasio (K), diluir con agua a 100 ml y mezclar. No más de 0,005%.
Sulfato - Disolver 10 g en 100 ml de agua, filtrar si fuera necesario y agregar 1 ml de ácido clorhídrico: la solución proporciona no más de 1,2 mg de residuo (0,005%).
Bromuro de tetrabutilamonio - (C4H9) 4NBr - (PM:322,4) - Polvo cristalino blanco.
Valoración - Disolver aproximadamente 34 mg, exactamente pesados, en 50 ml de ácido acético glacial. Titular con ácido perclórico 0,1 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 32,24 mg de (C4H9)4NBr. Contiene no menos de 99%.
Intervalo de fusión <260> - Entre 103 y 105 °C.
Bromuro de tetraheptilamonio - (C7H15) 4NBr -(PM:490,7) - Polvo blanco, escamoso.
Intervalo de fusión <260> - Entre 89 y 91 °C.
Bromuro de tetrametilamonio - (CH3) 4NBr -(PM:154,1) - Cristales incoloros. Soluble en agua; moderadamente soluble en alcohol absoluto; insoluble en cloroformo y éter.
Valoración - Transferir aproximadamente 400 mg, exactamente pesados, a un vaso de precipitados, agregar 50 ml de agua y 10 ml de ácido nítrico diluido, agitar por rotación hasta disolver la muestra, agregar 50,0 ml de nitrato de plata 0,1 N (SV) y mezclar. Agregar 2 ml de sulfato férrico amónico (SR) y titular el exceso de nitrato de plata con tiocianato de amonio 0,1 N (SV). Cada mililitro de nitrato de plata 0,1 N consumido equivale a 15,41 mg de (CH3) 4NBr Contiene no menos de 98%.
Bromuro mercúrico - HgBr2 - (PM:360,4) - Emplear un reactivo analítico apropiado.
1,3-Butanodiol - (1,3-Butilenglicol) - C4H10O2 - (PM:90,1) Líquido viscoso, incoloro. Muy higroscópico. Soluble en agua, alcohol, acetona y metil etilcetona; prácticamente insoluble en hidrocarburos alifáticos y tolueno.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de acero inoxidable de 1,8 m x 3 mm que contiene 20% de una fase estacionaria constituida por polietilenglicol (p.m.p. aproximadamente 15.000) diepóxido en un soporte constituido por tierra silícea para cromatografía de gases calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad, no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector a aproximadamente 265 °C. La temperatura de la columna se mantiene a 150 °C y se programa un ascenso de 8 °C por minuto hasta 210 °C. Se emplea helio como gas transportador. El área del pico de butanodiol no es menor de 98% del área total.
Indice de refracción - Entre 1,4390 y 1,4410, a 20 °C.
2,3-Butanodiona - (Diacetilo) - CH3COCOCH3 - (PM:86,1) - Líquido amarillo brillante a verde amarillento con fuerte olor, acre. Soluble en agua. Miscible con alcohol y éter. Hierve aproximadamente a 88 °C. Densidad relativa: aproximadamente 0,98.
Valoración -
Solución de clorhidrato de hidroxilamina - Disolver 20 g de clorhidrato de hidroxilamina en 40 ml de agua, y diluir con alcohol a 400 ml. Agregar, con agitación, 300 ml de hidróxido de potasio alcohólico 0,5 N y filtrar. Descartar después de 2 días.
Procedimiento - Transferir aproximadamente 1 g, exactamente pesado, a un erlenmeyer con tapón de vidrio de 250 ml, agregar 75,0 ml de Solución de clorhidrato de hidroxilamina, e insertar el tapón en el erlenmeyer. Calentar a reflujo la mezcla durante 1 hora luego enfriar a temperatura ambiente. Agregar azul de bromofenol (SR) y titular con ácido clorhídrico 0,5N (SV) hasta punto final amarillo verdoso. [NOTA: alternativamente, la solución puede titularse potenciométricamente hasta pH 3,4.] Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido clorhídrico 0,5 N equivale a 43,05 mg de CH3COCOCH3. Contiene no menos de 97% de CH3COCOCH3.
Indice de refracción - Entre 1,3935 y 1,3965, a 20 °C.
Intervalo de solidificación <180> - Entre 2,0 y 5,5 °C.
Butilamina normal - Ver n-Butilamina.
n-Butilamina - CH3CH2CH2CH2NH2 - (PM:73,1) Líquido incoloro a amarillo pálido, inflamable. Miscible con agua, alcohol y éter. Almacenarlo en envases de cierre perfecto. Densidad relativa: aproximadamente 0,740.
Intervalo de destilación <240> - Método I. No menos de 95% destila entre 76 y 78 °C.
Agua <120> - Titulación volumétrica directa. No más de 1,0%.
Cloruro (Ensayo para reactivos) - 1 g (1,5 ml) no presenta más que 0,01 mg de Cl (0,001%).
Impurezas ácidas - A 50 ml, agregar 5 gotas de una solución saturada de azul violeta en benceno y titular rápidamente con metóxido sódico 0,1 N (SV) hasta punto final azul profundo, tomando precauciones para impedir la absorción de dióxido de carbono atmosférico mediante el empleo de una atmósfera de nitrógeno. No más de 1,0 ml de metóxido sódico 0,1 N se requieren para la neutralización.
4-ter-Butilfenol - C10H14O - (PM:150,2) - Escamas o agujas blancas, cristalinas. Prácticamente insoluble en agua; soluble en alcohol y éter.
Intervalo de fusión (260) - Entre 98 y 101 °C.
ter-Butil metil éter - C5H12O - (PM:88,2) Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con una capa de 1 mm de fase estacionaria constituida por goma de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 100 y 300 °C, respectivamente. La temperatura de la columna se mantiene a temperatura ambiente y se programa un ascenso de 10 °C por minuto hasta 150 °C. Se emplea helio como gas transportador. El área del pico C5H12O no es menor de 99,8% del área total.
Indice de refracción <230> - Entre 1,367 y 1,371, a 20 °C.
C
Cadmio - Cd - 112,4 - Metal blanco plateado brillante. Prácticamente insoluble en agua. Fácilmente soluble en ácido nítrico y ácido clorhídrico caliente.
Carbamato de metilo - C2H5NO2 - (PM:75,1) Cristales blancos. Fácilmente soluble en agua.
Intervalo de fusión <260> - Entre 54 y 56 °C.
Carbón vegetal activado - (Carbón activado; Carbón decolorante) - Polvo fino, negro, inodoro, es el residuo de la destilación destructiva de diversos materiales orgánicos, tratado para aumentar su alta capacidad de adsorción de sustancias orgánicas coloreadas, así como bases nitrogenadas.
Poder adsorbente Disolver 100 mg de sulfato de estricnina en 50 ml de agua, agregar 1 g de muestra, agitar durante 5 minutos y filtrar a través de un filtro seco, descartando los primeros 10 ml del filtrado. A -10 ml del filtrado, agregar 1 gota de ácido clorhídrico y 5 gotas de ioduro mercúrico (SR): no se produce turbidez.
Residuo de ignición (Ensayo para reactivos) - El residuo no pesa más de 20 mg, determinado sobre 500 mg (4,0%).
Reacción - Calentar a ebullición 2 g con 50 ml de agua durante 5 minutos, dejar enfriar, restaurar el volumen original agregando cantidad suficiente de agua y filtrar: el filtrado es incoloro y es neutro al papel de Tornasol.
Sustancias solubles en ácidos - Calentar a ebullición 1,0 g con 25 ml de ácido clorhídrico diluido (1 en 5) durante 5 minutos, filtrar a través de un crisol de porcelana previamente pesado y lavar el residuo con 10 ml de agua caliente. Combinar los lavados y el filtrado, agregar 1 ml de ácido sulfúrico,evaporar hasta sequedad e incinerar hasta peso constante: el residuo no pesa más de 35 mg (3,5%).
Sustancias solubles en alcohol - Calentar a ebullición 2 g con 40 ml de alcohol durante 5 minutos bajo un condensador a reflujo y filtrar. Evaporar 20 ml del filtrado en un baño de vapor y secar a 105 °C durante 1 hora: el residuo no pesa más de 2 mg (0,2%).
Elementos constitutivos no carbonizados - A 250 mg agregar 10 ml de hidróxido de sodio (SR), calentar a ebullición y filtrar: el filtrado es incoloro.
Cloruro (Ensayo para reactivos) 5 ml del filtrado obtenido en el ensayo para Reacción no presenta más de 0,04 mg de Cl (0,02%).
Sulfato (Ensayo para reactivos) - Método I. 5 ml del filtrado obtenido en el ensayo de Reacción no presenta más de 0,3 mg de SO4 (0,15%).
Sulfuro - Colocar 1 g en un erlenmeyer pequeño con un cuello estrecho, agregar 35 ml de agua y 5 ml de ácido clorhídrico y calentar a ebullición suavemente: los vapores que se desprenden no oscurecen un papel humedecido con acetato de plomo (SR).
Carbonato de amonio - Emplear un reactivo analítico apropiado.
Carbonato de calcio - CaCO3 - (PM:100,1) Emplear un reactivo analítico apropiado.
Carbonato de calcio, estándar para quelatometría - CaCO3 - (PM:100,1) - Emplear un reactivo analítico apropiado.
Carbonato de calcio precipitado - Emplear Carbonato de calcio precipitado.
Carbonato de potasio - Ver Carbonato de potasio anhidro.
Carbonato de potasio anhidro - KZCO3 - (PM:138,2) - Emplear un reactivo analítico apropiado.
Carbonato de sodio - Emplear Carbonato de sodio anhidro.
Carbonato de sodio anhidro - Na2CO3 - (PM:106,0) - Emplear un reactivo analítico apropiado.
Caseína - Polvo blanco o algo amarillo, inodoro, granular. Insoluble en agua y otros solventes neutros; fácilmente soluble en amoníaco (SR) y soluciones de hidróxidos de álcali, generalmente forma una solución turbia.
Residuo de ignición (Ensayo para reactivos) - El residuo no pesa más de 20 mg, determinado sobre 2g (1,0%).
Pérdida por secado <680> - Secar a 105 °C hasta peso constante: no pierde más de 10,0% de su peso.
Alcalinidad - Agitar 1 g con 20 ml de agua durante 10 minutos y filtrar: el filtrado no es alcalino frente al papel de tornasol rojo.
Sustancias solubles - Evaporar el filtrado del ensayo de Alcalinidad y secarlo a 105 °C, el residuo no pesa más de 1 mg (0,1%).
Grasas - Disolver 1 g en una mezcla de 10 ml de agua y 5 ml de amoníaco alcohólico (SR) y agitar con dos porciones de 20 ml de éter de petróleo. Evaporar el éter de petróleo a temperatura baja y secar a 80 °C: el peso del residuo no excede 5 mg (0,5%).
Determinación de nitrógeno <200> - Método I. Contiene entre 15,2 y 16,0% de N, sobre la sustancia anhidra.
Cuando se requiera caseína libre de vitaminas, emplear caseína que se ha liberado de su contenido de vitaminas liposolubles mediante extracción continua con alcohol caliente durante 48 horas seguido de secado al aire para remover el solvente.
Caseinato de calcio - Polvo blanco o algo amarillo, casi inodoro. Insoluble en agua fría, pero forma una solución lechosa cuando es suspendido en agua, agitado y calentado.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 5 g a 550 °C: el residuo pesa entre 150 y 300 mg (3,0 a 6,0%).
Calcio - Tratar el residuo del ensayo anterior con 10 ml de ácido clorhídrico diluido, filtrar, y al filtrado transparente agregarle 5 ml de oxalato de amonio (SR): en reposo aparece un precipitado blanco.
Pérdida por secado <680> - Secar al vacío a 70 °C hasta peso constante: no pierde más de 7,0% de su peso.
Grasa - Suspender 1,0 g en 5 ml de alcohol en un matraz de Mojonnier, agregar 0,8 ml de agua de amoníaco fuerte y 9 ml de agua y agitar. Agregar una segunda porción de 5 ml de alcohol luego agregar porciones sucesivas de 25 ml cada una de éter de petróleo, agitando después de cada agregado invirtiendo el matraz 30 veces. Centrifugar, decantar la fase orgánica, evaporar a temperatura baja y secar en un baño de vapor: el residuo pesa no más de 20 mg (2,0%).
Determinación de nitrógeno <200> - Método I. Contiene entre 12,5 y 14,3% de N, calculado sobre la sustancia anhidra.
Suspendibilidad en agua - Colocar 2 g en un vaso de precipitados y agregar agua fresca lentamente con agitación hasta formar una pasta delgada, suave. Completar con agua hasta obtener 100 ml. Agitar, y calentar a 80 °C: se forma una suspensión lechosa que no sedimenta después de 2 horas de reposo.
Catalizador de níquel aluminio - Emplear uno de grado apropiado.
Catecol - (o-Dihidroxibenceno) - C6H4(OH)2- Cristales blancos, que se decoloran por exposición al aire y luz. Fácilmente soluble en agua, alcohol, éter, cloroformo y piridina, formando soluciones claras.
Intervalo de fusión <260> - Entre 104 y 105 °C.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 500 mg con 5 gotas de ácido sulfúrico: el residuo no pesa más de 1 mg (0,2%).
Celulosa con indicador de fluorescencia para cromatografía - Mezcla de celulosa con una sustancia fluorescente apropiada.
Celulosa microcristalina - Emplear Celulosa microcristalina.
Celulosa para cromatografía - Emplear uno de grado apropiado.
Cianoacetato de etilo - CNCH2COOC2H5 - (PM:113,1) - Líquido incoloro a amarillo pálido, de olor agradable. Poco soluble en agua. Miscible con alcohol y éter. Intervalo de ebullición: entre 205 y 209 °C, con descomposición. A una presión de 10 mm de Hg destila aproximadamente a 90 °C.
Densidad relativa <160> - Entre 1,057 y 1,062.
Acidez - Disolver 2 ml en 25 ml de alcohol neutralizado, agregar fenolftaleína (SR) y titular con hidróxido de sodio 0,10 N: no se requieren más de 1,5 ml para producir color rosado.
Cianuro de potasio - KCN - (PM:65,1) - Emplear un reactivo analítico apropiado.
Cianuro de sodio - NaCN - (PM:49,0) - Emplear un reactivo analítico apropiado.
Ciclohexano - C6H12 - (PM:84,2) - Emplear un reactivo analítico apropiado.
Cicloliexanol - C6H12O - (PM:100,2) - Líquido transparente de olor alcanforáceo. Fácilmente soluble en agua. Miscible con alcohol, acetato de etilo e hidrocarburos aromáticos. Punto de fusión: aproximadamente a 23 °C. Densidad relativa: aproximadamente 0,962, a 20 °C.
Valoración - Cuando se analiza por cromatografía gas líquido, empleando un cromatógrafo de gases (ver 100. Cromatografía) y condiciones apropiadas, presenta una pureza no menor al 98%.
Cinamato de bencilo - (3-Fenilprop-2-enoato de bencilo) - C16H14O2 - (PM:238,3) - Cristales amarillentoso incoloros. Prácticamente insoluble en agua, soluble en alcohol y éter. Punto de fusión: aproximadamente 39 °C.
Cromatografía - Analizar según se específica en la monografía, de Bálsamo de Perú; aplicando obre la placa 20 ml de una solución al 0,3% en acetato de etilo. Luego de pulverizar la placa y calentar, l cromatograma presenta una mancha principal cuyo Rf es aproximadamente 0,6.
Cinc - Zn - (PA:65,39) - Emplear un reactivo analítico apropiado.
Cinconidina - C19H22N2O - (PM:294,4) - Cristales, polvo cristalino o granular color blanco. Soluble en alcohol y cloroformo; prácticamente insoluble en agua.
Valoración - Disolver aproximadamente 125 mg, exactamente pesados, en 50 ml de ácido acético glacial. Agregar unas gotas de p-naftolbenceína (SR) y titular con ácido perclórico 0,1 N (SV). Realizar una determinación con un blanco y Hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 14,72 mg de C19H22N2O. Contiene no menos de 99,0%.
Pérdida por secado <680> secar a 105 °C hasta peso constante: no pierde más de 1,0% de su peso.
Intervalo de fusión <260> - Entre 200 y 205 °C.
Rotación específica <170> - Entre -105° y -115°, calculado sobre la sustancia seca, determinada en una solución alcohólica que contiene 10 mg por ml.
Cinconina - C19H22N2O - (PM:294,4) - Cristales, polvo cristalino o granular color blanco. Poco soluble en cloroformo; moderadamente soluble en alcohol; prácticamente insoluble en agua.
Valoración - Disolver aproximadamente 125 mg, exactamente pesados, en 50 ml de ácido acético glacial. Agregar unas pocas gotas de p-naftolbenceína (SR) y titular con ácido perclórico 0,1 N (SV). Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 14,72 mg de C19H22N2O. Contiene no menos de 99,0%.
Pérdida por secado <680> - Secar a 105 °C hasta peso constante: no pierde más de 1,0% de su peso.
Intervalo de fusión <260> - Entre 255 y 261 °C.
Rotación específica <170> - Entre +219° y +229°, calculado sobre la sustancia seca, determinada en una solución alcohólica que contiene 50 mg por 10 ml.
L-Cistina - (PM:240,3) -
HOOC(NH2)CHCH2S-SCH2CH(NH2)COOH - Polvo blanco, cristalino. Muy poco soluble en agua; soluble en ácidos minerales diluidos y en soluciones de hidróxidos alcalinos; insoluble en alcohol y en otros solventes orgánicos.
Rotación específica <170> - Entre -215° y -225°, determinada en una solución (2 en 100) de la muestra, secada previamente sobre gel de sílice durante 4 horas, en ácido clorhídrico diluido (1 en 10), a 20 °C.
Pérdida por secado <680> - Secar sobre gel de sílice durante 4 horas: no pierde más de 0,2% de su peso.
Residuo de ignición (Ensayo para reactivos) - No más de 0,1%.
Citrato Cúprico - ([Citrato (4-)] dicobre) - PM: 315,2) - Cu2C6H4O7 - Emplear uno de grado apropiado.
Citrato de calcio - Ca23(C6H5O7)2. 4H2O - (PM:570,5) - Polvo blanco, inodoro, cristalino. Poco soluble en agua; fácilmente soluble en ácido clorhídrico 3 N y ácido nítrico 2 N; insoluble en alcohol. A 15 ml de ácido sulfúrico 2 N caliente agregar, en porciones y con agitación, aproximadamente 500 mg de citrato de calcio. Calentar a ebullición la mezcla durante 5 minutos y filtrar en caliente: el filtrado enfriado responde al ensayo de identificación para Citrato (ver 410. Ensayos generales de identificación).
Valoración - Pesar exactamente 400 mg de la sal, previamente secada a 150 °C hasta peso constante, y transferir a un vaso de precipitados de 250 ml. Disolver la muestra en 150 ml de agua que contiene 2 ml de ácido clorhídrico 3 N, agregar 15 ml de hidróxido de sodio 1 N y 250 mg de azul hidroxi naftol. Titular con edetato disódico 0,05 M (SV) hasta que la solución se torna de color azul profundo. Cada mililitro de edetato disódico 0,05 M equivale a 8,307 mg de Ca3(C6H5O7)2. Contiene entre 97,5 y 101%.
- Oxido de calcio y carbonato - Triturar 1 g de citrato de calcio con 5 ml de agua durante 1 minuto: la mezcla no colorea de rojo el papel de tornasol azul. Luego agregar 5 ml de ácido clorhídrico 3 N caliente: sólo se desprenden unas pocas burbujas aisladas.
Materia insoluble en ácido clorhídrico - Disolver 5 g calentando con una mezcla de 10 ml de ácido clorhídrico y 50 ml de agua durante 30 minutos: se obtiene no más de 2,5 mg de residuo insoluble (0,05%).
Pérdida por secado <680> - Secar a 150 °C hasta peso constante: pierde entre 12,2 y 13,3% de su peso.
Límite de arsénico <540> - Proceder según se indica para compuestos orgánicos, empleando 0,50 g (6 ppm de As).
Metales pesados <590> - Método I. No más de 0,002%.
Citrato dibásico de amonio - (NH4) 2HC6H5O7 - (PM:226,2) - Emplear un reactivo analítico apropiado.
Citrato férrico amónico - Escamas delgadas, transparentes, de color rojo granate o gránulos o polvo amarillo pardusco, inodoro o con un ligero olor a amoníaco. Es delicuescente y sensible a la luz. Muy soluble en agua; insoluble en alcohol.
Valoración - Pesar exactamente alrededor de 1 g y transferir a un erlenmeyer con tapón de vidrio. Disolver en 25 ml de agua, agregar 5 ml de ácido clorhídrico y 4 g de ioduro de potasio, colocar el tapón en el erlenmeyer y dejar reposar en la oscuridad durante 15 minutos. Agregar 100 ml de agua y titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de tiosulfato de sodio 0,1 N equivale a 5,585 mg de Fe. Contiene entre 16,5 y 18,5%.
Citrato férrico - A 250 mg disueltos en 25 ml de agua, agregar 1 ml de ferrocianuro de potasio (SR): no se forma precipitado azul.
Tartrato - Disolver 1 g en 10 ml de agua, agregar 1 ml de hidróxido de potasio (SR), calentar a ebullición para coagular el hidróxido férrico, agregando más hidróxido de potasio (SR), si fuera necesario, para precipitar todo el hierro, filtrar y acidificar levemente el filtrado con ácido acético glacial. Agregar 2 ml de ácido acético glacial y dejar reposar durante 24 horas: no se forma precipitado blanco cristalino.
Plomo <600> - Disolver 1,0 g en 30 ml de agua, agregar 5 ml de ácido nítrico diluido (1 en 21), calentar a ebullición suavemente durante 5 minutos, enfriar y diluir con agua a 50 ml: 20 ml de solución no presentan más de 0,008 mg de Pb (0,002%).
Cloramina T - (p-Toluensulfocloramida) - (PM:281,7) - C7H7ClNNaO2S . 3H2O - Cristales o polvo cristalino blanco o débilmente amarillo, con un leve olor a cloro. Fácilmente soluble en agua y agua hirviendo; soluble en alcohol, con descomposición; insoluble en cloroformo y éter. Almacenar en envases inactínicos de cierre perfecto, en un sitio frío.
Valoración - Pesar exactamente 400 mg y disolver en 50 ml de agua. Agregar, en el siguiente orden, 10 ml de ioduro de potasio (SR) y 5 ml de ácido sulfúrico diluido. Dejar reposar durante 10 minutos y titular el iodo liberado con tiosulfato de sodio 0,1 N (SV). Cada mililitro de solución de tiosulfato de sodio 0,1 N equivale a 14,1 mg de C7H7ClNNaO2S.3H2O. Contiene entre 98,0 y 103,0% de C7H7ClNNaO2S. 3 H2O.
Compuesto orto - Calentar a ebullición 2,0 g con una mezcla de 10 ml de agua y 1,0 g de metabisulfito de sodio, enfriar en hielo y filtrar rápidamente: el residuo, luego de lavarse con tres porciones de 5 ml de hielo - agua fría y secado al vacío sobre pentóxido de fósforo, funde a una temperatura mayor
o igual a 134 °C.
Cloruro de sodio - Pesar exactamente 1 g, agitar con 15 ml de alcohol absoluto, filtrar, lavar el residuo con dos porciones de 5 ml de alcohol absoluto y secar a 105 °C hasta peso constante: el residuo representa no más de 1,5% del peso tomado.
Clorato de potasio - KClO3 - (PM:122,6) - Emplear un reactivo analítico apropiado.
Clorhidrato de alprenolol - C15H23NO2 . HCl - (PM:285,8) - Emplear uno de grado apropiado.
Clorhidrato de clortetraciclina - Emplear Clorhidrato de clortetraciclina.
Clorhidrato de 3,3’ diaminobencidina - (PM:360,1) - (NH2)2C6H3C6H3(NH2)2. 4HCl- Cristales en forma de aguja, de color blanco a canela amarillento (ocasionalmente púrpura). Soluble en agua. Estable en solventes orgánicos pero inestable en solución acuosa a temperatura ambiente. Almacenar las soluciones acuosas en un refrigerador.
Materia insoluble - Disolver 2 g en 100 ml de agua sin calentar y filtrar de inmediato: el residuo insoluble no es mayor de 1 mg (0,05%).
Residuo de ignición (Ensayo para reactivos) - No más de 1 mg, determinado sobre 2 g (0,05%).
Ensayo de aptitud para la detección de selenio -
Disolver 1,633 g de ácido selenioso (H2SeO3) en agua y diluir con agua a 1 litro. Diluir 10 ml de esta solución con agua a 1 litro, hasta obtener una solución que contenga 0,010 mg de Se por ml (Solución de selenio estándar). Transferir 1 ml de la solución resultante a un vaso de precipitados de 100 ml, agregar 2 ml de solución de ácido fórmico (1 en 7) y diluir con agua a 50 ml. Agregar 2 ml de solución de clorhidrato de 3,3’ - diaminobencidina (1 en 200) y dejar reposar durante 30 a 50 minutos.
Ajustar con hidróxido de amonio 6 N a pH entre 6 y 7. Transferir a una ampolla de decantación de 125 ml, agregar 10,0 ml de tolueno y agitar vigorosamente durante 30 segundos: se produce un color amarillo característico en la fase de tolueno. Un blanco conteniendo clorhidrato de diaminobencidina pero no Solución de selenio estándar, tratado de la misma manera, no presenta color en la fase de tolueno.
Clorhidrato de 2-etilaminopropiofenona - (PM:213,7) - C6H5COCH(CH3)NHC2H5. HCl – Emplear uno de grado apropiado.
Clorhidrato p-fenilendiamina - (Diclorhidrato de 1,4 - diaminobenceno) - C6H8N2 . 2HCl - (PM:181,1) - Cristales de color entre blanco y canela pálido de polvo cristalino, que se torna de color rojo por exposición al aire. Fácilmente soluble en agua; algo soluble en alcohol y éter. Conservar en envases inactínicos de cierre perfecto.
Materia insoluble - Disolver 1 g en 10 ml de agua: la solución es clara y completa.
Absortividad molar (ver 470. Espectrofotometría ultravioleta y visible) -Disolver 60 mg en 100;0 ml de agua y mezclar. Transferir 2 ml de esta solución a un matraz aforado de 50 ml, completar a volumen con solución reguladora pH 7 y mezclar. La absortividad molar de esta solución, a 239 nm, no es menor de 9000.
Clorhidrato de fenilhidracina - (PM: 144,6) C6H5NHNH2. HCl - Cristales o polvo blanco o amarillento.
Soluble en agua y alcohol. Almacenar en envases inactínicos de cierre perfecto.
Intervalo de fusión <260> - Entre 242 y 246 °C, con un leve oscurecimiento.
Solubilidad - Disolver porciones separadas de 500mg en 10 ml de agua y en 10 ml de alcohol, respectivamente, para obtener soluciones completas y transparentes o prácticamente transparentes.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 1 g con 0,5 ml de ácido sulfúrico: el residuo no pesa más de 1 mg (0,1 %).
Clorhidrato de fenoxibenzamina - [N-(2-Cloroetil)-N (I-metil-2 fenoxietil)bencilaminaclorhidrato] C18 H22 -CINO - HCI - (PM:340,3) = Polvo blanco, cristalino.
Intervalo de fusión <260> - Entre 137 y 140 °C.
Absortividad - Su absortividad (1%, 1 cm) en el intervalo de 272 a 290 nm, en solución de cloroformo es aproximadamente 178.
Clorhidrato de guanidina - CH5N3. HCl - (PM: 95,5) - Polvo cristalino blanco. Fácilmente soluble en agua y alcohol.
Intervalo de fusión <260> - Entre 178 y 189 °C. Contenido de cloruro - Disolver aproximadamente 400 mg, exactamente pesados, en 5 ml de agua. Agregar 5 ml de ácido acético glacial, 50 ml de metanol y 1 gota de eosina (SR). Titular con nitrato de plata 0,1N (SV). Cada mililitro de nitrato de plata 0,1 N equivale a 3,545 mg de Cl. Contiene no menos de 36,1 %, y no más de 37,1 %, calculado sobre la sustancia anhidra.
Clorhidrato de guanina - C5H5N50. HCI. H2O (PM: 205,6) - Polvo blanco, cristalino. Funde por encima de 250 °C, con descomposición. Poco soluble en agua y alcohol; soluble en agua acidulada e hidróxido de sodio (SR). Sus soluciones no son precipitadas por iodo (SR) o por iodomercuriato de potasio pero forman un precipitado con, trinitrofenol (SR).
Residuo de ignición (Ensayo para reactivos) -Inapreciable, determinado sobre 100 mg.
Pérdida por secado <680> - Secar a 105 °C hasta peso constante: no pierde más de 10,0 % de su peso.
Clorhidrato de hidroxilamina - NH2OH-HCI- (PM:69,5) - Emplear un rectivo analítico apropiado.
Clorhidrato de metafenilendiamina-(Diclorhidrato de metafenilendiamina) - C6H4(NH2)2. 2HCl (PM: 181,1) - Polvo cristalino blanco o algo rojizo. Fácilmente soluble en agua. Expuesto a la luz adquiere un color rojizo. Almacenar en envases inactínicos.
Solubilidad - Una solución de 1 g en 200 ml de agua es incolora.
[NOTA: la solución de clorhidrato de metafenilendiamina puede ser decolorada mediante tratamiento con una pequeña cantidad de carbón activado.]
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 1 g con 0,5 ml de ácido sulfúrico: el residuo no pesa más de 1 mg (0,1 %).
Clorhidrato de 1-naftilamina - C10H7NH2. HCl (PM: 179,7) - Polvo blanco, cristalino que se torna azulado por exposición a la luz y al aire. Soluble en agua, alcohol y éter.
Una solución (1 en 100) acidificada con ácido acético, da un color violeta con 5 gotas de cloruro férrico (SR). Una solución (1 en 40) en ácido acético diluido es incolora y sólo algo opalescente.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 200 mg con unas pocas gotas de ácido sulfúrico: el peso del residuo es mínimo.
Clorhidrato del éster metílico de p-toluensulfonil-Larginina - C14H22N4O4S . HCl - (PM: 378,9)
Determinar su aptitud según se especifica en el ensayo Límite de tripsina en Quimotripsina.
Clorhidrato del éster etílico de N-benzoíl-Larginina - C15H22N4O3. HCl - (PM: 342,8) - Determinar si es apropiado para emplear como sustrato según se especifica en Tripsina cristalizada.
Clorhidrato de piridoxal - C8H9NO3 . HCl (PM:203,6) - Cristales o polvo cristalino de un color entre blanco a ligeramente amarillo. Se oscurece gradualmente por exposición al aire o a la luz solar. Fácilmente soluble en agua; soluble en alcohol; insoluble en acetona, cloroformo y éter. Sus soluciones son ácidas (aproximadamente pH 3).
Intervalo de fusión <260> - Entre 171 y 175 °C, con descomposición.
Residuo de ignición (Ensayo para reactivos) - No más de 0,1 %.
Pérdida por secado <680> - Secar a 105 °C durante 2 horas: no pierde más de 0,5 % de su peso.
Contenido de nitrógeno (Ensayo para reactivos)
Determinar por el método de Kjeldahl, empleando una muestra secada previamente a 105 °C durante 2 horas: contiene entre 6,7 y 7,1 % de N.
Contenido de cloruro - Pesar exactamente 500 mg, previamente secados a 105 °C durante 2 horas, y disolver en 50 ml de agua. Agregar 3 ml de ácido nítrico y 50,0 ml de nitrato de plata 0,1 N (SV) luego agregar 5 ml de nitrobenceno, agitar durante aproximadamente 2 minutos, agregar sulfato férrico amónico (SR) y titular el nitrato de plata en exceso con tiocianato de amonio 0,1 N (SV). Cada mililitro de nitrato de plata 0,1 N equivale a 3,545 mg de Cl. Contiene entre 17,2 y 17,7 %.
Cloro - Cl2 - (PM: 70,9) - Gas amarillo verdoso. Grado de alta pureza comercialmente disponible por la mayoría de los proveedores de gases de la especialidad.
m-Cloroacetanilida - C8H8CIN0 - (PM: 169,6) -Gránulos de color beige a casi blanco.
Valoración -
Fase móvil - Acetonitrilo y agua (22:3).
Procedimiento - Inyectar aproximadamente 20 ml en un cromatógrafo de líquidos (ver 100. Cromatografia) equipado con un detector a 254 nm y una columna de 15 cm x 4,6 mm con fase estacionaria constituida por octadecilsilano químicamente unido a partículas de sílice porosa de 3 a 10 mm de diámetro. El caudal es de aproximadamente 1,5 ml por minuto. El área del pico de C8H8CIN0 no es menor de 99,9 % del área total.
Intervalo de fusión <260> - Entre 79 y 80 °C.
p-Cloroacetanilida - C8H8ClN0 - (PM: 169,6) - Cristales o polvo cristalino en forma de agujas, blanco o amarillo pálido. Insoluble en agua; soluble en alcohol y éter.
Solubilidad - 1 g se disuelve en 30 ml de alcohol para formar una solución transparente. Intervalo de fusión <260> - Entre 178 y 181 °C.
Residuo de ignición (Ensayo para reactivos) - No más de 0,1 %.
1-Cloroadamantano - C10H15SCl - (PM: 170,7) -Sólido cristalino de color blanco.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografia) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con una capa de fase estacionaria constituida por goma de dimetilpolisiloxano de 1 mm. Mantener el inyector y el detector a aproximadamente 250 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 150 °C y se programa un ascenso de 10 °C por minuto hasta 280 °C. Se emplea helio como gas transportador. El área del pico de C10 H15SCl no es menor de 97,5% del área total.
3-Cloroanilina - C6H6CIN = (PM: 127,6) - Líquido incoloro a pardo claro. Soluble en ácido y en la mayoría de los solventes orgánicos; prácticamente insoluble en agua.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con una capa de 1 mm de fase estacionaria constituida por goma de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 250 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 150 °C y se programa un ascenso de 10°C por minuto hasta 280 °C. Se emplea helio como gas transportador. El área del pico de C6H6CIN no es menor de 99 % del área total.
Indice de refracción <230> - Entre 1,592 y 1,596, a 20 °C.
Clorobenceno - C6H5CI - (PM: 112,6) - Líquido transparente, incoloro de olor característico. Insoluble en agua; soluble en alcohol, cloroformo y éter.
Densidad relativa <160> - Entre 1,100 y 1,111.
Intervalo de ebullición (Ensayo para reactivos) -No menos de 95 % destila entre 129 y 131 °C. Acidez - A 200 ml de metanol agregar rojo de metilo (SR) y neutralizar con hidróxido de sodio 0,1 N, sin tener en cuenta la cantidad de álcali consumido. Disolver 23 ml de muestra en el metanol neutralizado y titular con hidróxido de sodio 0,10 N: no se requiere más de 1,0 ml para neutralizar la muestra (aproximadamente 0,015 % como HCl).
Residuo de evaporación - Evaporar 91 ml en una placa calefactora y secar a 105 °C durante 30 minutos: el residuo no pesa más de 10 mg (aproximadamente 0,010 %).
4-Clorobenzofenona - C13H9CIO - (PM: 216,7) -Emplear uno de grado apropiado.
1-Clorobutano - Ver Cloruro de n-butilo.
2-Cloroetilamina monoclorhidrato - (PM: =116,0) - C2H6CIN . HCl - Polvo casi blanco.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografia) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con una capa de 1 mm de fase estacionaria que consiste en 14% de cianopropilfenil y 86% de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 150 °C y 300 °C, respectivamente. La temperatura de la columna se mantiene, a aproximadamente 50 °C y se programa un ascenso de 10 °C por minuto hasta 200 °C Se emplea helio como gas transportador. El área del pico de C2H6CIN. HCl no es menor de 99 % del área total.
Intervalo de fusión <260> - Entre 150 y 246 °C.
p-Clorofenol - C6H5ClO - (PM: 128,6) - Sólido cristalino blanco a amarillo pálido, de olor característico. Moderadamente soluble en agua; muy soluble en acetona, éter y metanol.
Valoración - Transferir aproximadamente 200 mg, exactamente pesados, a un vaso de precipitados de 100 ml, agregar 25 ml de agua, agitar por rotación hasta disolver y agregar gota a gota, suficiente solución de hidróxido de sodio para asegurar la completa disolución de la muestra. Transferir la solución a un erlenmeyer con tapón de vidrio de 500 ml, emplear agua para lavar el vaso de precipitados y diluir con agua a aproximadamente 100 ml. Agregar 25,0 ml de bromuro-bromato de potasio 0,1 N (SV) y 10 ml de ácido clorhídrico, inmediatamente insertar el tapón en el erlenmeyer y agitar por rotación vigorosamente durante 2 a 3 minutos. Remover el tapón, agregar rápidamente 5 ml de solución de ioduro de potasio (1 en 5), teniendo cuidado de evitar pérdida de bromo, insertar de inmediato el tapón y agitar vigorosamente durante aproximadamente 1 minuto. Lavar el tapón y el cuello del erlenmeyer con agua. Titular con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Cada mililitro de bromurobromato de potasio 0,1 N equivale a 6,43 mg de C6H5OCI. Contiene no menos de 99 %.
Intervalo de fusión <260> - Entre 42 y 44 °C.
Intervalo de ebullición (Ensayo para reactivos) -
No menos de 90 % destila entre 218,5 y 221,5 °C.
Cloroformo - CHCl3 - (PM: 119,4) - Emplear un reactivo analítico apropiado.
Cloroformo libre de alcohol - Emplear uno de grado apropiado.
Cloroformo, metil - Ver Metilcloroformo.
1-Cloronaftaleno - (Alfacloronaftaleno) - (PM: 162,6) - C10H7CI - Líquido incoloro a amarillo claro.
Valoración - Emplear un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de acero inoxidable de 1,83 m x 3,2 mm empacada con fase estacionaria con goma de dimetilpolixiloxano al 7% sobre soporte constituido por tierra silicea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad, pero no se lava con bases. La tierra silícea puede ser silanizada al tratar con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales] Mantener el inyector y el detector a aproximadamente 250 y 310 °C, respectivamente. La temperatura de la columna se programa para que aumente 10 °C por minuto de 50 a 250 °C. Contiene no menos de 98 % de C10H7CI, siendo 2-cloronaftaleno no más de 2 %.
Indice de refracción - Entre 1,6320 y 1,6340, a 20 °C.
Cloroplatinato de potasio - K2PtCl6 - (PM: 486,0) - Polvo pesado, amarillo. Soluble en ácido clorhídrico y ácido nítrico.
Valoración - Pesar exactamente alrededor de 300mg, transferirlos a un vaso de precipitados de 600ml, agregar 20 ml de ácido clorhídrico y calentar suavemente, si fuera necesario, para lograr la disolución completa. Agregar granallas de cinc, lentamente, hasta que no se disuelvan más. Agregar 2 ml de ácido clorhídrico y digerir durante 1 hora en un baño de vapor para coagular el platino reducido. Agregar más ácido si fuera necesario, para asegurar que se haya disuelto todo el cinc. Filtrar a través de papel, lavando el vaso de precipitados con ácido clorhídrico diluido hasta que todo el precipitado sea transferido al filtro luego lavar con varias porciones de agua. Incinerar el filtro en un crisol previamente pesado a 800 ± 25 °C hasta peso constante. Cada miligramo de residuo equivale a 1,0 mg de platino. Contiene no menos de 40 %.
Clorotrimetilsilano - C3H9ClSi - (PM: 108,6) -Líquido transparente, incoloro a amarillo claro. Emite gases cuando se expone al aire húmedo.
Precaución - Reacciona violentamente con agua, alcoholes y otros dadores de hidrógeno. Almacenar en envases de vidrio de cierre perfecto.
Indice de refracción - Entre 1,3850 y 1,3890, a 20 °C.
Cloruro cobaltoso - (Cloruro de cobalto) - (PM: 237,9) - COCl2. H2O -Emplear un reactivo analítico apropiado.
Cloruro cúprico - CuCl2. H2O - (PM: 170,5) -Cristales delicuescentes verde azulados. Fácilmente soluble en agua; soluble en alcohol; poco soluble en éter.
Materia insoluble (Ensayo para reactivos) = No más de 1,0 mg, determinado sobre 10 g (0,010 %). Retener el filtrado y los lavados combinados para el ensayo de Sulfato.
Nitrato - Disolver 500 mg en 30 ml de ácido, sulfúrico diluido (1 en 30). Lentamente agregar la solución, con agitación constante, a 20 ml de solución de ácido de sodio (1 en 10) y digerir en un bañó de vapor durante 15 minutos. Enfriar, diluir con agua a 50 ml y filtrar. A 10 ml del filtrado transparente, agregar 0,05 ml de índigo carmín (SR) seguido de 10 ml de ácido sulfúrico: el color azul no desaparece completamente dentro de 5 minutos (aproximadamente 0,15 %).
Sulfato (Ensayo para reactivos) - Método Il. El filtrado y los lavados combinados retenidos del ensayo para Materia insoluble no producen más de 1,2 mg de residuo (0,005 %).
Sustancias no precipitadas por sulfuro de hidrógeno - Disolver 2 g en 100 ml de agua, agregar 1 ml de ácido sulfúrico, calentar la solución a 70 °C y pasar sulfuro de hidrógeno a través de la solución hasta que el cobre precipite completamente. Dejar que el precipitado sedimente y filtrar sin lavar. Transferir 50,0 ml del filtrado a un cristalizador previamente pesado y evaporar en un baño de vapor hasta sequedad. Suavemente calcinar el cristalizador sobre una llama y luego a 800 ± 25 °C hasta peso constante. Enfriar y pesar: el residuo no pesa más de 1,0 mg (0,1%). Retener el residuo para el ensayo de Hierro.
Hierro <580> - Al residuo retenido del ensayo anterior, agregar 2 ml de ácido clorhídrico, 2 ml de agua y 0,05 ml de ácido nítrico. Evaporar lentamente en un baño de vapor hasta sequedad luego tomar el residuo en 1 ml de ácido clorhídrico y 10 ml de agua. Diluir con agua a 100 ml y mezclar. A 20 ml de la dilución agregar 10 ml de agua y mezclar: 10 ml de esta solución no presenta más de 0,01 mg de Fe (0,015 %). Retener la dilución del residuo para el ensayo de Otros metales.
Otros metales - A 20 ml de la solución del residuo retenida del ensayo para Hierro agregar un leve exceso de hidróxido de amonio, calentar a ebullición la solución durante 1 minuto, filtrar y lavar el residuo con agua hasta que el filtrado y los lavados combinados midan 20 ml. Neutralizar el filtrado con ácido clorhídrico diluido, diluir con agua a 25 ml y agregar 0,15 ml de hidróxido de amonio y 1 ml de sulfuro de hidrógeno (SR): cualquier color producido no es más oscuro que el de un control que contiene, en el mismo volumen, 0,15 ml de hidróxido de amonio, 1 ml de sulfuro. de hidrógeno (SR) y 0,02 mg de Ni (0,01 como Ni).
Cloruro de acetilcolina - (PM: 181,7) -[CH3COOCH2CH2N(CH3)]Cl - Polvo blanco cristalino, inodoro o casi inodoro. Muy delicuescente. Muy soluble en agua; fácilmente soluble en alcohol.
Intervalo de fusión <260> - Cuando se seca previamente a 110 °C en un tubo capilar durante 1 hora, funde entre 149 y 152 °C.
Reacción - Una solución 1 en 10 es neutra frente al tornasol.
Residuo de ignición (Ensayo para reactivos) - Inapreciable, determinado sobre 200 mg.
Solubilidad en alcohol - Una solución de 500 mg en 5 ml de alcohol es completa e incolora.
Porcentaje de acetilo (CH3CO) - Pesar exactamente 400 mg, previamente secados a 105 °C durante 3 horas, y disolver en 15 ml de agua en un erlenmeyer con tapón de vidrio. Agregar 40,0 ml de hidróxido de sodio 0,1 N (SV), calentar en un baño de vapor durante 30 minutos. Insertar el tapón, dejar enfriar, agregar fenolftaleína (SR) y titular el exceso de álcali con ácido sulfúrico 0,1 N (SV). Determinar la normalidad exacta del hidróxido de sodio 0,1 N titulando 40,0 ml, una vez tratados de la misma manera que en el ensayo. Cada mililitro de hidróxido de sodio 0,1 N equivale a 4,305 mg de CH3CO. Contiene entre 23,2 y 24,2 %.
Porcentaje de cloro (Cl) - Pesar exactamente 400 mg, previamente secados a 105 °C durante 3 horas, y disolver en 50 ml de agua en un erlenmeyer de 125 ml con tapón de vidrio. Agregar mediante agitación 30,0 ml de nitrato de plata 0,1 N (SV), a continuación agregar 5 ml de ácido nítrico y 5 ml de nitrobenceno, agitar, agregar 2 ml de sulfato férrico amónico (SR) y titular el nitrato de plata en exceso con tiocianato de amonio 0,1 N (SV). Cada mililitro de nitrato de plata 0,1 N (SV) equivale a 3,545 mg de Cl. Contiene entre 19,3 y 19,8 % de Cl.
Cloruro de acetilo - CH3COCl - (PM: 78,5) - Líquido transparente, incoloro, de fuerte olor acre. Se descompone en presencia de agua y alcohol. Miscible con cloroformo. Densidad relativa: aprox. 1,1.
Intervalo de ebullición (Ensayo para reactivos) - No menos de 94 % destila entre 49 y 53 °C.
Residuo de evaporación - Evaporar 10 ml en un baño de vapor y secar a 105 °C durante 1 hora: el residuo no pesa más de 2,5 mg (aproximadamente 0,02 %).
Miscibilidad con cloroformo - Porciones separadas de 5 ml proporcionan soluciones claras con 20 ml de cloroformo.
Solubilidad - Colocar 5 ml en una probeta de 50 ml y agregar con cuidado, gota a gota, aproximadamente 3 ml de agua, agitando luego de cada agregado hasta que la reacción se complete, luego diluir con agua a 50 ml: la solución es transparente.
Compuestos fosforados (Ensayo para reactivos) - Agregar 3 ml de ácido nítrico a 5 ml de la solución obtenida en el ensayo para Solubilidad y evaporar en un bañó de vapor hasta sequedad. El residuo, disuelto en 20 ml de agua, no presenta más de 0,03 mg de PO4 (0,02 % como P).
Metales pesados - Diluir 10 ml de la solución obtenida en el ensayo para Solubilidad con 30 ml de agua, agregar 10 ml de sulfuro de hidrógeno (SR) y alcalinizar con amoníaco (SR): no se produce ningún cambio notorio en el color.
Cloruro de amonio – NH4CI – (PM: 53,5) - Emplear un reactivo analítico apropiado.
Cloruro de bario – BaCI2 . 2H2O - (PM: 244,3) - Emplear un reactivo analítico apropiado.
Cloruro de bario anhidro – BaCI2 - (PM: 208,2) - Puede obtenerse secando cloruro de bario en capas delgadas a 125°C hasta que la pérdida de peso entre dos períodos de secado de 3 horas sucesivos no sea mayor de 1%.
Cloruro de bario dihidrato - Emplear cloruro de bario.
Cloruro de bencenosulfonilo – C6H5SO2Cl - (PM: 176,6) - Líquido incoloro, aceitoso. Insoluble en agua fría; soluble en alcohol y éter. Solidifica a 0°C.
Intervalo de fusión <260> - Entre 14 y 17 °C.
Intervalo de ebullición (Ensayo para reactivos) - Entre 251 y 252 °C.
Cloruro de benciltrimetilamonio - (PM: 185,7) C6H5CH2N(CH3)3CI - Disponible como una solución acuosa al 60 %. Esta solución es transparente e incolora o algo amarillenta y tiene un leve olor a amina.
Valoración - Transferir 2 ml a un matraz aforado de 50 ml y completar a volumen con agua. Transferir 20 ml de la solución en un erlenmeyer de 125 ml, agregar aproximadamente 30 ml de agua, luego agregar 0,25 ml de diclorofluoresceína (SR) y titular con nitrato de plata 0,1 N (SV).
Cada mililitro de nitrato de plata 0,1 N equivale a 18,57 mg de C6H5CH2N(CH3)3Cl. Contiene entre 59,5 y 60,5 %.
Cloruro de benzalconio - Emplear Cloruro de benzalconio.
Cloruro de benzoílo - C6H5COCI - (PM: 140,6) - Emplear un reactivo analítico apropiado.
Cloruro de n-butilo - (1-Clorobutano) – C4H9Cl – (PM: 92,6) - Líquido transparente, incoloro, volátil, de olor leve, característico. Altamente inflamable. Prácticamente insoluble en agua. Miscible con alcohol y éter.
Valoración - Analizar por cromatografía gas-líquido empleando un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de acero inoxidable de 1,8 m x 3 mm empacada con fase estacionaria de polietilenglicol (p.m.p aproximadamente 15.000 [NOTA: un compuesto de polietilenglicol de alto peso molecular con un ligando diepóxido]) sobre soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad, pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el detector y el inyector a aproximadamente 310 y 230 °C, respectivamente. La temperatura de la columna se programa para aumentar 10 °C por minuto de 35 a 150 °C. Se emplea helio como gas transportador con un caudal de aproximadamente 40 ml por minuto. Presenta una pureza de no menos de 98 %.
Intervalo de ebullición <240> - Entre 76 y 80 °C, con un intervalo de fusión no mayor de 2 °C.
Indice de refracción - Entre 1,4015 y 1,4035, a 20 °C.
Acidez - Agregar fenolftaleína (SR) a 75 ml y titular con hidróxido de potasio 0,1 N en metanol hasta color rosado débil persistente, con agitación, durante 1,5 segundos: no se requieren más de 0,91 ml (aproximadamente 0,005 % como HCl).
Agua <120> - Titulación volurnétrica directa. No más de 0,02 %.
Residuo después de la evaporación - Evaporar aproximadamente 60 ml (50 g), exactamente pesados, en una cápsula de platino, previamente pesada, en un baño de vapor y secar a 105 °C durante 1 hora: no contiene más de 0,005 %.
Cloruro de calcio - CaCl2 . 2H2O - (PM: 147,0) - Emplear cloruro de calcio dihidrato de grado apropiado.
Cloruro de calcio anhidro (para secado) - CaCl2 (PM: 111,0) - Emplear un reactivo analítico apropiado.
Cloruro de cetiltrimetilamonio al 25 % en agua C19H42ClN - (PM: 320,0) - Emplear uno de grado apropiado.
Cloruro de cinc anhidro pulverizado - Emplear Cloruro de cinc secado y pulverizado.
Cloruro de colina – HOCH2CH2N(CH3)3Cl - (PM: 139,6) - Cristales blancos o polvo cristalino. Muy soluble en agua. Es higroscópico. Almacenar en envases de cierre perfecto.
Valoración –Transferir aproximadamente 100 mg, previamente secados a 105 °C durante 2 horas y exactamente pesados, a un vaso de precipitados, agregar 20 ml de agua y 1 gota de solución de cloruro de aluminio (1 en 10) y mezclar. Agregar lentamente 20 ml de una solución de tetrafenilborato de sodio recientemente preparada y filtrada (1 en 50) y dejar la mezcla en reposo durante 30 minutos agitando ocasionalmente por rotación. Filtrar a través de un filtro de vidrio sinterizado de porosidad media y lavar el vaso de precipitados y el precipitado con cuatro porciones de 10 ml de agua. El peso del precipitado, determinado luego de secar a 105 °C durante 2 horas y multiplicado por 0,3298, da el peso equivalente de C5H14ClNO. Contiene no menos de 99,5 %.
Residuo de ignición <270> - No más de 0,1 %.
Cloruro de dimetiletil(3-hidroxifenil)amonio – Emplear Cloruro de edrofonio.
Cloruro de 3,5-dinitrobenzoílo - (PM: 230,6) - (NO2)2C6H3COCl - Polvo cristalino amarillo pálido. Fácilmente soluble en soluciones de hidróxido de sodio diluidas; soluble en alcohol.
Intervalo de fusión <260> - Entre 67 y 69 °C.
Solubilidad en hidróxido de sodio - Una solución de 500 mg en 25 ml de hidróxido de sodio 1 N es transparente o no más que débilmente turbia.
Residuo de ignición - Someter a ignición 1 g con 0,5 ml de ácido sulfúrico: el residuo no pesa más de 1 mg (0,1 %).
Cloruro de 3-hidroxifenildimetiletil amonio - [Cloruro de dimetiletil(3-hidroxifenil)amonio] - Emplear Cloruro de edrofonio.
Cloruro de lantano – LaCl3 - (PM: 245,2) - Emplear un reactivo analítico apropiado.
Cloruro de litio – LiCl - (PM: 42,4) - Cristales o gránulos blancos, delicuescentes. Fácilmente soluble en agua; soluble en acetona, alcohol, alcohol amílico y éter. Conservar en envases de cierre perfecto.
Valoración - Disolver aproximadamente 1,3 g, previamente secados a 120 °C durante 1 hora y exactamente pesados, en agua para obtener 50,0 ml. Transferir 5 ml de la solución a un erlenmeyer de 250 ml y agregar 5 ml de ácido acético glacial, 50 ml de metanol y 2 gotas de eosina (SR). Titular lentamente con nitrato de plata 0,1 N (SV), agregándolo gota a gota hacia el final, hasta que se torne de un color rojo intenso algo fluorescente. Cada mililitro de nitrato de plata 0,1 N equivale a 4,239 mg de LiCl. Contiene no menos de 98 %.
Neutralidad - Disolver 2 g en 20 ml de agua y agregar 1 gota de rojo de metilo (SR): cualquier color rojo producido vira al amarillo con el agregado de no más de 0,30 ml de hidróxido de sodio 0,020 N. Cualquier color amarillo producido vira a rosado con el agregado de no más de 0,30 ml de ácido clorhídrico 0,020 N.
Materia insoluble (Ensayo para reactivos) - No más de 1,0 mg, determinado sobre 10 g (0,010 %).
Nitrato (Ensayo para reactivos) - 1 g disuelto en 2 ml de agua no presenta más color que el que se observa en 1,0 ml de Solución de nitrato estándar (0,001 %).
Fosfáto (Ensayo para reactivos) - 2 g no presentan más de 0,02 mg de PO4 (0,001 %).
Sulfato (Ensayo para reactivos) - Método I. 1 g presenta no más de 0,2 mg de SO4 (0,02 %).
Amonio –
Solución de amonio estándar - Disolver 296 mg de cloruro de amonio en agua para obtener 1 litro. Esta solución contiene el equivalente de 0,1 mg de amonio (NH4) por ml.
Procedimiento - A una solución de 900 mg en 50 ml de agua, agregar 1 ml de solución de hidróxido de sodio (1 en 10) y 2 ml de iodomercuriato de potasio alcalino (SR): no se produce más color que el producido por 0,3 ml de Solución de amonio estándar, diluido con agua a 50 ml y tratado en forma similar (0,003 %).
Bario - Disolver 2 g en 20 ml de agua, filtrar y fraccionar el filtrado en dos porciones iguales. A una porción agregar 1 ml de ácido sulfúrico diluido y al otro agregar 1 ml de agua: luego de 2 horas, las dos porciones están igualmente claras.
Calcio (Ensayo para reactivos) - Disolver 2,50 g en agua para obtener 100 ml (Solución muestra). Disolver otros 2,50 g en una mezcla de 5,00 ml de Solución de calcio estándar y agua para obtener 100 ml (Solución control). Determinar el calcio según se indica en Espectrofotometría de absorción y emisión atómica para reactivos (Ensayo para reactivos) (0,02%).
Metales pesados (Ensayo para reactivos) - No más de 0,001 %.
Hierro <580> - Una solución de 500 mg en 47 ml de agua que contiene 2 ml de ácido clorhídrico no presenta más de 0,01 mg de Fe (0,002 %).
Magnesio –
Solución de magnesio estándar - Disolver 1,014 g de cristales transparentes no eflorecidos de sulfato de magnesio en agua para obtener 1 litro. Esta solución contiene el equivalente de 0,1 mg de magnesio (Mg) por ml.
Procedimiento - A una solución de 1 g en 45 ml de agua, agregar 0,5 ml de solución de amarillo de tiazol (1 en 10.000) y 5 ml de solución, de hidróxido de sodio (1 en 10): el color rosado que se produce no es más intenso que el producido por 1 ml de Solución de magnesio estándar, diluida con agua a 45 ml y tratada en forma similar (0,1 %).
Potasio (Ensayo para reactivos) - Disolver 5,0 g en agua para obtener 100 ml (Solución muestra).
Disolver otros 5,0 g en una mezcla de 1,00 ml de Solución de potasio estándar y agua para obtener 100 ml (Solución control). Determinar el potasio según se indica en Fotometría de llama para reactivos (Ensayo para reactivos) (0,01 %).
Sodio (Ensayo para reactivos) - Disolver 200 mg en agua para obtener 100 ml (Solución muestra). Disolver otros 200 mg en una mezcla de 20 ml de Solución de sodio estándar y agua para obtener 100 ml (Solución control). Determinar el sodio según se indica en Fotometría de llama para reactivos (Ensayo para reactivos) (0,1 %).
Cloruro de magnesio – MgCl2 . 6H2O - (PM: 203,3) - Emplear un reactivo analítico apropiado.
Cloruro de metileno - (Diclorometano) – CH2Cl2 (PM: 84,9) - Emplear un reactivo analítico apropiado.
Cloruro de oro - (Acido cloráurico) - (PM: 393,8) HAuCl4 . 3H2O - Emplear un reactivo analítico apropiado.
Cloruro de paladio – PdCl2 - (PM: 177,3) – Polvo cristalino marrón. Soluble en agua, alcohol, acetona y ácido clorhídrico diluido.
Valoración - Disolver 80 mg, exactamente pesados, en 10 ml de ácido clorhídrico diluido, diluir con agua a 50 ml y agregar 25 ml de una solución 1 en 100 de dimetilglioxima en alcohol. Dejar reposar durante 1 hora y filtrar. Controlar la completa precipitación con la solución de dimetilglioxima. Incinerar el precipitado en un crisol de platino, previamente pesado, a 850 °C durante 2 horas, enfriar y pesar el paladio. El peso del residuo no es menor de 59,0 del peso de la muestra.
Cloruro de potasio – KCl - (PM: 74,6) - Emplear un reactivo analítico apropiado.
Cloruro de sodio – NaCl - (PM: 58,4) - Emplear un reactivo analítico apropiado.
Cloruro de tetrametilamonio - (CH3)4NCl - (PM: 109,6) – Cristales incoloros. Soluble en agua y alcohol; insoluble en cloroformo.
Valoración - Transferir aproximadamente 200 mg, exactamente pesados, a un vaso de precipitados, agregar 50 ml de agua y 10 ml de ácido nítrico diluido, agitar por rotación hasta disolver la muestra, agregar 50,0 ml de nitrato de plata 0,1 N (SV) y mezclar. Agregar 2 ml de sulfato férrico amónico (SR) y 5 ml de nitrobenceno, agitar y titular el exceso de nitrato de plata con tiocianato de amonio 0,1 N (SV). Cada mililitro de nitrato de plata 0,1 N equivale a 10,96 mg de (CH3)4NCl. Contiene no menos de 98 %.
Cloruro de trifeniltetrazolio – C19H15ClN4 - (PM: 334,8) - Polvo cristalino blanco a amarillento. Fácilmente soluble en agua y alcohol; poco soluble en acetona; insoluble en éter. Contiene generalmente solvente de cristalización y cuando se seca a 105 °C funde aproximadamente a 240 °C, con descomposición.
Solubilidad - Porciones separadas de 100 mg se disuelven completamente en 10 ml de agua y en 10 ml de alcohol, respectivamente, dando soluciones transparentes o prácticamente transparentes.
Pérdida por secado <680> - Secar a 105 °C hasta peso constante: no pierde más de 5,0 % de su peso.
Residuo de ignición (Ensayo para reactivos) - Inapreciable, determinado sobre 100 mg.
Sensibilidad - Disolver 10 mg en 10 ml de alcohol absoluto (A). Luego disolver 10 mg de dextrosa en 20 ml de alcohol absoluto (B). A 0,2 ml de B agregar 1 ml de alcohol absoluto y 0,5 ml de hidróxido de tetrametilamonio (SR) diluido (1 volumen se diluye con 9 volúmenes de alcohol absoluto) luego agregar 0,2 ml de A: un color rojo intenso se desarrolla dentro de los 10 minutos.
Cloruro de trifluorvinilo (polímero) - Emplear uno de grado apropiado.
Cloruro de vinilo – C2H3Cl - (PM: 62,5) - Gas incoloro. Poco soluble en solventes orgánicos.
Cloruro de trimetilacetohidrazida amonio - (Cloruro de betaín hidracida; Reactivo de Girard T) [(CH3)3N+CH2CONHNH2]Cl - (PM: 167,6) - Cristales incoloros o blancos. Fácilmente soluble en agua; soluble en alcohol; insoluble en cloroformo y éter. Higroscópico.
Intervalo de fusión <260> - Entre 185 y 192 °C, determinado luego de recristalización de alcohol caliente, si fuera necesario.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 1 g con 0,5 ml de ácido sulfúrico: el residuo no pesa más de 10 mg (1 %).
Cloruro estañoso – SnCl2 . 2H2O – (PM: 225,7) – Emplear un reactivo analítico apropiado.
Cloruro férrico - FeCl3 . 6H2O = (PM: 270,3) - Emplear un reactivo analítico apropiado.
Cloruro mercúrico – HgCl2 - (PM: 271,5) – Emplear un reactivo analítico apropiado.
Cloruro platínico - (Acido cloroplatínico) – H2PtCl6 . 6H2O (PM: 517,9) - Emplear Acido cloroplatínico de grado apropiado.
Cloruro talioso – TlCl- (PM: 239,8) - Polvo fino, blanco, cristalino. Poco soluble en agua fría; moderadamente soluble en agua en ebullición; insoluble en alcohol. Precaución - Venenoso; emplear con ventilación apropiada.
Valoración - Disolver aproximadamente 500 mg, exactamente pesados, en una mezcla de 80 ml de agua y 0,5 ml de ácido sulfúrico. Cuando la disolución es completa, agregar 20 ml de ácido clorhídrico. Calentar a 60 °C y mantener esta temperatura mientras se titula con sulfato cérico 0,1 N (SV), determinando el punto final potenciométricamente, empleando electrodos de plata-cloruro de plata y platino. Cada mililitro de sulfato cérico 0,1 N equivale a 11,99 mg de TlCl. Contiene no menos de 99 %.
Cobaltinitrito de sodio - Na3Co(NO2)6 - (PM: 403,9) - Emplear un reactivo analítico apropiado.
Cobre - Cu - (PA: 63,55) - Emplear un reactivo analítico apropiado.
Colestano – C27H48 - (PM: 372,7) - Emplear uno de grado apropiado.
Colesterilo, n-heptilato - Emplear uno de grado apropiado.
Cortisona – C21H28O5 - (PM: 360,4) - Polvo blanco, cristalino. Prácticamente insoluble en agua; moderadamente soluble en alcohol y acetona. Funde aproximadamente a 220 °C, con descomposición.
Máximo de absorción - El espectro de absorción ultravioleta de una solución 1 en 100.000 en alcohol presenta un máximo aproximadamente a 238 nm.
Rotación específica <170> - Aproximadamente +209°, determinada en una solución 1 en 100 en alcohol.
Cromato de potasio – K2CrO4 - (PM: 194,2) - Emplear un reactivo analítico apropiado.
Cromatografía, celulosa con indicador de fluorescencia para - Ver Celulosa con indicador de fluorescencia para cromatografía.
Cromatografía, éter de petróleo para - Ver Eter de petróleo para cromatografía.
Cromatografía, gel de sílice para - Ver Gel de sílice para cromatografía.
Cromatografía, gel de sílice con indicador de fluorescencia para - Ver Gel de sílice con indicador de fluorescencia para cromatografía.
Cromatografía, n-heptano para - Ver n-Heptano para cromatografía.
Cromatografía, óxido de magnesio para - Ver óxido de magnesio para cromatografía.
Cromatografía, tierra de Fuller para - Ver Tierra de Fuller para cromatografía.
Cromatografía, tierra silícea para - Ver Tierra silícea para cromatografía.
Cromatografía, tierra silícea silanizada para -Ver Tierra silícea silanizada para cromatografía.
Cromotropato de sodio - Ver Acido cromotrópico.
Cromotropato disódico - (Sal disódica del ácido 4,5-dihidroxi-2,7-naftalenodisulfónico) – C10H6O8S2Na2 . 2H2O - (PM: 400,3) - Emplear un reactivo analítico apropiado.
D
Dantrón - (1,8-Dihidroxiantraquinona) – C14H8O4 - (PM: 240,2) - Emplear uno de grado apropiado.
Decanol - (Alcohol n-decílico) – C10H22O - (PM: 158,3) - Líquido transparente, viscoso. Densidad relativa: aproximadamente 0,83, a 20 °C. Solidifica aproximadamente a 6,5 °C. Insoluble en agua; soluble en alcohol y éter.
Valoración - Cuando se analiza por cromatografía gas-líquido (ver 100. Cromatografía) empleando un cromatógrafo de gases y condiciones apropiadas, presenta una pureza no menor a 99 %.
1-Decanosulfonato de sodio - Emplear uno de grado apropiado.
Decilsulfato de sodio – C10H21NaO4S - (PM: 260,3) - Sólido blanco, cristalino.
Valoración - Transferir aproximadamente 1 g, exactamente pesado, a un crisol apropiado, previamente pesado, humedecer con unas gotas de ácido sulfúrico y someter a ignición suavemente hasta peso constante. Cada miligramo de residuo equivale a 3,662 mg de C10H21NaO4S. Contiene no menos de 95%.
Desoxicolato de sodio - Ver Sales biliares.
2'-Desoxiuridina – C9H12N2O5 - (PM: 228,2).
Punto de fusión <260> - Aprox. 165 °C.
Cromatografía - Analizar según se indica en el ensayo para Sustancias relacionadas en Idoxiuridina aplicando 5 µl de una solución de 5-iodouracilo que contenga 0,25 mg por ml. El cromatograma sólo presenta una mancha principal.
Deuterocloroformo - CDCl3 - (PM: 120,4) - Emplear uno de grado apropiado.
Dextrina - (C6H10O5)n . xH2O - Polvo amorfo blanco. Lentamente soluble en agua fría; más fácilmente soluble en agua caliente; insoluble en alcohol.
Materia insoluble – Calentar a ebullición 1 g con 30 ml de agua en un matraz apropiado: la solución es incolora y transparente o débilmente no opalescente.
Pérdida por secado <680> - Secar a 105 °C hasta peso constante: no pierde más de 10,0 % de su peso.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 1 g con 0,5 ml de ácido sulfúrico: el residuo no pesa más de 5 mg (0,5 %).
Cloruro (Ensayo para reactivos) - Disolver 3 g en 75 ml de agua hirviendo, enfriar, diluir con agua a 75 ml y filtrar si fuera necesario. A 25 ml del filtrado agregar 2 ml de ácido nítrico y 1 ml de nitrato de plata (SR) y dejar reposar durante 5 minutos: cualquier turbidez producida no es mayor que la de un control que contiene 0,02 mg de Cl (0,002 %).
Sulfato (Ensayo para reactivos) - Método I. A una porción de 25 ml del filtrado del ensayo anterior, agregar 0,5 ml de ácido clorhídrico diluido y 2 ml de cloruro de bario (SR) y dejar reposar durante 10 minutos: cualquier turbidez producida no es mayor que la de un control que contiene 0,2 mg de SO4 (0,02 %).
Sustancias solubles en alcohol - Calentar a ebullición 1 g con 20 ml de alcohol durante 5 minutos bajo un refrigerante y filtrar en caliente. Evaporar 10 ml del filtrado en un baño de vapor y secar a 105 °C: el residuo no pesa más de 5 mg (1 %).
Azúcares reductores - Agitar 2 g con 100 ml de agua durante 10 minutos y filtrar hasta clarificar. A 50 ml del filtrado, agregar 50 ml de tartrato cúprico alcalino (SR) y calentar a ebullición durante 3 minutos. Filtrar a través de un crisol filtrante, previamente pesado, lavar con agua luego con alcohol y finalmente con éter y secar a 105 °C durante 2 horas: el precipitado de óxido cuproso no pesa más de 115 mg (correspondiente a aproximadamente 5 % de azúcares reductores como dextrosa).
Dextro pantotenato de calcio - Emplear Pantotenato de calcio.
Dextrosa anhidra - C6H12O6 - (PM: 180,2) - Emplear D-glucosa anhidra de grado apropiado.
Diacetilo - Ver 2,3-Butanodiona.
2,3-Diaminonaftaleno – C10H10N2 - (PM: 158,2) - Emplear uno de grado apropiado.
Dibencilo - Ver Bibencilo.
2,6-Dibromoquinona-clorimida - (2,6-Dibromo-N-cloro-p-benzoquinonaimina; reactivo DBQ) - O:C6H2Br2:NCl - (PM: 299,4) - Polvo amarillo, cristalino. Insoluble en agua; soluble en alcohol y en soluciones de hidróxidos alcalinos diluidos.
Intervalo de fusión <260> - Entre 82 y 84 °C.
Solubilidad en alcohol - Una solución de 100 mg en 10 ml de alcohol presenta sólo una leve turbidez.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 500 mg con 0,5 ml de ácido sulfúrico: el residuo no pesa más de 1 mg (0,2 %).
Sensibilidad - A 10 ml de una solución en agua que contiene 0,01 mg de fenol agregar 0,3 ml de una solución reguladora de borato de sodio (preparada disolviendo 2,84 g de borato de sodio cristalizado en 90 ml de agua caliente, agregando 8,2 ml de hidroxido de sodio 1 N y diluyendo con agua a 100 ml) y 0,1 ml de una solución de 10 mg de la muestra en 20 ml de alcohol: se desarrolla un color azul característico dentro de los 10 minutos.
Dibutilamina – C8H19N - (PM: 129,3) - Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con una capa de 1 µm de fase estacionaria constituida por goma de dimetilpolisiloxano. Mantener el inyector y el detector a 200 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 100 °C y se programa un ascenso de 10 °C por minuto hasta alcanzar 200 °C. Se emplea helio como gas transportador. El área del pico C8H19N no es menor de 99 % del área total.
Indice de refracción <230> - Entre 1,415 y 1,419, a 20 °C.
Diciclohexilamina - (C6H11)2 NH - (PM: 181,3) - Líquido transparente, fuertemente alcalino, con débil olor a pescado. Moderadamente soluble en agua. Miscible con solventes orgánicos comunes.
Densidad: 0,9104. Solidifica a -0,1 °C; funde aproximadamente a 20 °C.
Valoración - Pesar exactamente alrededor de 400mg en un pesafiltro previamente pesado. Transferir el pesafiltro tapado a un vaso de precipitados de 250 ml, agregar ácido acético glacial (SR) suficiente para cubrir el pesafiltro y abrirlo bajo la superficie del ácido. Agregar cristal violeta (SR) y titular con ácido perclórico 0,1 N (SV). Cada mililitro de ácido perclórico 0,1 N equivale a 18,13 mg de (C6H11)2NH. Contiene no menos de 98 %.
Densidad relativa <160> - Entre 0,911 y 0,917.
Intervalo de ebullición (Ensayo para reactivos) - Entre 255 y 257 °C.
Agua <120> - Titulación volumétrica directa. No más de 0,5 %.
N,N-Diclorhidrato de dimetil-p-fenilendiamina (CH3)2NC6H4NH2 . 2HCl - (PM: 209,1) - Sólido fino cristalino casi blanco, higroscópico, puede tener un tinte rosado. Fácilmente soluble en agua; soluble en alcohol.
Valoración: Tansferir aproximadamente 400 mg, exactamente pesados, a un vaso de precipitados de 250 ml y disolver en aproximadamente 75 ml de agua. Titular con hidróxido de sodio 0,1 N (SV) determinando el punto final potenciométricamente.
Cada mililitro de hidróxido de sodio 0,1 N equivale a 10,46 mg de C8H12N2 . 2HCl. Contiene no menos de 98 %.
Solubilidad - Una solución de 1 g en 10 ml de agua no produce más que una leve turbidez.
Diclorhidrato de o-fenilendiamina - (PM: 181,1) C6H8N2 . 2HCl - Polvo blanco.
Valoración –
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía con indicador de fluorescencia de 0,25 mm de espesor.
Fase móvil - Alcohol butílico, agua y ácido acético (12:5:3).
Procedimiento - Examinar la placa bajo luz ultravioleta a 254 nm: se observa una sola mancha, con trazas de impurezas.
Diclorhidrato de p-fenilendiamina - Ver Clorhidrato de p-fenilendiamina.
Diclorhidrato de hidracina - (NH2)2.2HCl - (PM: 105,0) - Polvo blanco.
Valoración - Disolver aproximadamente 34 mg, exactamente pesados, en 50 ml de agua. Agregar cuidadosamente con agitación, 1 g de bicarbonato de sodio. Precaución - Se puede producir una rápida liberación de dióxido de carbono. Titular con solución de iodo 0,1 N determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de solución de iodo 0,1 N equivale a 2,63 mg de (NH2)2 . 2HCl. Contiene no menos de 98 %.
Diclorhidrato de N-(1-Naftil)etilendiamina – C10H7NH(CH2)2NH2 . 2HCl - (PM: 259,2) - Emplear un reactivo analítico apropiado.
Diclorhidrato de piridoxamina - (PM: 241,1) C8H12N2O2 . 2HCl - Cristales o polvo cristalino de color blanco o amarillo. Se oscurece gradualmente por exposición al aire o luz solar. 1 g se disuelve en aproximadamente 1 ml de agua y en aproximadamente 60 ml de alcohol. Insoluble en cloroformo y éter. Sus soluciones son ácidas.
Intervalo de fusión <260> - Entre 225 y 230 °C, con descomposición.
Residuo de ignición (Ensayo para reactivos) - No más de 0,15 %.
Pérdida por secado <680> - Secar a 105 °C durante 2 horas: no pierde más de 0,5 % de su peso.
Contenido de nitrógeno (Ensayo para reactivos) - Determinar por el método de Kjeldahl, empleando una muestra previamente secada a 105 °C durante 2 horas. Contiene entre 11,3 y 11,8 % de N.
Contenido de cloruro - Proceder según se indica en el ensayo para Contenido de cloruro en Clorhidrato de piridoxal. Contiene entre 29,1 y 29,6 % de Cl.
2,5-Dicloroanilina – Cl2C6H3NH2 - (PM: 162,0) Cristales blancos en forma de agujas. Poco soluble en agua; soluble en alcohol y éter.
Intervalo de fusión <260> - Método I. Entre 49 y 50 °C.
2,6-Dicloroanilina – C6H5Cl2N - (PM: 162,0) - Polvo casi blanco.
Intervalo de fusión <260> - Entre 38 y 41 °C.
o-Diclorobenceno - C6H4Cl2 - (PM: 147,0) - Líquido transparente, de color pardo amarillento claro y olor aromático. Prácticamente insoluble en agua: Miscible con alcohol y éter. Hierve aproximadamente a 180 °C.
Valoración - Cuando se analiza por cromatografía gas-líquido (ver 100. Cromatografía) empleando un cromatógrafo de gases y condiciones apropiadas, presenta una pureza no menor a 98 %.
Densidad relativa <160> - Entre 1,299 y 1,301.
Indice de refracción - Entre 1,548 y 1,550, a 25 °C.
Residuo de evaporación - Evaporar 80 ml en un baño de vapor y secar a 105 °C durante 1 hora: el residuo no pesa más de 50 mg (0,005 %).
Acidez - Agregar fenolftaleína (SR) a 25 ml de metanol y titular con hidróxido de potasio alcohólico 0,02 N (SV) hasta un color rosado suave persistente durante 15 segundos. Transferir 25 ml de muestra a la solución, mezclar, evitar la exposición a la atmósfera y titular con hidróxido de potasio alcohólico 0,02 N (SV). No se requieren más de 2,2 ml para restaurar el color rosado (aproximadamente 0,005 %).
1,2-Dicloroetano - Ver Dicloruro de etileno.
2,6-Diclorofenol-indofenol sódico - (2,6-Dicloroindofenol sódico) – O:C6H2Cl2:NC6H4ONa con aproximadamente 2H2O – (PM: 290,1, anhidro) - Emplear un reactivo analítico apropiado.
Diclorofluoresceína – C20H10Cl2O5 - (PM: 401,2) [NOTA: esta especificación es tanto para el isómero 4,5 como para el 2,7 de diclorofluoresceína; el que sea apropiado para la preparación de diclorofluoresceína (SR)]. Polvo cristalino de color anaranjado débil. Moderadamente soluble en agua; soluble en alcohol y en soluciones de hidróxidos alcalinos.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 200 mg con 5 gotas de ácido sulfúrico: el residuo no pesa más de 1 mg (0,5 %).
Sensibilidad - Disolver 100 mg en 60 ml de alcohol, agregar 2,5 ml de hidróxido de sodio 0,1 N y diluir con agua a 100 ml. Agregar 1 ml de esta solución a una solución de ioduro de potasio preparada disolviendo 100 mg de ioduro de potasio, previamente secados a 105 °C hasta peso constante y exactamente pesados, en 50 ml de agua que contienen 1 ml de ácido acético glacial y titular con nitrato de plata 0,1 N (SV) hasta que el color del precipitado cambie de anaranjado amarillento pálido a rosado. El volumen de nitrato de plata 0,1 N consumido no es más de 0,10 ml mayor que el volumen calculado en base al contenido de KI de la muestra seca determinado en la valoración en loduro de potasio.
Diclorofluorometano – CHCl2F - (PM: 102,9) - Gas incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de conductividad térmica y una columna capilar de 30 m x 0,53 mm recubierta con una capa de 5 µm de fase estacionaria constituida por goma de dimetilpolisiloxano. Mantener el inyector y el detector a 200 °C. La temperatura de la columna se mantiene a 0 °C y se programa un ascenso de 5 °C por minuto hasta alcanzar 40 °C y luego un ascenso de 10 °C por minuto hasta alcanzar 180 °C. Se emplea helio como gas transportador. El área del pico de CHCl2F no es menor de 98 % del área total.
Diclorometano - Ver Cloruro de metileno.
2,4-Dicloro-1-naftol – C10H6OCl2 - (PM: 213,1) Polvo color pardo brillante.
Intervalo de fusión <260> - Entre 103 y 107 °C, con un intervalo de fusión no mayor de 2 °C.
2,6-Dicloroquinona-clorimida - (2,6-Dicloro-N-cloro-p-benzoquinona imina) – O:C6H2Cl2:NCl - (PM: 210,4) - Polvo cristalino amarillo pálido. Insoluble en agua; soluble en alcohol y en soluciones de hidróxidos alcalinos diluidos.
Intervalo de fusión <260> - Entre 65 y 67 °C.
Solubilidad en alcohol - Una solución de 100 mg en 10 ml de alcohol es completa y transparente.
Residuo de ignición - Someter a ignición 500 mg con 0,5 ml de ácido sulfúrico: el residuo no pesa más de 1 mg (0,2 %).
Sensibilidad - Cumple con los requisitos del ensayo para Sensibilidad en 2,6- Dibromoquinonaclorimida.
Dicloruro de etileno - (1,2-Dicloroetano) - (PM: 99,0) – C2H4Cl2 - Emplear un reactivo analítico apropiado.
Dicromato de potasio – K2Cr2O7 - (PM: 294,2) - Emplear un reactivo analítico apropiado.
Dicromato de sodio - (Para la preparación de mezcla sulfocrómica para limpieza de materiales de vidrio) - Na2Cr2O7 . 2H2O - (PM: 298,0) - Cristales o gránulos de color rojo anaranjado. Muy soluble en agua; insoluble en alcohol.
Dietilacetal de dimetilformamida – C7H17NO2 - (PM: 147,2) - N,N-dimetilformamida-dietilacetal. Punto de ebullición entre 128 y 130 °C. Indice de refracción: aproximadamente 1,40.
Dietilamina - (C2H5)2NH - (PM: 73,1) - Líquido incoloro, inflamable, altamente alcalino. Miscible con agua y alcohol. Forma un hidrato con agua. Precaución – Puede ser irritante para la piel y mucosas. Almacenar en envases bien cerrados.
Valoración - A 50 ml de agua agregar 6 a 8 gotas de un indicador recientemente preparado (mezclando 5 partes de una solución (1 en 1000) de verde de bromocresol en metanol con 1 parte de una solución (1 en 1000) de rojo de metilo en metanol) y neutralizar con ácido clorhídrico 0,1 N hasta la desaparición del color verde. Transferir aproximadamente 2 g de muestra, exactamente pesados, a un erlenmeyer con tapón de vidrio, previamente pesado, de 250 ml que contiene un pocos ml del agua neutralizada. Agregar el resto del agua neutralizada y titular con ácido clorhídrico 1 N (SV) hasta la desaparición del color verde. Cada mililitro de ácido clorhídrico 1 N equivale a 73,1 mg de (C2H5)2NH. Contiene no menos de 99,0%.
Densidad relativa <160> - Entre 0,700 y 0,705.
Intervalo de ebullición (Ensayo para reactivos) - Entre 55 y 58 °C.
Residuo después de la evaporación - Evaporar 14 ml (10 g) en un cristalizador en un baño de vapor hasta sequedad, secar a 105 °C durante 1 hora, enfriar y pesar: el peso del residuo no es mayor de 1,0 mg (0,010 %).
Sustancias insolubles en agua - Transferir 25 ml a un erlenmeyer de 125 ml y agregar 25 ml de agua en porciones de 5 ml, agitando bien luego de cada agregado. Agregar otros 25 ml de muestra a 25 ml de agua de la misma manera. En ningún caso se produce oscurecimiento o turbidez.
N,N-Dietilanilina – C6H5N(C2H5)2 - (PM: 149,2) - Líquido amarillo claro a ámbar.
Valoración – Inyectar una alícuota apropiada (aproximadamente 0,2 µl) en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de acero inoxidable de 1,8 m x 3 mm recubierta por una fase estacionaria constituida por un compuesto de polietilenglicol al 20 % (p.m.p aproximadamente 15.000 [NOTA: un compuesto de polietilenglicol de alto peso molecular con un ligando diepóxido]) sobre un soporte constituido por tierra silícea para cromatografía de gases, la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector y el detector a 250 y 310 °C, respectivamente. La temperatura de la columna se mantiene a 140 °C y se programa un ascenso de 6 °C por minuto hasta alcanzar 200 °C. Se emplea helio como gas transportador con un caudal de aproximadamente 40 ml por minuto. El tiempo de retención para la N,N-dietilanilina es de aproximadamente 4,9 minutos y el área del pico no es menor de 99 % del área total.
Indice de refracción - Entre 1,5405 y 1,5425, a 20 °C.
Dietilditiocarbamato de plata - (C2H5)2NCS2Ag (PM: 256,1) - Emplear un reactivo analítico apropiado.
Dietilditiocarbamato de sodio - (PM: 225,3) (C2H5)2NCS2Na . 3H2O - Emplear un reactivo analítico apropiado.
Dietilenglicol – C4H10O3 - (PM: 106,1) - Líquido incoloro a débilmente amarillo, viscoso e higroscópico, con olor leve. Miscible con agua, alcohol, éter y acetona. Insoluble en tetracloruro de carbono.
Densidad relativa <160> - Entre 1,117 y 1,120, a 20 °C.
Intervalo de destilación <240> - Entre 240 y 250 °C.
Acidez - Transferir 54 ml (60 g) a un erlenmeyer de 250 ml, agregar fenolftaleína (SR) y titular con hidróxido de potasio alcohólico 0,02 N (SV) hasta color rosado estable durante no menos de 15 segundos. No se requieren más de 2,5 ml (0,005 % como CH3COOH).
Agua <120> - No más de 0,2 %.
Residuo de ignición <270> - Transferir 50 g a una cápsula de platino, previamente pesada, calentar la cápsula suavemente hasta que los vapores se enciendan y la muestra se queme completamente. Someter a ignición el residuo a 800 ± 25 °C, enfriar y pesar: el residuo no pesa más de 2,5 mg (0,005 %).
Dietilenglicol succinato poliéster - (OCH2CH2OCH2CH2OOCCH2CH2COO)n - Líquido transparente, viscoso. Soluble en cloroformo. Es estabilizado mediante modificación del poliéster succinato de dietilenglicol, haciéndolo apropiado para emplear en cromatografía gas-líquido a una temperatura de 200 °C.
Dietilentriamina – C4H13N3 - (PM: 103,2) - Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con una fase estacionaria constituida por goma de dimetilpolisiloxano. Mantener el inyector y el detector a 200 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 100 °C y se programa un ascenso de 10 °C por minuto hasta alcanzar 250 °C, manteniendo esta temperatura durante 5 minutos. Se emplea helio como gas transportador. El área del pico principal no es menor de 95 % del área total.
Indice de refracción - Entre 1,4815 y 1,4845, a 20 °C.
Di(2-etilhexil)ftalato - (Bis (2-etilhexil) ftalato) – C24H38O4 - (PM: 390,6) - Emplear uno de grado apropiado.
Difenilamina - (C6H5)2NH - (PM: 169,2) - Emplear un reactivo analítico apropiado.
Difenilborinato de 2-aminoetilo – C14H16BNO - (PM: 225,1) - Polvo cristalino blanco.
Intervalo de fusión <260> - Entre 192 y 194 °C.
Difenilcarbazida - (C6H5NHNH)2CO - (PM: 242,3) - Emplear un reactivo analítico apropiado.
Difenilcarbazona - (Difenilcarbazona con s-difenilcarbazida (1:1)) - (PM: 482,6) – C6H5NHNHCON:NC6H5.C6H5NHNHCONHNHC6H5. Emplear un reactivo analítico apropiado.
Difenil éter – (Eter de fenilo) – (C6H5)2O - (PM: 170,2) - Líquido incoloro. Insoluble en agua; soluble en ácido acético glacial y la mayoría de los solventes orgánicos. Hierve aproximadamente a 259 °C.
Intervalo de fusión <260> - Entre 26 y 28 °C.
2,2-Difenilglicina – C14H13NO2 - (PM: 227,3) – Polvo casi blanco. Funde aproximadamente a 244 °C, con descomposición.
Valoración - Disolver aproximadamente 115 mg, exactamente pesados, en 30 ml de metanol. Lentamente agregar aproximadamente 20 ml de agua, calentando suavemente, si fuera necesario, para disolver completamente. Titular con hidróxido de sodio 0,1 N (SV) determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,1 Nquivale a 22,73 mg de C14H13NO2. Contiene no menos de 98,0 %.
Digerido pancreático de caseína (peptona bacteriológica) - (Triptona) - Polvo amarillo grisáceo, de olor característico pero no pútrido. Fácilmente soluble en agua; insoluble en alcohol y en éter. La caseína empleada en la preparación de este digerido debe reunir las siguientes especificaciones:
Residuo de ignición - No más de 2,5 %.
Pérdida por secado - No más de 8 %.
Acido libre (como ácido láctico) - No más de 0,25% Grasa - No más de 0,5 %.
Azúcares reductores - Trazas.
Finura - Todo debe pasar a través de un tamiz N° 20.
Grado de digestión - Disolver 1 g en 10 ml de agua y emplear esta solución para los siguientes ensayos:
(a) Cubrir 1 ml de la solución de digestión con 0,5 ml de una solución de 1 ml de ácido acético glacial en 10 ml de alcohol diluido: ningún anillo o precipitado se forma en la unión de los dos líquidos y cuando se agita no se produce turbidez (indicando la ausencia de caseína no digerida).
(b) Mezclar 1 ml de solución de digestión con 4ml de una solución saturada de sulfato de cinc: se forma una cantidad moderada de precipitado (indicando la presencia de proteosas). Filtrar y retener el filtrado.
(c) A 1 ml del filtrado del ensayo anterior, agregar 3 mI de agua y a continuación 1 gota de bromo (SR): se produce un color rojo violeta (indicando de la presencia de triptofano).
Compuestos nitrogenados (Ensayo para reactivos) Determinar por el método de Kjeldahl, empleando una muestra previamente secada a 105 °C hasta peso constante. Contiene no menos de 10,0 %.
Pérdida por secado <680> - Secar a 100 °C hasta peso constante: no pierde más de 7,0 % de su peso.
Residuo de ignición <270> - Someter a ignición 500 mg con 1 ml de ácido sulfúrico: el residuo no pesa más de 75 mg (15%).
Nitrito - A 5 ml de una solución del digerido (1 en 50) agregar 0,5 ml de sulfanílico-a-naftilamina (SR), mezclar y dejar reposar durante 15 minutos: no se desarrolla color rosado o rojo.
Contenido microbiano - Disolver 1 g en 10 ml de agua. Difundir 0,01 ml en 1 cm2 de un portaobjetos de vidrio. Teñir por el método de Gram y examinar con una lente de inmersión en aceite: no más de un total de 50 microorganismos o agregados, son visibles en 10 campos consecutivos.
Ensayo bacteriológico - El digerido cumple con los siguientes ensayos para propiedades de nutrientes bacterianos. Preparar medios de las siguientes composiciones:
(a) 2 % de digerido, en agua;
(b) 0,1 % de digerido, en agua;
(c) 1 %de digerido, 0,5% de cloruro de sodio, 0,5 % de dextrosa, en agua;
(d) 1 % de digerido, en agua;
(e) 2 % de digerido, 0,5% de cloruro de sodio,1,5 % de agar, en agua.
Ajustar todos Ios medios a pH 7,2 a 7,4.
Ausencia de carbohidratos fermentables - Al medio (a) agregar rojo de fenol (SR) suficiente para dar un color apreciable, colocar en tubos de fermentación de Durham y esterilizar en autoclave. Inocular con un cultivo de 24 horas de Escherichia coli: no se produce ácido o sólo una traza en la recámara y no se produce ningún gas durante la incubación por 48 horas.
Producción de indol - Inocular 5 ml del medio (b) con Escherichia coli, incubar durante 24 horas y agregar aproximadamente 0,5 ml de p-dimetilaminobenzaldehido (SR): se observa un color rosado o rojo característico que es soluble en cloroformo.
Producción de acetilmetilcarbinol - Inocular 5 ml del medio (c) con Aerobacter aerogenes e incubar durante 24 horas. Agregar al cultivo un volumen igual de solución de hidróxido de sodio (1 en 10), agitar y dejar reposar a temperatura ambiente durante varias horas: la aparición de color rosado indica la presencia de acetilmetilcarbinol.
Producción de sulfuro de hidrógeno - Inocular 5 ml de medio (d) con Salmonella typhosa. Mantener una tira de papel de acetato de plomo entre el tapón de algodón y la boca del tubo de ensayo para que cuelgue aproximadamente 5 cm encima del medio.
Luego de incubar durante 24 horas, la punta inferior del papel de acetato de plomo presenta poco o ningún oscurecimiento. Luego de 48 horas, presenta una cantidad apreciable de ennegrecimiento pardusco (que indica la formación de sulfuro de plomo).
Propiedades que favorecen el crecimiento - En los ensayos previos los medios producen buen desarrollo de Eschierichia coli, Aerobacter aerogenes y Salmonella typhosa. El medio (e) inoculado por picadura con un cultivo madre Brucella abortus presenta buen desarrollo en la línea de siembra luego de 48 horas de incubación. El medio (e) preparado en forma inclinada, inoculado con Escherichia coli, Aerobacter aerogenes, Salmonella typhosa, Pseudomonas aeruginosa, Staphylococcus aureus y Staphylococcus albus, presenta desarrollo característico luego de incubar durante 24 horas. El medio (e) al que se le ha agregado aproximadamente 5 % de sangre de ovino o sangre de conejo y que se ha inoculado y vertido en placas de petri, presenta zonas características alfa o beta cerca de las colonias de neumococos y estreptococo beta hemolítico (grupos serológicos A y B) reconocible dentro de 24 horas y plenamente desarrollado luego de incubar durante 48 horas. El medio (e) al que se le ha agregado aproximadamente 10 % de sangre y el cual luego ha sido calentado de 80 a 90 °C hasta que la sangre se torna de color chocolate pardo, permite el crecimiento de colonias de gonococos dentro de 48 horas cuando se incuba en una atmósfera conteniendo aproximadamente 10 % de dióxido de carbono.
Digerido papaínico de harina de soja - Material nutritivo soluble preparado por la acción de la enzima papaína sobre la harina de soja seguido de purificación y concentración apropiada. Cumple las especificaciones dadas en Digerido pancreático de caseína, excepto en lo que se refiere a Compuestos nitrogenados y en que presenta cantidades importantes de azúcares reductores. Contiene carbohidratos fermentables y da positivo el ensayo para indol, acetilmetilcarbinol y sulfuro con inoculación e incubación con los microorganismos especificados.
Compuestos nitrogenados (Ensayo para reactivos) Determinar por el método Kjeldahl, empleando una muestra previamente secada a 105 °C hasta peso constante. Contiene no menos de 8,5 %.
Digerido péptico de tejido animal (peptona bacteriológica) - Polvo color pardo, de olor característico pero no pútrido. Soluble en agua; insoluble en alcohol y éter. Una solución (2 en 100) esterilizada en autoclave es transparente y posee reacción neutra o casi neutra.
Grado de digestión - Disolver 1 g en 10 ml de agua y emplear esta solución para los siguientes ensayos:
(a) Cubrir 1 ml de la solución digerida con 0,5 ml de una solución de 1 ml de ácido acético glaciaI en 10 ml de alcohol diluido: no se forma ningún anillo precipitado en la unión de los dos líquidos y al agitar no se produce turbidez (indicando la ausencia de proteína no digerida).
(b) Mezclar 1 ml de la solución digerida con 4 ml de sulfato de cinc saturado: se forma una cantidad pequeña de precipitado (indicando la presencia de proteosas). Filtrar y retener el filtrado.
(c) A 1 ml del filtrado anterior agregar 1 gota de bromo (SR): el cambio de color amarillo claro a rojo pardo indica la presencia de triptofano.
Compuestos nitrogenados, Pérdida por secado, Residuo de ignición y Nitrito - Proceder según se indica en Digerido pancreático de caseína.
Contenido microbiano - Disolver 1 g en 10 ml de agua. Difundir 0,01 ml en 1 cm2 de un portaobjetos de vidrio. Teñir por el método de Gram y examinar con una lente de inmersión en aceite: no más de 50 microorganismos agregados, son visibles en 10 campos consecutivos.
Ensayo bacteriológico - Cumple los siguientes ensayos para propiedades de nutriente bacteriano. Preparar medios de las siguientes composiciones:
(a) 2 % de digerido y rojo de fenol (SR) suficiente para dar un color perceptible en agua;
(b) 0,1 % de digerido en agua;
(c) 0,1 % de digerido y 0,5 % de dextrosa en agua;
(d) 1 % de digerido en agua.
Ajustar todos los medios a pH de 7,2 a 7,4. Transferir 5 ml de (a) a tubos de fermentación de Durham y 5 ml de (b), (c) y (d) a tubos de ensayo. Esterilizar en autoclave a 121 °C durante 15 minutos. Luego de 24 horas en reposo todos los medios permanecen transparentes.
Presencia de carbohidratos fermentables - Inocular medio (a) con Escherichia coli y con Streptococcus liquefaciens: el ácido es producido por E. coli pero no por S. liquefaciens luego de incubar durante 24 horas.
Producción de indol - Inocular medio (b) con Escherichia coli y con Aerobacter aérogenes e incubar durante 24 horas. Agregar aproximadamente 0,5 ml de p-dimetilaminobenzaldehído (SR): la aparición de un color rosado o rojo (soluble en cloroformo) indica la producción de indol por E. coli. El cultivo de A. aerogenes da resultado negativo.
Producción de acetilmetilcarbinol - Inocular medio (c) con Escherichia coli y con Aerobácter aérogenes e incubar durante 24 horas. Agregar al cultivo un volumen igual de solución de hidróxido de sodio (1 en 10), agitar y dejar reposar a temperatura ambiente durante varias horas: la aparición de un color rosado indica la producción de acetilmeticarbinol por A. aerogenes. El cultivo de E. coli da resultado negativo.
Producción de sulfuro de hidrógeno – Inocular medio (d) con Salmonella typhosa. Colocar una tira de papel de acetato de plomo entre el tapón de algodón y la boca del tubo de ensayo para que cuelgue aproximadamente 5 cm encima del medio. Luego incubar durante 24 horas: la parte inferior del papel de acetato de plomo presenta un ennegrecimiento apreciable (indica la formación de sulfuro de plomo).
Digitonina – C56H92O29 - (PM: 1.229,3) - Polvo blanco, cristalino. Prácticamente insoluble en agua; soluble en alcohol caliente, ácido acético glacial y ácido acético al 75 %; insoluble en cloroformo y éter. Funde aproximadamente a 230 °C, con descomposición.
Rotación específica <170> - Entre - 47° y - 49°, determinado en una solución de ácido acético al 75 % conteniendo 100 mg por ml.
Solubilidad en alcohol - Una solución de 500 mg en 20 ml de alcohol caliente es incolora y completa.
Pérdida por secado <680> - Secar a 105 °C hasta peso constante: no pierde más de 6 % de su peso.
Residuo de ignición (Ensayo para reactivos) - No más de 0,3 %.
Diiodofluoresceína – C20H10I2O5 - (PM: 584,1) - Polvo inodoro rojo anaranjado. Poco soluble en agua; soluble en alcohol y soluciones de hidróxidos alcalinos.
Residuo de ignición - Someter a ignición 200 mg con 5 gotas de ácido sulfúrico: el peso del residuo no es mayor a 1,0 mg (0,5 %).
Sensibilidad - Disolver aproximadamente 100 mg de ioduro de potasio, exactamente pesados y previamente secados a 105 °C hasta peso constante, en 50 ml de agua. Agregar 1 ml de solución de diiodofluoresceína (SR) preparada con la muestra y 1 ml de ácido acético glacial y titular con nitrato-de plata 0,1 N (SV) hasta que el precipitado cambie de color rojo pardusco a rojo azulado. El volumen de nitrato de plata 0,1N consumido no es más de 0,10 ml mayor del volumen calculado en base al contenido de KI del ioduro de potasio seco determinado del siguiente modo. Disolver aproximadamente 500 mg de ioduro de potasio, exactamente pesados, en aproximadamente 10 ml de agua y agregar 35 ml de ácido clorhídrico y 5 ml de cloroformo. Titular con iodato de potasio 0,05 M (SV) hasta que el color púrpura del iodo desaparezca del cloroformo. Agregar las últimas porciones de la solución de iodato, gota a gota, agitando en forma vigorosa y continua. Luego que se haya decolorado el cloroformo, dejar reposar la mezcla durante 5 minutos. Si el cloroformo desarrolla un color púrpura, continuar titulando con la solución de iodato. Cada mililitro de iodato de potasio 0,05 M equivale a 16,60 mg de KI.
Diisodecil ftalato - (Bis (isodecil) ftalato) – C28H46O4 - (PM: 446,7) - Emplear uno de grado apropiado.
Diisopropilamina - [(CH3)2CH]2NH - (PM: 101,2) Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una colunma de acero inoxidable de 1,83 m x 3,2 mm empacada con un soporte de poliestireno entrecruzado. Mantener el inyector y el detector a 250 y 310 °C, respectivamente. La temperatura de la columna se programa para aumentar 10 °C por minuto de 50 a 220 °C. Contiene no menos de 98 % de C6H15N.
Indice de refracción - Entre 1,3915 y 1,3935, a 20 °C.
Diisopropil éter (Eter isopropílico) - (PM: 102,2) [(CH3)2CH]2O - Líquido incoloro, móvil. Poco soluble en agua. Miscible con alcohol y éter. Precaución - Altamente inflamable. No evaporar hasta sequedad, ya que tiende a formar peróxidos explosivos.
Densidad relativa - Entre 0,716 y 0,720.
Intervalo de destilación <240> - Método ll. No menos de 95 % destila entre 65 y 70 °C.
Peróxidos - A 10 ml, contenidos en una probeta limpia, con tapón de vidrio previamente lavada con una porción del éter bajo ensayo, agregar 1 ml de solución de ioduro de potasio recientemente preparada (1 en 10). Agitar y dejar reposar durante 1 minuto: no se observa color amarillo en ninguna de las fases (aproximadamente 0,001 % como H2O2).
Residuo de evaporación - [NOTA: si hay peróxidos presentes, no llevar a cabo este procedimiento].
Evaporar 14 ml (10 g) en un cristalizador, previamente pesado, y secar a 105 °C durante 1 hora: el residuo no pesa más de 1 mg (0,01 %).
Acidez - Agregar 2 gotas de azul de bromotimol (SR) a 10 ml de agua en un erlenmeyer de 50 ml con tapón de vidrio y titular con hidróxido de sodio 0,010N hasta que el color azul persista luego de agitar vigorosamente. Agregar 5 ml de diisopropil éter y titular con hidróxido de sodio 0,010 N. No se requieren más de 0,30 ml para restaurar el color azul (0,005 % como CH3COOH).
[NOTA: para determinaciones espectrofotométricas, emplear diisopropil éter que cumple con el siguiente requisito adicional:
Absorbancia - La absorbancia a 255 nm, en una celda de cuarzo de 10 mm, empleando agua como blanco, no es mayor de 0,2 ]
Diisopropiletilamina - (PM: 129,2) – C8H19N - (N,N-Diisopropiletilamina) – Líquido transparente, incoloro. Soluble en ácido acético glacial.
Valoración - Disolver aproximadamente 500 mg, exactamente pesados, en 50 ml de ácido acético glacial, mezclar, agregar cristal violeta (SR) y titular con ácido perclórico 0,1 N (SV). Cada mililitro de ácido perclórico 0,1 N equivale a 12,92 mg de C8H19N. Contiene no menos de 98 %.
Indice de refracción - Entre 1,4125 y 1,4145, a 20 °C.
N,N-Dimetilacetamida – C4H9NO - (PM: 87,1) - Líquido transparente, incoloro. Miscible con agua y solventes orgánicos.
Valoración - Cuando se analiza por cromatografía gas-líquido (ver 100. Cromatografía) empleando un cromatógrafo de gases y condiciones apropiadas, presenta una pureza no menor a 99 %.
Intervalo de destilación <240> - Entre 164,5 y 167,5 °C.
Residuo de evaporación - Evaporar 215 ml en un baño de vapor y secar a 105 °C durante 1 hora: el residuo no pesa más de 2 mg (0,001 %).
pH de una solución al 20 % - Transferir 20 g, exactamente pesados, a un matraz aforado de 100 ml y completar a volumen con agua: la solución presenta un pH entre 4,0 y 7,0.
Absorbancia ultravioleta - Determinar la absorbancia en una celda de 1 cm, entre 270 y 400 nm, con un espectrofotómetro apropiado, empleando agua como blanco: la absorbancia no es mayor de 1,00 a 270 nm; 0,30 a 280 nm; 0,15 a 290 nm; 0,05 a 310 nm; 0,03 a 320 nm y 0,01 de 360 a 400 nm.
Agua <120> - Titulación volumétrica directa. No más de 0,05 %.
p-Dimetilaminoazobenceno - (Amarillo de metilo) – C6H5N:NC6H4N(CH3)2 - (PM: 225,3) - Escamas amarillas o polvo cristalino amarillo. Insoluble en agua; moderadamente soluble en cloroformo, éter y aceites grasos.
Solubilidad – Disolver 100 mg en 20 ml de alcohol: la disolución es completa o prácticamente completa y la solución resultante es transparente.
Intervalo de fusión <260> - Entre 115 y 117 °C.
Residuo de ignición <270> - No más de 0,1 %.
Sensibilidad - Agregar 0,05 ml de una solución de alcohol (1 en 200) y 2 g de cloruro de amonio a 25 ml de agua: el color amarillo limón de la solución cambia a anaranjado por el agregado de 0,05 mI de ácido clorhídrico 0,1 N y se restaura por el agregado posterior de 0,05 ml de hidróxido de sodio 0,1 N.
p-Dimetilaminobenzaldehído - (PM: 149,2) – (CH3)2NC6H4CHO - Emplear un reactivo analítico apropiado.
p-Dimetilaminocinamaldehído - (PM: 175,2) - (CH3)2NC6H4CH:CHCHO - Polvo amarillo anaranjado. Soluble en acetona y alcohol.
Intervalo de fusión <260> - Entre 132 y 136 °C.
Dimetilaminofenol (isómero meta) – C8H11NO - (PM: 137,2) - Sólido cristalino de color negro, púrpura, gris o canela.
Intervalo de fusión <260> - Entre 83 y 85 °C.
2,6-Dimetilanilina - C8H11N - (PM: 121,2) - Líquido amarillo.
Indice de refracción <230> - 1,560, a 20 °C.
NN-Dimetilanilina – C6H5N(CH3)2 - (PM: 121,2) Líquido amarillo brillante, transparente e incoloro cuando está recientemente destilado pero luego adquiere un color rojizo a pardo rojizo. Densidad relativa: aproximadamente 0,960. Punto de congelación: aproximadamente 2 °C. Insoluble en agua; soluble en alcohol, cloroformo, éter y ácidos minerales diluidos.
Valoración - Inyectar una alícuota apropiada (aproximadamente 0,2 µl) en un cromatógrafo de gases (ver 100. Cromatografía) equipado con una detector de ionización a la llama y una columna de acero inoxidable de 1,8 m x 3 mm con fase estacionaria constituida por un compuesto de polietilenglicol al 20 % (p.m.p aproximadamente 15.000 [NOTA: un compuesto de polietilenglicol de alto peso molecular con un ligando diepóxido]) sobre soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetil-diclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector y el detector a 250 y 310 °C, respectivamente. La temperatura de la columna se mantiene a 50 °C y se programa un ascenso de 10 °C por minuto hasta alcanzar 200 °C. Se emplea helio como gas transportador con un caudal de aproximadamente 40 ml por minuto. El tiempo de retención para la N,N-Dimetilanilina es de aproximadamente 11,5 minutos y el área del pico no es menor de 99 % del área total.
Indice de refracción - Entre 1,5571 y 1,5591, a 20 °C.
Intervalo de ebullición (Ensayo para reactivos) - Destilar 100 ml: la diferencia entre las temperaturas observadas cuando han destilado 1 ml y 95 ml, no es mayor de 2,5 °C. La temperatura de ebullición a una presión de 760 mm Hg es 194,2 °C.
Hidrocarburos - Disolver 5 ml en una mezcla de 10 ml de ácido clorhídrico y 15 ml de agua: se obtiene una solución transparente que permanece así cuando se enfría cerca de 10 °C.
Anilina o monometilanilina - Transferir 5 ml a un erlenmeyer con tapón de vidrio, agregar 5 ml de una solución de anhídrido acético en benceno (1 en 10), mezclar y dejar reposar durante 30 minutos. Agregar 30,0 ml de hidróxido de sodio 0,5 N (SV), agitar la mezcla, agregar fenolftaleína (SR) y titular con ácido clorhídrico 0,5 N (SV). Realizar una determinación con un blanco y hacer las correcciones necesarias. No se requieren más de 0,30 ml de hidróxido de sodio 0,5 N.
3,4-Dimetilbenzofenona – C15H14O - (PM: 210,3) Trozos blancos que funden a 45 °C.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con fase estacionaria constituida por aceite de dimetilpolisiloxano. Mantener el inyector y el detector a 300 °C. La temperatura de la columna se mantiene a 180 °C y se programa un ascenso de 10 °C por minuto hasta alcanzar 280 °C y se mantiene a esa temperatura durante 10 minutos. Se emplea helio como gas transportador. El área del pico principal no es menor de 99 % del área total.
5,5-Dimetil-1,3-ciclohexanodiona - C8H12O2 - (PM: 140,2) - Sólido blanco, cristalino. Poco soluble en agua; soluble en alcohol, metanol, cloroformo y ácido acético.
Intervalo de fusión <260> - Entre 148 y 150 °C.
Dimetil estearilamida – C20H41NO - (PM: 327,5) (N,N-Dimetil estearilamida) - Masa sólida, blanca o casi blanca. Soluble en numerosos solventes orgánico, incluyendo acetona. Punto de fusión: aproximadamente 51 °C.
2, 6-Dimetilfenol - (CH3)2C6H3OH - (PM: 122,2) Sólido cristalino blanco a amarillo pálido.
Valoración - Inyectar una solución (1 en 3) en xileno en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de acero inoxidable de 1,83m x 3,2 mm empacada con una fase estacionaria constituida por un compuesto de polietilenglicol TPA al 10 % [NOTA: un compuesto de alto peso molecular de un polietilenglicol y un diepóxido que se esterifica con ácido tereftálico], sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C. [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector y el detector aproximadamente a 250 y 310 °C, respectivamente. La temperatura de la columna se programa para aumentar 8 °C por minuto de 100 a 200 °C. Se emplea helio como gas transportador con un caudal de aproximadamente 40 ml por minuto. En forma similar inyectar una alícuota de xileno. El área del pico C8H10O no es menor de 98 % del área total corregida por elpico de xileno.
Intervalo de fusión <260> - Entre 44 y 46 °C.
Dimetilformamida - (N,N-dimetilformamida) – HCON(CH3)2 - (PM: 73,1) - Emplear un reactivo analítico apropiado.
N,N-Dimetil-1-naftilamina – C12H13N - (PM: 171,2) - Líquido amarillo pálido a amarillo, aromático. Soluble en alcohol y éter.
Valoración -Transferir aproximadamente 250 mg, exactamente pesados, a un vaso de precipitados, agregar 100 ml de ácido acético glacial y disolver mediante agitación. Cuando la disolución sea completa, titular con ácido perclórico 0,1 N (SV) determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 17,12 mg de C12H13N. Contiene no menos de 98 %.
Indice de refracción - Entre 1,6210 y 1,6230, a 20 °C, empleando luz de sodio.
Ensayo de sulfanilamida - Disolver 20 mg de Sulfanilamida SR-FA en 100 ml de agua para obtener la Solución de sulfanilamida. Transferir a dos vasos de precipitados de 150 ml, 1,0 ml y 2,5 ml de la Solución de sulfanilamida, respectivamente. Diluir con agua a 90 ml. Transferir 90 ml de agua a un tercer vaso de precipitados que se empleará como blanco. A cada vaso de precipitados agregar 8,0 ml de solución de ácido tricloroacético (3 en 20) y 1,0 ml de solución de nitrito de sodio (1 en 1000). Agitar las soluciones durante 5 minutos, agregar 10 ml de solución reguladora de acetato (SR) y 1,0 ml de una solución (1 en 1000) de N,N-dimetil-1-naftilamina en alcohol. El pH es aproximadamente de 5 a 6, empleando papel de pH. Agitar durante un período adicional de 5 minutos y agregar 20 ml de ácido acético glacial. El pH es aproximadamente de 3 a 4, empleando papel de pH. Comparando con el blanco, el vaso de precipitados que contiene 1,0 ml de la Solución de sulfanilamida presenta color rosado, mientras que el otro vaso de precipitados presenta un color rosa profundo a rojo.
N,N-Dimetiloctilamina – C10H23N - (PM: 157,3) Líquido incoloro.
Indice de refracción <230> - 1,4243, a 20 °C.
2,2-Dimetil-2-silapentano-5-sulfonato de sodio - Ver 3-(trimetilsilil)-1-propano sulfonato de sodio.
Dimetiltetradecilamina – C16H35N - (PM: 241,5) (N,N-Dimetiltetradecilamina) - Líquido transparente o casi transparente, incoloro o casi incoloro, prácticamente insoluble en agua; miscible con acetona, alcohol y metanol. Contiene no menos de 98,0 por ciento y no más de 101,0 por ciento de C16H35N.
Densidad relativa <160> - Aprox. 0,80, a 20 °C.
Intervalo de destilación - Aprox. a 260 °C.
Agua <120> - Titulación volumétrica directa. No más de 0,3 %.
Valoración - Disolver 200 mg de dimetiltetradecilamina en 10 ml de alcohol. Titular con ácido clorhídrico 0,1 N en presencia de 0,1 ml de rojo de metilo (SR) hasta coloración roja. Cada mililtro de ácido clorhídrico 0,1 N equivale a 24,15 mg de C16H35N.
Dimetilsulfona - (Metilsufona) - (CH3)2SO2 - (PM: 94,1) - Cristales blancos.
Intervalo de fusión <260> - Entre 109 y 111 °C.
Dimetilsulfóxido - Ver Metilsulfóxido.
Dimetilsulfóxido grado espectrofotométrico - Emplear metilsulfóxido que cumple las siguientes especificaciones adicionales:
Valoración - Inyectar una alícuota apropiada (aproximadamente 0,1 µl) en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de conductividad térmica y una columna de vidrio 2 m x 3 mm empacada con una fase estacionaria constituida por un compuesto de polietilenglicol al 20 % (p.m.p aproximadamente 15.000 [NOTA: un compuesto de polietilenglicol de alto peso molecular con un ligando diepóxido]) en un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector y el detector aproximadamente a 180 °C. La columna se mantiene aproximadamente a 95 °C. Se emplea helio como gas transportador con un caudal de aproximadamente 50 ml por minuto. El área del pico simétrico del dimetilsulfóxido no es menor de 99 % del área total.
Absorción ultravioleta - Determinar la absorbancia de la muestra en una celda de 1 cm, entre 400 y 262 nm, con un espectrofotómetro apropiado, empleando agua como blanco. La absorbancia no es mayor de 1,00 a 262 nm; 0,360 a 270 nm; 0,080 a 300 nm y 0,010 en el intervalo de 340 a 400 nm. La curva de absorbancia es suave y no presenta absorbancias extrañas dentro del intervalo observado.
2,5-Dimetoxibenzaldehído – C9H10O3 - (PM: 166,2) - Cristales casi blancos.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,3 mm recubierta con fase estacionaria constituida por aceite de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 270 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 150 °C y se programa un ascenso de 10 °C por minuto hasta alcanzar 270 °C. Se emplea nitrógeno como gas transportador. El área del pico principal no es menor de 97 % del área total.
Intervalo de fusión <260> - Entre 50 y 52 °C.
1,2-Dimetoxietano – C4H10O2 - (PM: 90,1) - Líquido transparente, incoloro, de olor etéreo. Miscible con agua y alcohol. Soluble en hidrocarburos. Precaución - Puede formar peróxidos durante el almacenamiento.
Intervalo de ebullición (Ensayo para reactivos) - No menos de 95 % destila entre 83 y 86 °C.
Indice de refracción <230> - Entre 1,379 y 1,381, a 20 °C.
Acidez - A 20 ml agregar azul de bromofenol (SR) y titular con hidróxido de sodio 0,020 N. No se requieren más de 2,0 ml (aproximadamente 0,015 % como CH3COOH).
Agua <120> - Titulación volumétrica directa. No más de 0,2 %.
(3,4-Dimetoxifenil)-acetonitrilo – C10H11NO2 - (Homoveratronitrilo) - (PM: 177,2) - Fibras casi blancas.
Intervalo de fusión <260> - Entre 65 y 67 °C.
m-Dinitrobenceno – C6H4(NO2)2 – (PM: 168,1) - Cristales o polvo cristalino color amarillo pálido. Casi insoluble en agua fría; poco soluble en agua caliente; soluble en cloroformo; moderadamente soluble en alcohol. Es volátil en vapor.
Intervalo de fusión <260> - Entre 89 y 92 °C.
Residuo de ignición (Ensayo para reactivos) – No más de 0,5 %.
2,4-Dinitroclorobenceno - C6H3(NO2)2Cl - (PM: 202,6) - Cristales amarillos a amarillo parduscos. Insoluble en agua; soluble en alcohol caliente y éter.
Intervalo de fusión <260> - Entre 51 y 53 °C.
Residuo de ignición - Someter a ignición 500 mg con 5 gotas de ácido sulfúrico: el residuo no pesa más de 1 mg (0,2 %).
2,4-Dinitrofenilhidracina - C6H3(NO2) 2NHNH2 - (PM: 198,1) - Cristales rojo anaranjado, que bajo el microscopio parecen ser individualmente agujas de color amarillo limón. Poco soluble en agua y alcohol; moderadamente soluble en ácidos inorgánicos diluidos.
Intervalo de fusión <260> - Entre 197 y 200 °C.
Solubilidad en ácido sulfúrico - Disolver 500 mg en una mezcla de 25 ml de ácido sulfúrico y 25 ml de agua: la solución es transparente o apenas turbia.
Residuo de ignición (Ensayo para reactivos) - Inapreciable, determinado sobre 500 mg.
2,4-Dinitrofluorobenceno – C6H3FN2O4 - (PM: 186,1) - (1-Flúor-2,4-dinitrobenceno) - Sólido amarillo claro.
Valoración - Inyectar una alícuota apropiada (aproximadamente 0,2 µl) en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de conductividad térmica y una columna de acero inoxidable de 1,8 m x 4 mm empacada con una fase estacionaria al 10 % constituida por aceite de dimetilpolisiloxano, sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector y detector a 290 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 140 °C y se programa un ascenso de 3 °C por minuto hasta alcanzar 190 °C. Se emplea helio como gas transportador. El área del pico de 2,4-dinitrofluorobenceno no es menor de 99 % del área total.
Intervalo de fusión <260> - Entre 28 y 31 °C.
Dioxano - (Dietilen dióxido; 1,4-Dioxano) – C4H8O2 - (PM: 88,1) - Emplear un reactivo analítico apropiado.
Dióxido de manganeso - Emplear un reactivo analítico apropiado.
Dipicrilamina - Ver Hexanitrodifenilamina.
a,a’ Dipiridilo - Ver 2,2´-Bipiridina.
Disulfuro de carbono – CS2 - (PM: 76,1) - Emplear un reactivo analítico apropiado.
Disulfuro de carbono cromatográfico - Emplear uno de grado apropiado.
Disulfuro de dioctadecilo - C36H74S2 - (PM: 571,1) - Polvo blanco, prácticamente insoluble en agua.
Intervalo de fusión - Entre 53 y 58 °C.
5,5´-Ditiobis (ácido 2-nitrobenzoico) - (PM: 396,4) – C14H8N2O8S2 – (3-Carboxi-4-nitrofenil disulfuro; Reactivo de Ellman) - Polvo amarillo; funde aproximadamente a 242 °C. Moderadamente soluble en alcohol.
3-(3,5-di-ter-butil-4-hidroxifenil)propionato de octadecilo – C35H62O3 - (PM: 530,9) - Polvo cristalino blanco o ligeramente amarillento. Prácticamente insoluble en agua; muy soluble en acetona y hexano; poco soluble en metanol.
Intervalo de fusión - Entre 49 y 55 °C.
Ditiol - (Tolueno-3,4-ditiol. 4-Metilbenceno-1,2-ditiol) – C7H8S2 - (PM: 156,3) - Cristales blancos, higroscópicos. Soluble en metanol y soluciones de hidróxidos alcalinos. Almacenar en envases de cierre hermético.
Punto de fusión <260> - Aprox. a 30 °C.
Ditionito de sodio - Ver Hidrosulfito de sodio.
Ditiotreitol – HSCH2CH(OH)CH(OH)CH2SH - (Reactivo de Cleland; treo-1,4-Dimercapto-2,3- butanodiol; DTT) - (PM: 154,3) - Agujas algo higroscópicas cuando se obtienen a partir de éter, fácilmente solubles en agua, acetona, etanol, acetato de etilo y éter.
Intervalo de fusión <260> - Entre 23 y 25 °C.
Ditizona – C6H5N:NCSNHNHC6H5 - (PM: 256,3) (Difeniltiocarbazona; Acido fenilazotiofórmico 2- fenilhidrazida) - Emplear un reactivo analítico apropiado.
Docusato sódico - (Dioctilsulfosuccinato de sodio) - Emplear un reactivo analítico apropiado.
1-Dodecanol – CH3(CH2)11OH - (PM: 186,3) - (Alcohol dodecílico) - Líquido transparente, incoloro. Cristaliza como escamas en solución de alcohol diluido.
Intervalo de fusión <260> - Entre 23 y 25 °C.
Dodecil sulfato de sodio – C12H25SO4Na - (PM: 288,4) - Polvo cristalino amarillo claro.
Valoración - Pesar exactamente alrededor de 800mg y disolver en 100 ml de agua. Verter la solución a través de una columna de intercambio catiónico, recolectando el eluato en un recipiente apropiado. Lavar la columna con 400 ml de agua, recolectando el lavado en el mismo recipiente que el eluato. Titular la solución con hidróxido de sodio 0,1 N (SV) empleando fenolftaleína (SR) como indicador. Cada mililitro de hidróxido de sodio 0,1 N equivale a 28,84 mg de C12H25SO4Na. Contiene no menos de 99,0 %.
Cloruro (Ensayo para reactivos) - 200 mg no presentan más de 0,02 mg de Cl (0,01 %).
Metales pesados <590> - Método II. No más de 2 ppm.
Fosfato (Ensayo para reactivos) - Someter a ignición 10 g en un crisol y enfriar. El residuo, disuelto en 25 ml de ácido sulfúrico 0,5 N, no presenta más de 0,01 mg de PO4 (1 ppm).
Dulcitol - Ver Galactitol.
E
Edetato disódico - (Etilendiaminotetraacetato disódico) – C10H14N2O8Na2 . 2H2O - (PM: 372,2) - Emplear un grado apropiado de la sal disódica dihidratada del ácido etilendinitrilo tetraacético.
n-Eicosano – C20H42 - (PM: 282,6) - Sólido blanco, cristalino.
Intervalo de fusión <260> - Entre 37 y 39 °C.
Enzima fosfática - Una preparación de enzimas de origen microbiano, con alta actividad de fosfatasa y de amilasa, siendo la primera propiedad la que la hace apropiada para emplearse en la liberación de tiamina de sus ésteres ortofosfato y pirofosfato. Polvo color crema brillante o algo gris. Fácilmente soluble en agua. Hidroliza 300 veces su peso de almidón en 30 minutos.
Actividad de amilasa - Transferir a un tubo de ensayo 5 ml de una solución (1 en 50) de almidón soluble en solución reguladora de acetato de sodio 0,2 M, pH 5 (que contenga 1,6 g de acetato de sodio anhidro en cada litro y ácido acético glacial suficiente para ajustar a pH 5) y agregar 4 ml de agua. Mezclar y colocar en un baño de agua a 40 °C. Agregar 1 ml de una solución que contiene 0,3 mg de la enzima fosfática, mezclar y observar el tiempo exacto. Luego de 30 minutos retirar 1,0 ml de la mezcla y agregarla a 5,0 ml de iodo 0,0005 N en un tubo de ensayo de 150 mm x 20 mm: se produce un color rojo transparente.
Eosina (eosina Y) - (Tetrabromofluoresceína sódica) – C20H6Br4Na2O5 - (PM: 691,9) - Piezas o polvo de un color entre rojo y pardusco. 1 g se disuelve en aproximadamente 2 ml de agua y en 50 ml de alcohol.
Apariencia y color - Una solución (1 en 500) presenta una coloración entre amarillenta y rojo púrpura con fluorescencia verdosa. Una solución (1 en 12.000) en alcohol presenta una coloración entre rosada y rojo púrpura con fluorescencia amarillo verdosa. El agregado de ácidos minerales a una solución (1 en 100) produce un precipitado entre anaranjado y anaranjado rojizo de tetrabromofluoresceína. Al agregar 2 ml de solución saturada de hidróxido de sodio a 10 mI de una solución del colorante (1 en 100) se forma un precipitado rojo.
Epiandrosterona – C19H30O2 – (PM: 290,4) – Polvo cristalino de color blanco.
Valoración - Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía con indicador de fluorescencia de 0,25 mm de espesor.
Fase móvil - Tolueno y etanol (9:1).
Procedimiento - Examinar bajo luz ultravioleta a 2.54 nm. Se observa una sola mancha con trazas de impurezas.
Intervalo de fusión <260> - Entre 172 y 177 °C.
Equilenina – C18H18O2 - (PM: 266,3) - Cristales o polvo cristalino incoloros o blancos. Insoluble en agua; soluble en cloroformo y dioxano; moderadamente soluble en alcohol.
Intervalo de fusión <260> - Método II. Entre 256 y 260 °C.
Rotación específica <170> - Entre + 85° y + 88°, determinada en una solución en dioxano que contiene 75 mg de equilenina cada 10 ml.
Máximos de absorción - Una solución de alcohol presenta máximos de absorción a 231, 282, 325 y 340 nm.
Eriocromo cianina R – C23H15Na3O9S - (PM: 536,4) - Polvo oscuro, rojo pardusco. Fácilmente soluble en agua; insoluble en alcohol.
Solubilidad - 200 mg en 100 ml de agua producen una solución que permanece transparente y está exenta de materia no disuelta durante 30 minutos.
Pérdida por secado <680> - Secar al vacío sobre gel de sílice hasta peso constante: no pierde más de 2% de su peso.
Residuo de ignición (Ensayo para reactivos) - 0,5 g tratados con 1 ml de ácido sulfúrico y 2 ml de ácido nítrico, producen entre 42,0 y 44,0 % de peso seco (teórico 42,9 % de Na2SO4).
Sensibilidad - Agregar 2 ml de una solución (1 en 1000) a 1 ml de solución de sulfato de aluminio (1 en 10.000), calentar a 37 ± 3 °C durante 5 minutos, enfriar y agregar 1 ml de acetato de sodio (SR): se produce un color fuerte entre rojo y rojo violáceo en no más de 5 minutos.
Eritritol - (Meso-eritritol 1,2,3,4-Butanotetrol) - C4H10O4-(PM:122,1)-Prismas tetragonales. Estable al aire. Muy soluble en agua proporcionando una solución transparente, incolora. Almacenar en un sitio frío o a temperatura ambiente en un área seca.
Intervalo de fusión <260> - Entre 118 y 120 °C.
Agua <120> - Titulación volumétrica directa. No más de 0,5 %.
Residuo de ignición <270> - No más de 0,1 %.
Erucamida - ((z)-Docos-13-enamida) - (PM: 337,6) – C22H43NO - Polvo o granulado blanco a amarillento. Prácticamente insoluble en agua; muy soluble en cloruro de metileno; soluble en etanol.
Punto de fusión - Aproximadamente a 70 °C.
Escualano - (2, 6,10,15,19, 23-Hexametiltetracosano) – C30H62 - (PM: 422,8) - Líquido oleoso, incoloro. Fácilmente soluble en éter y aceites; poco soluble en acetona, alcohol, ácido acético glacial y metanol.
Densidad relativa <160> - Entre 0,811 y 0,813, a 20 °C.
Indice de refracción <230> - Entre 1,451 y 1,453, a 20 °C.
Estaño - Sn - (PA: 118,71) - Emplear un reactivo analítico apropiado.
Estearato de metilo – C19H38O2 - (PM: 298,5) - Sólido cristalino casi blanco.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar recubierta con una capa 1 µm de fase estacionaria constituida por goma de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 300 °C. La temperatura de la columna se mantiene a 200 °C y se programa un aumento de 10°C por minuto hasta 300 °C. Se emplea helio como gas transportador. El área del pico C19H38O2 no es menor de 99 % del área total.
Intervalo de fusión <260> - Entre 40 y 42 °C.
Ester etílico de N-acetil-L-tirosina – C13H17NO4 (PM: 251,3) - Determinar si el material es apropiado según se indica en Valoración de Quimotripsina.
Eter - Ver Eter etílico.
Eter absoluto - Ver Eter etílico anhidro.
Eter butílico - (n-Dibutil éter) - C8H18O - (PM: 130,2) - Emplear uno de grado apropiado.
Eter de petróleo - (Bencina de petróleo; Hexano solvente) - Líquido transparente, volátil, de olor etéreo débil, similar al del petróleo. Prácticamente insoluble en agua; soluble en alcohol absoluto. Miscible con éter, cloroformo y la mayoría de los aceites fijos y volátiles.
Precaución - Es muy infamable. Mantener alejado de las llamas y almacenar en envases de cierre perfecto en un sitio fresco.
Apariencia y color – Verter 100 ml, previamente mezclados en su envase original, en un tubo de comparación de color de 100 ml y comparar con un estándar, en un tubo similar, que contenga 2 ml de platino cobalto (SR) en volumen similar: los dos líquidos son igualmente transparentes y exentos de material o sedimento en suspensión y cuando se observan a través de las columnas por luz transmitida, la muestra no posee color más oscuro que el estándar.
Olor - Su olor no es desagradable y no sugiere mercaptanos o tiofeno.
Intervalo de destilación (Ensayo para reactivos) - Destilar 100 ml: no se obtiene destilado por debajo de 30 °C y no menos de 100 % destila entre 30 y 60 °C.
Residuo de evaporación - Evaporar 150 ml (100g) en un baño de vapor y secar a 105 °C durante 30 minutos: el residuo no pesa más de 1 mg (0,001 %).
Acidez - Agitar 10 ml con 5 ml de agua durante 2 minutos y dejar separar las fases: la fase acuosa no colorea de azul el papel de tornasol rojo dentro de un intervalo de 15 segundos.
Aceites pesados y grasas - Verter gradualmente 10 ml sobre el centro de un papel de filtro limpio: no hay olor desagradable y ninguna mancha grasosa visible en el papel una vez transcurridos 30 minutos.
Eter de petróleo para cromatografía - Cumple con las especificaciones para Eter de petróleo y con los requisitos del siguiente ensayo adicional.
Pureza espectral - Determinar en una celda de 1 cm a 300 nm, con un espectrofotómetro apropiado, frente al aire como blanco: su absorbancia no es mayor de 0,08.
Eter difenílico - Ver Difenil éter.
Eter etílico - (Eter dietílico; Eter) - (C2H5)2O - (PM: 74,1) - Emplear un reactivo analítico -apropiado.
Eter etílico anhidro - (Eter absoluto) - (C2H5)2O (PM: 74,1) - Emplear un reactivo analítico apropiado.
Eter isopropílico - Ver Diisopropil éter.
Eter monoetílico de etilenglicol - (2-Etoxietanol) C4H10O2 - (PM: 90,1) - Líquido transparente, incoloro de olor leve, característico. Miscible con agua, alcohol, éter y acetona.
Densidad relativa <160> - Aprox. 0,93.
Intervalo de ebullición (Ensayo para reactivos) - No menos de 95 % destila entre 133 y 135 °C.
Eter, polietilenglicol fenil nonil - Ver (p-ter-Octilfenoxi) nonaetoxietanol.
4-Etilbenzaldehído – C2H5C6H4CHO – (PM: 134,2) - Líquido incoloro a amarillo pálido.
Valoración - Disolver aproximadamente 600 mg, exactamente pesados, en una mezcla de 100 ml de alcohol y 25 ml de clorhidrato de hidroxilamina 1 M en un vaso de precipitados. Cubrir el vaso de precipitados con un vidrio de reloj. Calentar suavemente hasta que empiece a formarse un condensado en el vidrio de reloj. Dejar enfriar durante aproximadamente 30 minutos. Titular con hidróxido de sodio 0,5 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,5 N equivale a 67,09 mg de C2H5C6H4CHO. Contiene no menos de 98 %.
Etilendiaminotetraacetato disódico - Ver Edetato disódico.
Etilendiaminotetraacetato tetrasódico - (Sal tetrasódica del ácido etilendinitrilo tetraacético) – C10H12N2Na4O8 - (PM: 380,2) - Polvo fino, blanco, cristalino. Soluble en agua.
Pérdida por secado <680> - Secar a 105 °C durante 4 horas: no pierde más de 8 % de su peso.
Etilenglicol – HOCH2CH2OH - (PM: 62,1) - Líquido tansparente, incoloro, poco viscoso, higroscópico, prácticamente inodoro. Poco soluble en éter. Miscible con agua y alcohol.
Densidad relativa - Aprox. 1,11.
Intervalo de ebullición (Ensayo para reactivos) - Entre 194 y 200 °C.
Residuo de ignición - Evaporar 100 ml (110 g) en un cristalizador, previamente pesado, sobre una llama hasta que los vapores continúen quemándose luego de retirar la llama. Dejar que los vapores se quemen hasta que la muestra se consuma. Someter a ignición a 800 ± 25 °C durante 1 hora, enfriar y pesar: el residuo no pesa más de 5,5 mg (0,005 %).
Acidez - Agregar 0,2 ml de rojo de fenol (SR) a 50 ml de agua y titular con hidróxido de sodio 0,1 N hasta punto final rojo. Agregar 50 ml (55 g) de etilenglicol y titular con hidróxido de sodio 0,1 N: no se requiere más de 1 ml para restaurar el color rojo (0,01 % como CH3COOH).
Cloruro (Ensayo para reactivos) - 4,5 ml (5 g) no presenta más de 0,025 mg de Cl (5 ppm).
Agua <120> - Titulación volumétrica directa. No más de 0,20 %.
Extracto de levadura - Un derivado soluble en agua, similar a peptona de células de levadura (Saccharomyces) preparado bajo condiciones óptimas, clarificado y secado hasta obtener un polvo amarillo rojizo o pardo, de olor característico pero no pútrido. Soluble en auga, proporcionando una solución amarillo parda, teniendo en reacción algo ácida. No contiene carbohidratos agregados. 1 g representa no menos de 7,5 g de levadura.
Pérdida por secado <680> - Secar a 105 °C hasta peso constante: no pierde más de 5 % de su peso.
Residuo de ignición <270> - Someter a ignición 500 mg con 1 ml de ácido sulfúrico: el residuo no pesa más de 75 mg (15 %).
Proteína coagulable - Calentar una solución filtrada (1 en 20) a ebullición: no se forma precipitado.
Cloruro (Ensayo para reactivos) - No presenta más de 5 % de Cl, calculado como cloruro de sodio.
Compuestos nitrogenados (Ensayo para reactivos) Determinar por el método Kjeldahl, empleando una muestra previamente secada a 105 °C hasta peso constante: contiene entre 7,2 y 9,5 % de N.
Contenido microbiano - Cumple con los requisitos del ensayo para Contenido microbiano en Digerido pancreático de caseína.
Extracto de carne - Concentrado de caldo de carne obtenido mediante la extracción de carne fresca, cocida con agua y evaporando el caldo a baja temperatura, generalmente al vacío, hasta que se obtenga un residuo espeso, pastoso. Masa color marrón, algo ácida, pastosa con olor a carne agradable. Almacenarlo en envases inactínicos de cierre perfecto.
Para los siguientes ensayos, preparar una Solución muestra disolviendo 25 g en agua hasta obtener 250 ml de una solución prácticamente transparente y casi libre de sedimento.
Contenido de nitrógeno en las sustancias solubles en alcohol - Transferir una porción del filtrado y los lavados remanentes del ensayo para Sustancias insolubles en alcohol, correspondiente a 1 g de sólidos solubles en alcohol, a un matraz de Kjeldahl de 500mg. Agregar aproximadamente 10 g de sulfato de potasio pulverizado y 20 ml de ácido sulfúrico. Calentar la mezcla a baja temperatura hasta que cese la espuma luego subir la temperatura y calentar a ebullición hasta que la mezcla adquiera un color amarillo pálido o se convierta en prácticamente incolora. Enfriar el matraz, agregar aproximadamente 250 ml de agua y, con cuidado, solución de hidróxido de sodio (3 en 10) hasta que el contenido sea alcalino luego agregar 5 ml adicionales. Conectar el matraz inmediatamente a través de una trampa a un condensador, cuyo tubo de salida se sumerge bajo la superficie de 50,0 ml de ácido sulfúrico 0,1 N (SV) contenido en un matraz colector. Destilar la mezcla hasta recoger aproximadamente 100 ml de destilado en el ácido. Agregar rojo de metilo (SR) y titular el exceso de ácido con hidróxido de sodio 0,1 N (SV). Cada mililitro de ácido sulfúrico 0,1 N equivale a 1,401 mg de N. Contiene no menos de 60 mg de nitrógeno.
Valoración de nitrógeno como amoníaco - A 100 ml de Solución muestra, contenida en un matraz de Kjeldahl de 500 ml, agregar 5 g de carbonato de bario y 100 ml de agua y a través de una trampa conectada a un condensador cuyo tubo de salida inferior se sumerge bajo la superficie de 50,0 ml de ácido sulfúrico 0,1 N (SV) contenido en un matraz colector. Destilar la mezcla hasta recolectar aproximadamente 100 ml de destilado, agregar rojo de metilo (SR) y titular el exceso de ácido con hidróxido de sodio 0,1 N (SV). Cada mililitro de ácido sulfúrico 0,1 N equivale a 1,703 mg de NH3. La cantidad de amoníaco encontrado no excede 0,35 % de los sólidos totales en la porción de Solución muestra tomada.
Sólidos totales - Distribuir 10 ml de Solución muestra sobre arena o asbesto limpio y seco, previamente pesado en una cápsula de porcelana y secar a 105 °C durante 16 horas: el residuo no pesa menos de 750 mg (75 %).
Residuo de ignición - Someter a ignición el residuo obtenido en el ensayo para Sólidos totales calentando la placa moderadamente: el residuo no excede 30 % de los sólidos totales.
Cloruros calculados como cloruro de sodio – Disolver la ceniza obtenida en el ensayo para Residuo de ignición en aproximadamente 50 ml de agua y cuidadosamente transferir a un matraz aforado de 100 ml. Agregar a la solución unas pocas gotas de ácido nítrico y 10,0 ml de nitrato de plata 0,1 N (SV). Agregar agua a volumen y mezcla. Filtrar en un matraz seco a través de un filtro seco rechazando los primeros 10 ml del filtrado. A 50,0 ml del filtrado posterior agregar 1 ml de sulfato férrico amónico (SR) y titular con tiocianato de amonio 0,1 N (SV). Cada mililitro de nitrato de plata 0,1 N equivale a 5,844 mg de NaCl. El peso de cloruros calculado como cloruro de sodio obtenido, multiplicando por 2, no es mayor de 6 % de los sólidos totales.
Sustancias insolubles en alcohol - Transferir 25 ml de Solución muestra a un erlenmeyer de 100 ml, agregar 50 ml de alcohol y agitar. Recolectar el precipitado en un filtro, lavarlo tres veces con una mezcla de 2 volúmenes de alcohol y 1 volumen de agua y secar a 105 °C durante 2 horas: el peso del precipitado, representando los sólidos insolubles de alcohol, no es mayor de 10 % de los sólidos toles en la porción de Solución muestra tomada.
Nitrato - Calentar a ebullición 10 ml de Solución muestra durante 1 minuto con 1,5 g de carbón activado, agregar agua para reemplazar la pérdida por evaporación, filtrar y agregar 1 gota del filtrado a 3 gotas de una solución de difenilamina en ácido sulfúrico (1 en 100): no se produce color azul.
F
Factor Xa (Factor X Activado) para el ensayo de antifactor Xa - El Factor Xa es la enzima proteolítica obtenida a partir del plasma bovino, que escinde a la protrombina para formar trombina. Es una glicoproteína que tiene un peso molecular de 40.000. Por electroforesis en gel (ver 300. Electroforesis) la proteína principal de interés constituye no menos de 90% de la cantidad total de zonas proteicas. Para emplear como un reactivo en el ensayo de Antifactor Xa, la enzima es activada por el veneno de serpiente de Russel, se retira el agente activante mediante cromatografía, la preparación se estabiliza con albúmina bovina y se liofiliza.
Actividad específica - No menos de 40 UI de Factor Xa por mg de proteína, cuando se ensaya del siguiente modo: mezclar 0,1 ml de una solución saturada de cefalina derivada de trombofastina cerebral de conejos, equivalente a la tromboplastina de aproximadamente 20 mg de polvo de cerebro-acetona de conejo por ml, en plasma bovino y 0,1 ml de cloruro de calcio 0,025 M; agregar de inmediato 0,1 ml de la solución de Factor Xa, correspondiente a una concentración de 0,01 mg de proteína especifca por ml, e incubar a 37 °C: produce un coágulo en 15 segundos.
Ausencia de trombina - Una solución que contenga 3,0 UI de Factor Xa por ml en Solución reguladora de pH 8,4 (ver Heparina Sódica) se incuba a 20 °C en ausencia de iones calcio: no se produce exceso de coagulación del fibrinógeno puro dentro de un período de 24 horas.
Fenacetina - Emplear uno de grado apropiado.
1,10-Fenantrolina - (Ortofenantrolina) - (PM: 198,2) – C12H8N2 . H2O -Emplear un reactivo analítico apropiado.
dl-Fenilalanina – C9H11NO2 - (PM: 165,2) - Emplear uno de grado apropiado.
3-Fenilfenol - (m-Fenilfenol) – C6H5C6H4OH - (PM: 170,2) - Polvo cristalino blanco o casi blanco.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta por una fase estacionaria constituida por aceite de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 250 y 310 °C, respectivamente. La temperatura de la columna se mantiene a 150 °C y se programa un ascenso de 15 °C por minuto hasta 250 °C. Se emplea helio como gas transportador. El área del pico de 3 fenilfenol no es menor de 98 % del área total.
Intervalo de fusión <260> - Entre 76 y 79 °C.
Fenil isocianato – C6H5NCO - (PM: 119,1) - Líquido transparente, incoloro o amarillo pálidó de volatilidad media.
Precaución - El Fenil isocianato es un violento lacrimatorio y el vapor es altamente tóxico. Manipular con cuidado.
Valoración - Transferir 250 mg, exactamente pesados, a un erlenmeyer de 250 ml con tapón de vidrio. Tomar precauciones para evitar pérdidas por volatilización y evitar la respiración del vapor. Agregar 20 ml de solución de butilamina (25 g de butilamina, previamente secados sobre pellets de hidróxido de potasio, diluidos a 1 litro con dioxano), insertar el tapón en el erlenmeyer y dejar reposar durante 15 minutos. Agregar unas pocas gotas de rojo de metilo (SR) y 25 ml de agua y titular el exceso de amina con ácido sulfúrico 0,1 N (SV). Realizar una determinación con un blanco empleando 20 ml de la solución de butilamina (ver Titulaciones residuales en 780. Volumetría). Restar el volumen de ácido sulfúrico 0,1 N consumido en la titulación de la muestra de aquél consumido en la titulación del blanco. Cada mililitro de ácido sulfúrico 0,1 N, representando por esta diferencia, equivale a 11,91 mg de C6H5NCO. Contiene no menos de 97,0 % de C6H5NCO.
Fenilhidracina – C6H5NHNH2 - (PM: 108,1) - Líquido incoloro o ligeramente amarillento, altamente refractivo. [NOTA: proteger de la luz y destilar bajo presión reducida antes de emplear.]
Temperatura de solidificación <180> - No menor de 16 °C.
Materia insoluble - Agitar 1 ml con 20 ml de ácido acético diluido: la solución resultante es transparente o casi transparente.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 1 ml con 0,5 ml de ácido sulfúrico: el residuo pesa no más de 1 mg (0,1 %).
Fenol - Emplear un reactivo analítico apropiado.
Fenolsulfoftaleína - Emplear Rojo de fenol (ver Indicadores en Indicadores, papeles y papeles indicadores).
2-Fenoxietanol – C6H5OCH2CH2OH – (PM: 138,2) Líquido incoloro, algo viscoso. Soluble en agua. Miscible con alcohol, acetona y glicerina. Densidad: aproximadamente 1,107.
Valoración - A 2 g, exactamente pesados, agregar 10 ml de una solución recientemente preparada mediante disolución de 25 g de anhídrido acético en 100 g de piridina anhidra. Agitar por rotación para mezclar los líquidos, calentar en un baño de vapor durante 45 minutos, agregar 10 ml de agua, calentar durante 2 minutos adicionales y enfriar. Agregar 10 ml de alcohol n-butílico, agitar vigorosamente, agregar fenolftaleína (SR) y titular con hidróxido de sodio 1 N (SV). Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 1 N equivale a 138,2 mg de C8H10O2. Contiene no menos de 99 %.
Fenol - Agregar 0,2 ml a 20 ml de agua, mezclar y, a 5 ml de la mezcla, agregar 0,2 ml de reactivo de Millon. Calentar la solución a 60 °C durante 90 segundos y dejar reposar: ningún color rosado o rojo se produce dentro de 1 minuto.
Ferricianuro de potasio – K3Fe(CN)6 - (PM: 329,2) - Emplear un reactivo analítico apropiado.
Ferrocianuro de potasio – K4Fe(CN)6. 3H20 - (PM: 422,4) - Emplear un reactivo analítico apropiado.
Ferrocianuro de sodio - Na4Fe(CN)6 . 10H20 – (PM: 484,1) - Cristales o gránulos amarillos. Fácilmente soluble en agua.
Valoración - Disolver 2 g, exactamente pesados, en 400 ml de agua, agregar 10 ml de ácido sulfúrico y titular con permanganato de potasio 0,1 N (SV). Cada mililitro de permanganato de potasio 0,1 N equivale a 48,41 mg de Na4Fe(CN)6 . 10H2O. Contiene no menos de 98 %.
Materia insoluble (Ensayo para reactivos) - No más de 1 mg, determinado sobre 10 g (0,01 %).
Cloruro (Ensayo para reactivos) - Disolver 1 g en 75 ml de agua, agregar una solución preparada disolviendo 1,2 g de sulfato cúprico en 25 ml de agua, mezclar y dejar reposar durante 15 minutos. A 20 ml del líquido decantado transparente agregar 2 ml de ácido nítrico y 1 ml de nitrato de plata (SR): si aparece turbidez no excede la de un control que contenga 0,02 mg de Cl, 2 ml de ácido nítrico, 1 ml de nitrato de plata (SR) y sulfato cúprico suficiente para armonizar el color de la solución muestra.
Sulfato - Disolver 5 g en 100 ml de agua sin calentar, filtrar y agregar al filtrado 0,25 ml de ácido acético glacial y 5 mI de cloruro de bario (SR): no se produce turbidez en 10 miutos (aproximadamente 0,01 % como SO4).
Floroglucinol – C6H3(OH)3 . 2H2O - (PM: 162,1) - Cristales blancos o blanco amarillentos o polvo cristalino. Algo soluble en agua; soluble en alcohol y éter.
Solubilidad en alcohol - Disolver 1 g en 20 ml de alcohol: resulta una solución transparente y completa.
Intervalo de fusión <260> - Método I Entre 215 y 219 °C.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 1 g con 0,5 ml de ácido sulfúrico: el residuo no pesa más de 1 mg (0,1 %).
Diresorcinol - Calentar a ebullición una solución de 100 mg en 10 ml de anhídrido acético, enfriar la solución y superponerla sobre 10 ml de ácido sulfúrico: ningún color violeta aparece en la zona de contacto de los líquidos.
Fluoreno – C13H10 - (PM: 166,2) - Cristales o polvo blanco o casi blanco. Soluble en disulfuro de carbono, éter y alcohol caliente; fácilmente soluble en ácido acético glacial.
Ensayo de solubilidad - 1 g se disuelve en 10 ml de acetona para proporcionar una solución transparente y completa.
Intervalo de fusión <260> - Entre 113 y 117 °C, con un intervalo de fusión no mayor de 2 °C.
Fluorescamina – C17H10O4 - (PM: 278,3) - Polvo blanco o casi blanco. Poco soluble en agua y cloroformo; fácilmente soluble en cloruro de metileno; soluble en alcohol.
Valoración - Disolver aproximadamente 600 mg en 75 ml de dimetilformamida y titular con metóxido de litio 0,1 N hasta punto final azul, empleando azul de timol al 1 % en dimetilformamida como indicador: Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de metóxido de litio 0,1 N equivale a 27,83 mg de C17H10O4. Contiene no menos de 99 %.
Pérdida por secado <680> - Secar a 105 °C durante 4 horas: no pierde más de 0,5 % de su peso.
Fluoresceína sódica – C20H10Na2O5 - (PM: 376,3) Polvo higroscópico rojo-anaranjado. Fácilmente soluble en agua; poco soluble en alcohol. Su solución en agua es de color rojo amarillento y presenta una fuerte fluorescencia verde amarillenta que desaparece cuando se acidifica la solución y reaparece cuando se neutraliza o se alcaliniza.
Pérdida por secado <680> - Secar a 120 °C hasta peso constante: no pierde más de 7,0 % de su peso.
4´-Fluoroacetofenona – FC6H4COCH3 - (PM: 138,1) - Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 25 mm recubierta con una capa de 1 pm de goma de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 200 y 250 °C, respectivamente. La temperatura de la columna se mantiene a 100 °C y se programa un ascenso de 10 °C por minuto hasta 250 °C. Se emplea helio como gas transportador. El área del pico de FC6H4COCH3 no es menor de 99 % del área total.
Indice de refracción <230> - Aproximadamente 1,510, a 20 °C.
Fluoruro de amonio - NH4F - (PM: 37,0) - Emplear un reactivo analítico apropiado.
Fluoruro de sodio - NaF - (PM: 42,0) - Emplear un reactivo analítico apropiado.
Formamida – HCONH2 - (PM: 45,0) – Emplear un reactivo analítico apropiado.
Preparación para la valoración de digitoxina - Para garantizar la ausencia de amoníaco, proceder del siguiente modo. Agitar una cantidad apropiada de formamida con aproximadamente 10 % de su peso de carbonato de potasio anhidro durante 15 minutos y filtrar. Destilar el filtrado en un aparato totalmente de vidrio bajo vacío a una presión de aproximadamente 25 mm Hg o menor. Descartar la primera porción del destilado que contiene agua y recolectar la fracción que destila aproximadamente a 115 °C a una presión de 25 mm Hg o a 101 °C a una presión de 12 mm Hg. Almacenar en envases inactínicos de cierre perfecto.
Fosfatasa alcalina - Emplear uno de grado apropiado.
Fosfato amónico de sodio – NaNH4HPO4 . 4H2O (PM: 209,1) - Cristales incoloros o gránulos blancos. Fácilmente soluble en agua; insoluble en alcohol. Es eflorescente al aire y pierde amoníaco.
Materia insoluble y precipitado de hidróxido de amonio - Disolver 10 g en 100 ml de agua, agregar 10 ml de amoníaco (SR) y calentar en un baño de vapor durante 1 hora. Si se forma precipitado, filtrar, lavar bien con agua y someter a ignición: el precipitado sometido a ignición no pesa más de 1 mg (0,01 %).
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,02 mg de Cl (0,002 %).
Metales pesados - Disolver 3 g en 25 ml de agua, agregar 15 ml de ácido sulfúrico 1 N luego agregar 10 ml de sulfuro de hidrógeno (SR); ningún color pardo que se desarrolle en 1 minuto debe ser más oscuro que el de un control que contenga 3 ml de Solución stándar de plomo (ver 600. Límite de plomo) y 0,5 ml de ácido sulfúrico 1 N (0,001 %).
Nitrato - Disolver 1 g en 10 ml de agua, agregar 0,1 ml de índigo carmín (SR) luego agregar, con agitación, 10 ml de ácido sulfúrico: el color azul persiste durante 10 minutos (aproximadamente 0,005 %).
Sulfato (Ensayo para reactivos) - Método II. Disolver 10 g en 100 ml de agua, agregar 5 ml de ácido clorhídrico y filtrar si fuera necesario: el filtrado no produce más de 5 mg de residuo (0,02 %).
Fosfato de amonio - Ver Fosfato dibásico de amonlo.
Fosfato de dodeciltrietilamonio 0,5 M - (PM: 906,0) - [C12H25N . (C2H5)3]3PO4] - Emplear uno de grado apropiado.
5-Fosfato de piridoxal - (PM: 265,2) - 4-CHOC5HN-2-CH3,3-OH,5-CH2PO4H2. H2O – Polvo amarillo brillante.
Valoración -Transferir aproximadamente 500 mg, exactamente pesados, a un erlenmeyer apropiado. Agregar 20,0 ml de hidróxido de sodio 0,5 N (SV) y 130 ml de agua y calentar a reflujo durante 1 hora. Enfriar, transferir la solución a un vaso de precipitados de 250 ml, lavar el erlenmeyer con aproximadamente 30 ml de agua y agregar el lavado al vaso de precipitados. Titular la solución con ácido clorhídrico 0,5 N (SV), determinando el primer punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,1 N consumido equivale a 8,839 mg de C8H10NO6P . H20. Contiene no menos de 95 %.
Intervalo de fusión <260> - Entre 140 y 143 °C, con descomposición.
Agua <120> - Titulación volumétrica directa. Entre 8,5 y 9,5 %.
Fosfato de tetrabutilamonio - (C4H9)4NH2PO4 - (PM: 339,5) - Polvo blanco a casi blanco. Soluble en agua.
Valoración - Disolver aproximadamente 1,5 g, exactamente pesados, en 100 ml de agua. Titular sin demora con hidróxido de sodio 0,5 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,5 N equivale a 169,7 mg de (C4H9)4NH2PO4. Contiene no menos de 97,0 %.
Fosfato de tributilo – (Tri-n-butil fosfato) – (C4H9)3PO4 – (PM: 266,3) – Líquido transparente, casi incoloro. Poco soluble en agua. Miscible con solventes orgánicos comunes. Densidad relativa: aproximadamente 0,976.
Indice de refracción - Entre 1,4205 y 1,4225.
Fosfato dibásico de amonio - (Fosfato de amonio) - (NH4)2HPO4 - (PM: 132,1) - Emplear un reactivo analítico apropiado.
Fosfato dibásico de potasio - (Fosfato ácido dipotásico; Fosfato dipotásico) – K2HPO4 - (PM: 174,2) - Emplear un reactivo analítico apropiado.
Fosfato dibásico de sodio - (Fosfato disódico; Fosfato ácido disódico; Fosfato sódico, Bibásico, heptahidrato) – Na2HPO4 . 7H2O - (PM: 268,1) - Emplear un reactivo analítico apropiado.
Fosfato dibásico de sodio anhidro - (Fosfato de hidrógeno disódico anhidro) (para soluciones reguladoras) – Na2HPO4 - (PM: 142,0) - Emplear un reactivo analítico apropiado.
Fosfato disódico - Ver Fosfato dibásico de sodio.
Fosfato monobásico de amonio - (Fosfáto diácido de amonio) – NH4H2PO4 - (PM: 115,0) - Emplear un reactivo analítico apropiado.
Fosfato monobásico de potasio - (Bifosfato de potasio; Fosfato diácido de potasio) – KH2PO4 - (PM: 136,1) - Emplear un reactivo analítico apropiado.
Fosfato monobásico de sodio – NaH2PO4 . H2O - (PM: 138,0) - Emplear un reactivo analítico apropiado.
Fosfato tribásico de sodio – Na3PO4 . 12H2O -(PM: 380,1) - Emplear un reactivo analítico apropiado.
Fosfito de tris(2,4-di-ter-butilfenilo) – C42H63O3P (PM: 647) - Polvo blanco. Intervalo de fusión: entre 182 y 186 °C.
Fosfito sódico - (Fosfito disódico; fosfonato sódico) – Na2HPO3 . 5H2O - (PM: 216,0) - Emplear un reactivo analítico apropiado.
Fósforo rojo - P - (PA: 30,97) - Polvo rojo oscuro. Insoluble en agua y en ácidos diluidos; soluble en alcohol absoluto.
Fósforo amarillo - Agitar 20 g con 75 ml de disulfuro de carbono en un recipiente con tapón de vidrio y dejar reposar en la oscuridad de la noche a la mañana. Filtrar y lavar el residuo con disulfuro de carbono hasta que el filtrado, recolectado en una probeta, sea de 100 ml. Evaporar el solvente a 10 ml sumergiendo la probeta en agua caliente. Sumergir una tira de papel de sulfato cúprico en el solvente restante: no se produce color más fuerte que en una tira similar sumergida en 10 ml de una solución en disulfuro de 1 carbono que contiene 3 mg de fósforo amarillo (0,015% como P).
Sustancias solubles - Digerir 2 g con 30 ml de ácido acético en un baño de vapor durante 15 minutos. Enfriar, diluir con agua a 40 ml y filtrar. Evaporar 20 ml del filtrado en un baño de vapor y secar a 105 °C durante 2 horas: el residuo no pesa más de 6 mg (0,6%).
Ftalato de bis(2-etilhexilo) - (PM: 390,6) – C6H4-1,2-[COOCH2(C2H5)CH(CH2)]2 - Líquido incoloro o amarillo claro.
Indice de refracción - Entre 1,4855 y 1,4875, a 20 °C.
Ftalato de dibutilo – C16H22O4 - (PM: 278,3) - Líquido transparente, incoloro.
Valoración - Pesar exactamente alrededor de 2 g y transferirlos a un erlenmeyer apropiado. Agregar 25,0 ml de hidróxido de sodio 1 N y 30 ml de alcohol isopropílico y mezclar. Digerir la mezcla a una temperatura cercana al punto de ebullición durante 30 minutos y luego enfriar en un baño de agua a temperatura ambiente. Agregar fenolftaleína (SR) y titular con ácido sulfúrico 1 N (SV) hasta la desaparición del color rosado. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido sulfúrico 1 N consumido equivale a 139,2 mg de C16H22O4. Contiene no menos de 98 %.
Indice de refracción <230>- Entre 1,491 y 1,493, a 20 °C.
Contenido ácido - Pesar exactamente alrededor de 10 g y disolver en 100 ml de una mezcla de alcohol y éter (1:1). Agregar fenolftaleína (SR) y titular de inmediato con hidróxido de potasio alcohólico 0,05 N (SV). Cada mililitro de hidróxido de potasio alcohólico 0,05 N equivale a 4,15 mg de ácido ftálico. Contiene no más de 0,02 %.
Ftalato de dipropilo – C14H18O4 - (PM: 250,3) - Líquido viscoso, incoloro.
Valoración –
Sistema cromatográfico - Emplear un equipo para cromatografía de líquidos con un detector ultravioleta ajustado a 230 nm y una columna de 15 cm x 4,6 mm con fase estacionaria constituida por octadecilsilano químicamente unido a partículas de sílice porosa de 3 a 10 µm de diámetro. El caudal es de aproximádamente 2,0 ml por minuto.
Fase móvil - Acetonitrilo y agua (52:48).
Procedimiento – Inyectar en el cromatógrafo aproximadamente 20 µl (ver 100. Cromatografía). El área del pico C14H18O4 no es menor de 99 % del área total.
Indice de refracción <230> - Entre 1,495 y 1,499, a 20 °C.
Ftalazina – C8H6N2 - (PM: 130,2) - Cristales de color amarillo o pardo.
Intervalo de fusión <260> - Entre 89 y 92 °C.
Ftalimida – C8H5NO2 - (PM: 147,1) - Polvo blanco.
Valoración - Sistema cromatográfico - Emplear un equipo para cromatografía de líquidos con un detector ultravioleta ajustado a 230 nm y una columna de 15 cm x 4,6 mm con fase estacionaria constituida por partículas porosas de sílice de 5 a 10 µm de diámetro. El caudal es de aproximadamente 2 ml por minuto.
Fase móvil - Isooctano y metil ter-butil éter (88:12).
Procedimiento - Inyectar en el cromatógrafo aproximadamente 20 µl (ver 100. Cromatografía). El área del pico de C8H5NO2 no es menor de 99 % del área total.
Intervalo de fusión <260> - Entre 233 y 235 °C, con descomposición.
Fucsina básica - Constituye una mezcla de clorhidratos de rosanilina y de pararrosanilina. Cristales o fragmentos cristalinos con un lustre brillante de color bronce verdoso. Soluble en agua, alcohol y alcohol amílico.
A 10 ml de una solución (1 en 500) agregar 10 ml de amoníaco (SR) y 500 mg de polvo de cinc y agitar la mezcla: la solución se torna incolora. Colocar unas pocas gotas de la solución decolorada sobre un papel de filtro y cerca, en el mismo papel, colocar unas pocas gotas de ácido clorhídrico diluido: se desarrolla un color rojo en la zona de contacto.
Pérdida por secado <680> - Secar a 105 °C hasta peso constante: no pierde más de 5,0 % de su peso.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 1 g con 0,5 ml de ácido sulfúrico: el residuo no pesa más de 3 mg (0,3 %).
Furfural – C4H3OCHO - (PM: 96,1) – Líquido transparente e incoloro cuando está recientemente destilado, pero en seguida adquiere un color pardo rojizo. Soluble en agua. Miscible con alcohol. Almacenar en envases inactínicos de cierre perfecto. Debe destilarse en el momento de ser empleado.
Intervalo de ebullición (Ensayo para reactivos) - No menos de 95 % destila entre 159 y 162 °C.
G
Galactitol - (Dulcitol) – C6H14O6 - (PM: 182,2) - Cristales blancos o polvo cristalino. Estable al aire. 1 g se disuelve en 30 ml de agua para proporcionar una solución transparente, incolora. Almacenar en un sitio fresco o a temperatura ambiente en un sitio seco.
Intervalo de fusión <260> - Entre 188 y 189 °C.
Agua <120> - Titulación volumétrica directa. No más de 0,5 %.
Residuo de ignición <270> - No más de 0,1 %.
Gel de sílice – SiO2 - Amorfo, en parte hidratado en forma de gránulos cristalinos de tamaño variable. Cuando se emplea como desecante, con frecuencia se recubre con una sustancia que cambia de color cuando se agota su capacidad de absorber agua. Tales productos coloreados se pueden regenerar (es decir, se puede recuperar su capacidad de absorber agua) calentando a 110 °C hasta que el gel recupere el color original.
[NOTA: los siguientes procedimientos y límites están diseñados sólo para probar el grado desecante de gel de sílice.]
Pérdida por ignición - Someter a ignición 2 g, exactamente pesados, a 950 ± 50 °C hasta peso constante: no pierde más de 6,0 % de su peso.
Absorción de agua - Transferir aproximadamente 10 g a un recipiente de pesaje, previamente pesado, y pesar. Luego colocar el recipiente, sin tapón, durante 24 horas en un envase cerrado cuya atmósfera se mantendrá a una humedad relativa de 80 % equilibrándola con ácido sulfúrico cuya densidad relativa sea 1,19. Pesar nuevamente: el aumento de peso no es menor de 31,0 % del peso de la muestra.
Gel de sílice con indicador de fluorescencia para cromatografía - Mezcla de gel de sílice con una sustancia fluorescente apropiada.
Gel de sílice con grupos amino químicamente unidos con indicador de fluorescencia para cromagrafía – Emplear uno de grado apropiado.
Gel de sílice dimetilsilanizado con indicador de fluorescencia para cromatografía - Emplear uno de grado apropiado.
Gel de sílice libre de aglutinante - Gel de sílice para uso cromatográfico formulado sin aglutinante, ya que las formas activadas del gel de sílice se emplean como único agente aglutinante.
Gel de sílice octadecilsilanizado para cromatografía - Emplear uno de grado apropiado.
Gel de sílice octadecilsilanizado con indicador de fluorescencia para crornatografía - Emplear uno de grado apropiado.
Gel de sílice para cromatografía - Emplear uno de grado apropiado.
Gel de sílice poroso - Emplear uno de grado apropiado para cromatografía de líquidos de alta eficacia.
Gitoxina - C41H64O14 - (PM: 780,9) - Polvo blanco, cristalino. Prácticamente insoluble en agua, cloroformo y éter; poco soluble en piridina y alcohol diluido. Funde aproximadamente a 250 °C, con descomposición.
Rotación específica <170> - Entre +3,8° y +4,8°, determinado en una solución de piridina que contenga 10 mg por ml, con el empleo de una luz de mercurio a 546,1 nm; entre +21° y +25°, determinado en una solución de cloroformo y metanol (50:50) que contiene 5 mg por ml, empleando luz de sodio.
Aptitud - Disolver 10 mg de Digitoxina SR-FA, previamente secada, 10 mg de Digoxina SR-FA previamente secada y 10 mg de gitoxina, en porciones separadas de 5 ml de una mezcla de cloroformo y metanol (2:1) y diluir cada uno con mezcla solvente adicional a 10 ml. Luego proceder según se indica en el Ensayo de identificación para Digoxina. El cromatograma de gitoxina presenta una mancha fluorescente, ubicada entre las manchas de digoxina y digitoxina.
Glacial, ácido acético - Ver Acido acético glacial.
Glicerina - (Glicerol) - Emplear un reactivo analítico apropiado.
Glicocolato de sodio – C26H42NnaO6 - (PM: 487,6) - Polvo de color blanco o canela, inodoro o prácticamente inodoro. Es higroscópico. Fácilmente soluble en agua y alcohol.
Rotación específica <170> - Entre +28° y +31°, calculada sobre la sustancia seca (se torna anhidro al secar a 100 °C durante 2 horas), determinada a 20 °C en una solución que contenga 10 mg por ml.
Determinación de nitrógeno <200> - Método I. Entre 2,6 y 3,2 % de N, calculado sobre la sustancia seca.
Guayacol - (o-Metoxifenol) – C7H8O2 - (PM: 124,1) - Líquido refractivo entre incoloro y amarillento, con un olor característico. Moderadamente soluble en agua; soluble en solución de hidróxido de sodio; miscible con alcohol, cloroformo, éter y ácido acético glacial.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de acero inoxidable de 1,8 m x 3 mm con fase líquida constituida por un compuesto de polietilenglicol (p.m.p aproximadamente 15.000 [NOTA: un compuesto de polietilenglicol de alto peso molecular con un ligando diepóxido.]), sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C, de malla 60 a 80 [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad, pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector, la columna y el detector a aproximadamente 180, 200 y 280 °C, respectivamente. Se emplea helio como gas transportador. El tiempo de retención es aproximadamente 8 minutos. Presenta una pureza no menor a 98 %.
Indice de refracción - Entre 1,5430 y 1,5450, a 20 °C.
H
Hemateína - C16H12O6 - (PM: 300,3) - Preparada a partir de extracto de leño o de hematoxilina por tratamiento con amoníaco y exposición al aire. Cristales pardos rojizos con un lustre metálico verde amarillento. Poco soluble en agua (aproximadamente 1 en 1700), alcohol y éter; insoluble en cloroformo; fácilmente soluble en solución diluida de amoníaco para formar una solución de color rojo púrpura oscuro y en solución acuosa de hidróxido de sodio (1 en 50) para formar una solución de color rojo brillante, observada en cada caso a través de una capa de 1 cm de profundidad. Funde a una temperatura por encima de 200°C y tiende a descomponerse a 250 °C.
Hematoxilina - (Hidroxibrasilina) - (PM: 356,3) C16H14O6 . 3H2O - Sustancia cristalina obtenida a partir del corazón del leño de Haematoxylon campechianum Linneo (Fam. Leguminosae). Prismas incoloros a amarillos. Muy poco soluble en agua fría y éter; rápidamente soluble en agua caliente y alcohol caliente. Cuando se expone a la luz, adquiere un color rojo y proporciona una solución amarilla. Se disuelve en amoníaco (SR) y en soluciones de hidróxidos alcalinos y carbonatos. Cuando se disuelve en solución de alumbre desarrolla un color rojo; en solución de cloruro estañoso un color rosa y en soluciones de sales cúpricas un color gris verdoso. Se torna gradualmente negro en solución de dicromato de potasio. Almacenar la hematoxilina y sus soluciones en envases inactínicos y protegidas del aire.
Heptadecanoato de metilo - C18H36O2 - (PM:284,5) - Escamas blancas, cristalinas.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con una capa de 1 µm de fase estacionaria constituida por 90% de 3-cianopropil silicona y 10% de fenilmetilsilicona. Mantener el inyector y el detector a 220 °C. La temperatura de la columna se mantiene a 180 °C y se programa un ascenso de 4 °C por minuto hasta alcanzar 220 °C. Se emplea helio como gas transportador. El área del pico C18H36O2 no es menor de 99% del área total.
Intervalo de fusión <260> - Entre 31 y 32 °C.
n-Heptano - Ver n-Heptano para cromatografía.
n-Heptano para cromatografía - Líquido transparente, incoloro, volátil e inflamable; constituido esencialmente por C7H16. Presenta olor característico. Prácticamente insoluble en agua; soluble en alcohol absoluto. Miscible con éter, cloroformo y con la mayoría de los aceites fijos y volátiles.
[NOTA: el n-Heptano puede requerir purificación mediante el pasaje a través de una columna de gel de sílice, empleando una relación de aproximadamente 25 g de gel por cada 100 ml de n-heptano y destilación fraccionada posterior].
Intervalo de ebullición (Ensayo para reactivos) - Entre 94,5 y 99,0 °C.
Pureza espectral - Determinar la absorbancia en una celda de 1 cm, a 250 nm, con un espectrofotómetro apropiado, empleando agua como blanco: no es mayor de 0,10.
Residuo en evaporación - Cumple con los requisitos del ensayo para Residuo en evaporación en Éter de petróleo.
1-Heptanosulfonato de sodio - C7H15NaO3S - (PM: 202,3) - Emplear uno de grado apropiado.
2,2',2",6,6',6"-hexa-ter-butil-4,4',4"-[(2,4,6-trimetil-1,3,5-bencenotriil)trismetileno] trifenol - C54H78O3 - (PM:775) - Polvo cristalino, prácticamente insoluble en agua; soluble en acetona; poco soluble en alcohol. Punto de fusión: aproximadamente a 244 °C.
Hexadecil hexadecanoato - (Hexadecil palmitato; Palmitato de cetilo) - C32H64O2 - (PM:480,9) - Emplear uno de grado apropiado.
Hexametildisilazano - C6H19NSi2 - (PM:161,4) - Líquido transparente, incoloro, de olor característico.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de vidrio de 1,8 m x 2 mm empacada con una fase estacionaria constituida por 50% de fenil silicona y 50% de metilpolisiloxano, sobre soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector y el detector a 100 y 310 °C, respectivamente. La temperatura de la columna se mantiene a 35 °C durante 5 minutos y se programa un ascenso de 8 °C por minuto hasta alcanzar 200 °C. Se emplea helio como gas transportador con un caudal de aproximadamente 40 ml por minuto. Presenta una pureza de no menos de 95%.
Residuo después de la evaporación - Transferir 200 g a un cristalizador y evaporar en un baño de vapor hasta sequedad. Secar el residuo a 105 °C durante 1 hora, enfriar y pesar: no se encuentra más de 0,0025% de residuo.
Hexametilenimina - (Homopiperidina) - (PM:99,2) - C6H12NH - Líquido incoloro a casi incoloro.
Indice de refracción - Entre 1,4640 y 1,4660, a 20 °C.
Hexametilentetramina - (Hexamina; Metenamina; Urotropina) - C6H12N4 - (PM:140,2) - Polvo cristalino incoloro, muy soluble en agua.
Hexanitrodifenilamina - (Dipicrilamina) - (PM:439,2) - C12H5N7O12 - Polvo o prismas de color amarillo oro. Precaución - Es explosivo. Por lo general, contiene aproximadamente 15% de agua como medida de seguridad. Insoluble en agua, alcohol, acetona y éter; soluble en ácido acético glacial y álcalis.
Agua <120>- Titulación volumétrica directa. No más de 16%.
n-Hexano - C6H14 - (PM:86,2) - Para espectrofotometría generalmente es una mezcla de varios isómeros de hexano (C6H14), predominantemente n-hexano y metilciclopentano (C6H12). Emplear un reactivo analítico apropiado.
Hexanofenona - C12H16O - (PM:176,3) - Líquido amarillo.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 nm recubierta con una capa de 1 µm de una fase estacionaria constituida por 50% de fenil silicona y 50% de metilpolisiloxano. Mantener el inyector y el detector a 280 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 180 °C y se programa un ascenso de 10 °C por minuto hasta alcanzar 280 °C. Se emplea helio como gas transportador. El área del pico C12H16O no es menor de 98% del área total.
Indice de refracción <230> - 1,511±0,002, a 20 °C.
Hexano solvente - Ver Éter de petróleo.
1-Hexanosulfonato de sodio - C16H13NaO3S - (PM:188,2) - Emplear uno de grado apropiado.
Hidrato de hidracina al 85% en agua - (PM:50,1) - (NH2)2 . H2O - Líquido incoloro.
Valoración - Transferir 600 mg, exactamente pesados, a un matraz aforado de 100 ml. Completar a volumen con agua y mezclar. Transferir 10 ml a un vaso de precipitados, agregar 1,0 g de bicarbonato de sodio y 50,0 ml de iodo 0,1 N (SV). Titular el exceso de iodo con tiosulfato de sodio 1 N (SV) empleando almidón (SR) como indicador. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de iodo 0,1 N equivale a 12,52 mg de (NH2)2 . H2O. Contiene no menos de 83%.
Hidrazida del ácido isonicotínico - Emplear lsoniazida.
Hidroperóxido de terbutilo - C4H10O2 - (PM:90,1 - Soluble en solventes orgánicos. Densidad relativa: aproximadamente 0,898. Indice de refracción: aproximadamente 1,401.
Hidroquinona - C6H4(OH)2 - (PM:110,1) - Cristales en forma de agujas finas, incoloras o blancas. Se oscurece por exposición al aire y a la luz. Soluble en agua, alcohol y éter.
Valoración - Pesar exactamente alrededor de 250 mg y disolver en una mezcla de 100 ml de agua y 10 ml de ácido sulfúrico 0,1 N en un erlenmeyer de 250 ml. Agregar 3 gotas de una solución (1 en 100) de difenilamina en ácido sulfúrico y titular con sulfato cérico 0,1 N (SV) hasta que la solución se torne color rojo violáceo. Cada mililitro de sulfato cérico 0,1 N equivale a 5,506 mg de C6H4(OH)2. Contiene no menos de 99%.
Intervalo de fusión <260> - Entre 172 y 174 °C.
Hidrosulfito de sodio - (Ditionito de sodio) - Na2S2O4 - (PM:174,1) - Polvo cristalino blanco o blanco grisáceo. Soluble en agua; poco soluble en alcohol. Se oxida gradualmente a bisulfito al aire, más fácilmente cuando está en solución, dando una reacción ácida. Es afectado por la luz.
Valoración - Pesar exactamente alrededor de 1 g, disolver en una mezcla de 10 ml de formaldehído(SR) y 10 ml de agua contenida en un erlenmeyer apropiado con tapón de vidrio y dejar reposar durante 30 minutos con agitación frecuente. Transferir la solución a un matraz aforado de 250 ml, agregar 150 ml de agua y 3 gotas de naranja de metilo (SR) y luego agregar ácido sulfúrico 1 N, gota a gota, hasta reacción levemente ácida. Diluir con agua a 250 mI y mezclar. A 50,0 ml de la solución, agregar 2 gotas de fenolftaleína (SR) y cantidad suficiente de hidróxido sodio 0,1 N para producir un color rosado, suave. Titular con iodo 0,1 N agregando 3 ml de almidón (SR) como indicador. Luego eliminar el color azul de la solución con 1 gota de tiosulfato de sodio 0,1 N y titular con hidróxido de sodio 0,1 N (SV) hasta color rosado. Cada mililitro de hidróxido de sodio 0,1 N equivale a 3,482 mg de Na2S2O4. Contiene no menos de 88%.
Sulfuro - Agregar solución de hidróxido de sodio (1 en 10) a acetato de plomo (SR) hasta disolver el precipitado. Agregar 5 gotas de esta solución a una solución de 1 g de hidrosulfito de sodio en 10 ml de agua: no se observa oscurecimiento inmediato.
Metales pesados - Disolver 1 g en 10 ml de agua, agregar 10 ml de ácido clorhídrico y evaporar en un baño de vapor hasta sequedad. Disolver el residuo en 20 ml de agua y 0,5 ml de ácido clorhídrico diluido, filtrar y agregar al filtrado 10 ml de sulfuro de hidrógeno (SR): no se produce oscurecimiento. Alcalinizar la solución con amoníaco (SR): puede producirse un ligero color verdoso pero nunca un precipitado blanco u oscuro.
Aptitud para la valoración de riboflavina - Agregar a cada uno de dos o más tubos 10 ml de agua y 1,0 ml de una solución de riboflavina que contenga 20 µg de riboflavina por ml y mezclar. A cada tubo agregar 1,0 ml de ácido acético glacial, mezclar, agregar 0,5 ml de solución de permanganato de potasio (1 en 25) continuando con el mezclado y dejar reposar durante 2 minutos. A continuación agregar a cada tubo, 0,5 ml de peróxido de hidrógeno (SR) y mezclar: el color de permanganato desaparece dentro de los 10 segundos. Agitar los tubos vigorosamente hasta expulsar el exceso de oxígeno. Si quedan burbujas en las paredes de los tubos una vez finalizada la reacción, eliminarlas volcando los tubos para que la solución fluya lentamente desde un extremo al otro del tubo. En un fluorómetro apropiado, medir la fluorescencia de la solución. Luego agregar, mezclando, 8,0mg de hidrosulfito de sodio: la riboflavina se reduce completamente en no más de 5 segundos.
3'-Hidroxiacetofenona - C8H8O2 - (PM: 136,2) - Polvo, trozos pequeños o gruesos de color marrón claro. Funde aproximadamente a 96 °C. Moderadamente soluble en cloroformo, proporcionando una solución transparente amarillo clara.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con aceite de dimetilpolisiloxano. Mantener el inyector y el detector a 300 °C. La temperatura de la columna se mantiene a 180 °C y se programa un ascenso de 10 °C por minuto hasta alcanzar 280 °C, manteniendo esa temperatura aproximadamente 10 minutos. Se emplea helio como gas transportador. El área del pico principal no es menor de 97 % del área total.
4'-Hidroxiacetofenona - HOC6H4COCH3 - (PM: 136,2) - Polvo gris, funde aproximadamente a 109 °C.
1-Hidroxibenzotriazol hidrato - (PM: 135,1, anhidro) - C6H5N3O . xH2O - Polvo cristalino blanco. Moderadamente soluble en alcohol produciendo una solución transparente de color amarillo claro.
Hidróxido de amonio - Emplear un reactivo analítico apropiado
Hidróxido de bario - Ba(OH)2 . 8H2O - (PM: 315,5) - Emplear un reactivo analítico apropiado.
Hidróxido de calcio - Emplear un reactivo analítico apropiado.
Hidróxido de cuprietilendiamina, solución 1 M - Emplear una solución 1 M en la cual la relación molar entre etilendiamina y cobre sea de 2,00 ± 0,04.
Hidróxido de estroncio - (Hidróxido de estroncio octahidratado) - Sr(OH)2 . 8H2O - (PM: 265,8) - Polvo blanco, cristalino. Moderadamente soluble en agua. Puede absorber dióxido de carbono del aire. Mantener perfectamente cerrado.
Valoración y carbonato - Pesar exactamente alrededor de 5 g, disolver en 200 ml de agua caliente en un erlenmeyer 500 ml con tapón de vidrio, agregar fenolftaleína (SR) y titular con ácido clorhídrico 1 N (SV) para determinar la alcalinidad del hidróxido. Luego agregar naranja de metilo (SR) y titular con ácido clorhídrico 1 N (SV). Cada mililitro de ácido clorhídrico 1 N requerido para llegar al punto final defenolftaleína equivale a 132,9 mg de Sr(OH)2 . 8H2O y cada mililitro adicional de ácido clorhídrico 1 N (SV) requerido para llegar al punto final con naranja de metilo equivale a 73,8 mg de SrCO3 .Contiene no menos de 95,0 % de Sr(OH)2 . 8H2O y no más de 3,0% de SrCO3.
Cloruro (Ensayo para reactivos) - Disolver 1,0 g en 100 ml de agua y filtrar si fuera necesario: 1,0 ml de la solución no presenta más de 0,01 mg de Cl (0,1 %).
Calcio (Ensayo para reactivos) - Solución madre de la muestra - Disolver 5,0 g en agua y diluir con agua a 100 ml.
Solución muestra - Diluir 10,0 ml de la Solución madre de la muestra con agua a 100 ml.
Solución control - Agregar 0,50 mg de ion calcio (Ca) a 10,0 ml de la Solución madre de la muestra y diluir con agua a 100 ml.
Procedimiento - Determinar la emisión de fondo a 416,7 nm. No más de 0,1 %.
Hierro - Disolver 1 g en agua caliente y diluir con agua a 100 ml. A 20 ml de esta solución agregar 2 ml de ácido clorhídrico y 0,1 ml de permanganato de potasio 0,1 N, dejar reposar durante 5 minutos y agregar 3 ml de solución de tiocianato de amonio (3 en 10). Cualquier color rojo producido no es más oscuro que el de un control que contenga 0,03 mg de Fe (0,015%,).
Metales pesados - Preparar la Solución muestra del siguiente modo: disolver 2,0 g en 14 ml de ácido clorhídrico diluido (1 en 6) y evaporar en un baño de vapor hasta sequedad; absorber el residuo en 25 ml de agua, filtrar y diluir con agua a 100 ml. Agregar a 5,0 ml de la Solución muestra 0,02 mg de plomo (Pb) y diluir con agua a 30 ml, para obtener el control. Para la muestra, emplear 30 ml de la Solución muestra. Ajustar cada solución con ácido acético o amoníaco (SR) hasta pH entre 3,0 y 4,0 (empleando papel de pH de intervalo estrecho), diluir con agua a 40 ml y agregar 10 ml de sulfuro de hidrógeno recientemente preparado (SR): cualquier color pardo desarrollado en la Solución muestra no es más oscuro que el de la solución preparada a partir del control (0,004%).
Hidróxido de litio - LiOH . H2O - (PM: 42,0) - Cristales blancos. Soluble en agua; insoluble en alcohol.
Valoración - Disolver aproximadamente 160 mg, exactamente pesados, en 50 ml de agua, agregar fenolftaleína (SR) y titular con ácido clorhídrico 0,1 N (SV) hasta punto final incoloro. Cada mililitro de ácido clorhídrico 0,1 N equivale a-4,196 mg de LiOH.H2O. Contiene no menos de 98 %.
Materia insoluble (Ensayo para reactivos) - No más de 1,0 mg, determinado sobre 10 g (0,01 %).
Cloruro (Ensayo para reactivos) - 200 mg no presentan más de 0,02 mg de CL (0,01 %).
Sulfato (Ensayo para reactivos) - Método I. Disolver 400 mg en 10 ml de agua y neutralizar con ácido clorhídrico 3 N. Agregar 0,1 ml de bromo (SR), calentar a ebullición para remover el bromo en exceso, agregar 2 ml de ácido clorhídrico 3 N, filtrar y diluir con agua a 40 ml; 20 ml de esta solución no presentan más de 0,10 mg de SO4 (0,05 %).
Metales pesados (Ensayo para reactivos) - No más de 0,002 %.
Hierro <580> - No más de 0,02 mg de Fe (0,002%), determinado sobre 1 g.
Hidróxido de potasio - KOH - (PM: 56,1) - Emplear un reactivo analítico apropiado.
Hidróxido de sodio - NaOH - (PM: 40,0) - Emplear un reactivo analítico apropiado.
Hidróxido de tetrabutilamonio al 40 % en agua [CH3(CH2)3]4NOH - (PM: 259,5) - Emplear uno de grado apropiado.
Hidróxido de tetrabutilamonio 1,0 M en metanol - Emplear uno de grado apropiado.
Hidróxido de tetrametilamonio - (CH3)4NOH - (PM: 91,2) - Disponible como una solución acuosa de aproximadamente 10 ó 25 % o como pentahidrato cristalino. Es transparente e incolora y tiene un fuerte olor a amoníaco. El hidróxido de tetrametilamonio es una base más fuerte que el amoníaco y absorbe rápidamente dióxido de carbono del aire. Almacenar en envases de cierre perfecto.
Valoración - Pesar exactamente un erlenmeyer con tapón de vidrio que contenga aproximadamente 15 ml de agua. Agregar una cantidad de una solución de hidróxido de tetrametilamonio, equivalente a 200mg de (CH2)4NOH y pesar nuevamente. Agregar rojo de metilo (SR) y titular con ácido clorhídrico 0,1N (SV). Cada mililitro de ácido clorhídrico 0,1 N equivale a 9,115 mg de (CH3)4NOH.
Residuo de evaporación - Evaporar 5 ml de solución en un baño de vapor y secar a 105 °C durante 1 hora: el peso del residuo equivale a no más de 0,02% del peso de la muestra.
Amoniáco y otras aminas - Pesar exactamente una cantidad de solución, equivalente a aproximadamente 300 mg de (CH3)4NOH, en un recipiente de pesaje bajo, previamente pesado, con 5 ml de agua. Agregar un leve exceso de ácido clorhídrico 1 N (aproximadamente de 4 ml), evaporar en un baño de vapor hasta sequedad y secar a 105 °C durante 2 horas: el peso del cloruro de tetrametilamonio obtenido, multiplicado por 0,8317, representa la cantidad, en mg, de (CH3)4NOH en la porción de muestra tomada y corresponde a aproximadamente 0,2 % por encima o por debajo del valor encontrado en la Valoración.
Hidróxido de tetrametilamonio pentahidrato - (CH3)4NOH . 5H20 - (PM: 181,2) - Cristales blancos a casi blancos. Es higroscópico. Base fuerte. Almacenar en envases bien cerrados. Soluble en agua y metanol.
Valoración - Pesar exactamente alrededor de 800 mg, disolver en 100 ml de agua y titular con ácido clorhídrico 0,1 N (SV) determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido clorhídrico 0,1 N equivale a 18,22 mg de (CH3)4NOH . 5H2O. Contiene no menos de 98 %.
Hidróxido de tributiletilamonio - C14H33NO - (PM: 231,4) - Emplear uno de grado apropiado.
Hidróxido de (m-trifluormetilfenil) trimetilamonio en metanol - Emplear uno de grado apropiado.
D-d-4-Hidroxifenilglicina - C8H9NO3 - (PM: 167,2) - Escamas brillosas. Moderadamente soluble en agua, alcohol, acetona, éter, cloroformo, acetato de etilo y ácido acético glacial; soluble en álcalis y ácidos minerales; fácilmente soluble en ácido clorhídrico caliente al 20 % v/v.
Intervalo de fusión <260> - Entre 220 y 247 °C, con descomposición.
10 b-Hidroxinorandrostenodiona -(10 b-Hidroxi-19-norandrost-4-en-3,17-diona) - C18H24O3 - (PM: 288,4) - Emplear uno de grado apropiado.
8-Hidroxiquinolina - (Oxina) - C9H7NO - (PM: 145,2) - Emplear un reactivo analítico apropiado.
Hipoxantina - (1H-Purin-6-ona) - C5H4N4O - (PM: 136,1) - Polvo cristalino blanco, muy poco soluble en agua; bastante soluble en agua a ebullición; soluble en soluciones diluidas de ácidos y en soluciones diluidas de hidróxidos alcalinos. Se descompone sin fundir a aproximadamente 150 °C.
Cromatografía - Analizar según se indica en Mercaptopurina, el cromatograma sólo presenta una mancha principal.
I
Imidazol - C3H4N2 - (PM: 68,1) - Cristales color blanco a amarillo claro. Fácilmente soluble en agua.
Valoración - Transferir aproximadamente 700mg, exactamente pesados, a un vaso de precipitados de 250 ml. Disolver en 100 ml de ácido acético glacial. Titular con ácido perclórico 0,1 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 6,808 mg de C3H4N2 Contiene no menos de 98 %.
Iminoestilbeno - C14H11N - (PM: 193,2) - Polvo amarillo anaranjado. Moderadamente soluble en acetato de etilo.
Intervalo de fusión <260> - Entre 197 y 201 °C.
Indeno - C9H8 - (PM: 116,2) - Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 10 m x 0,25 mm recubierta con una capa de 1 mm de metilsilicona. Mantener el inyector y el detector a aproximadamente 200 y 300°C, respectivamente. La temperatura de la columna se mantiene a 100 °C y se programa un ascenso de 10 °C por minuto hasta 250 °C. Se emplea helio como gas transportador. El área del pico de indeno no es menor de 99 % del área total.
Indice de refracción - Entre 1,5749 y 1,5769, a 20 °C.
Indigo carmín - (Indigotindisulfonato sódico) - Emplear un reactivo analítico apropiado.
Inositol - (Hexahidroxiciclohexano) - C6H6(OH)6 (PM: 180,2) - Cristales blancos o polvo blanco, cristalino, inodoro y estable al aire. Sus soluciones son neutras al papel de tornasol. Opticamente inactivo. Fácilmente soluble en agua; poco soluble en alcohol; insoluble en éter y cloroformo. Almacenar en envases bien cerrados.
Intervalo de fusión <260> - Entre 223 y 226 °C.
Pérdida por secado <680> - Secar a 105 °C durante 4 horas: no pierde más de 0,5 % de su peso.
Residuo de ignición (Ensayo para reactivos) - No más de 0,1 %.
Iodato de potasio - KIO3 - (PM: 214,0) - Emplear un reactivo analítico apropiado.
Iodo - I - (PA: 126,90) - Emplear un reactivo analítico apropiado.
5-lodouracilo - C4H3IN2O2 - (PM: 238,0).
Punto de fusión <260> - Aprox. 276 °C, con descomposición.
Cromatografía - Analizar según se indica en Sustancias relacionadas para Idoxiuridina empleando 5 ml de una solución de 5-iodouracilo de 0,25 mg por ml. El cromatograma sólo presenta una mancha principal.
loduro de 1-etilquinaldinio - C12H14IN - (PM: 299,2) - Sólido verde amarillo. Moderadamente soluble en agua.
Valoración - Disolver aproximadamente 290 mg, exactamente pesados, en 100 ml de agua y agregar 10 ml de ácido acético glacial. Titular con nitrato de plata 0,1 N (SV), determinando el punto final potenciométricamente, empleando un electrodo selectivo para iones plata y un electrodo de referencia de calomel que contiene nitrato de potasio 1 M. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de nitrato de plata 0,1 N equivale a 29,92 mg de C12H14IN. Contiene no menos de 97,0 %.
loduro de mercurio II - (Diioduro de mercurio) - HgI2 - (PM: 454,4) - Polvo cristalino, denso, rojo escarlata. Poco soluble en agua; soluble en acetona, alcohol, éter y solución de ioduro de potasio en exceso. Almacenar en envase inactínico.
Ioduro de metilo - CH3I - (PM: 141,9) - Líquido incoloro, pesado, transparente. Poco soluble en agua. Miscible con alcohol, éter y éter de petróleo. Se torna pardo por exposición a la luz como resultado de la liberación de iodo.
Valoración - Agregar 1 ml a un matraz aforado de 100 ml previamente pesado con 10 ml de alcohol. Pesar nuevamente, completar a volumen con alcohol y mezclar. Transferir 20 ml a un erlenmeyer con tapón de vidrio y agregar 50,0 mI de nitrato de plata 0,1 N (SV) y 2 ml de ácido nítrico. Tapar inmediatamente, agitar con frecuencia durante 2 horas y dejar reposar en la oscuridad de la noche a la mañana. Agitar nuevamente durante 2 horas luego agregar 50 ml de agua y 3 ml de sulfato férrico amónico y titular el nitrato de plata en exceso con tiocianato de amonio 0,1 N (SV). Cada mililitro de nitrato de plata 0,1 N equivale a 14,19 mg de CH3I. Contiene no menos de 98,5%.
Intervalo de ebullición (Ensayo para reactivos) - Destilar 50 ml en un recipiente enfriado, parcialmente tapado: no destila menos de 48 mI entre 41,5 y 43 °C.
Densidad - Entre 2,270 y 2,285.
Residuo de evaporación - Evaporar 4 ml (10 g) en un baño de vapor y secar el residuo a 105 °C durante 1 hora: el residuo no pesa más de 1 mg (0,01 ‘%).
Acidez - Agitar 3 ml con 5 ml de agua durante 30 segundos y de inmediato extraer la fase inferior: la fase acuosa es neutra frente al tornasol y cuando se agrega 1 ml de nitrato de plata (SR), no presenta más que una leve opalescencia.
Ioduro de potasio - KI - (PM: 166,0) - Emplear un reactivo analítico apropiado.
Ioduro de tetrabutilamonio - (C4H9)4NI - (PM: 369,4) - Escamas blancas, brillosas, cristalinas. Soluble en alcohol y éter; poco soluble en agua.
Valoración - Disolver 200 mg, exactamente pesados, en 40 ml de agua hirviendo, con agitación vigorosa y enfriar a temperatura ambiente. Agitar la solución mecánicamente, agregar 5 ml de ácido nítrico 2 N. Titular con nitrato de plata 0,1 N (SV), determinando el punto final potenciométricamente, empleando un electrodo de plata y vidrio y agregando la solución titulante en porciones de 0,1 ml cerca del punto final. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de nitrato de plata 0,1 N equivale a 36,94 mg de (C4H9)4NI. Contiene no menos de 99,0 %.
Intervalo de fusión <260> - Entre 146 y 147 °C.
loduro isopropílico - (2-lodopropano) - C3H7I - (PM: 170,0) - Líquido incoloro, se descolora con exposición al aire y a la luz. Moderadamente soluble en agua; miscible con alcohol, cloroformo y éter.
Densidad - Entre 1,696 y 1,704.
índice de refracción - Entre 1,4987 y 1,4997 a 20°C.
4-Isobutilacetofenona - C12H16O - (PM: 176,0) - Líquido amarillo pálido. Soluble en cloroformo, gliceroles, alcoholes, éter y aceites grasos; insoluble en agua. Emplear uno de grado apropiado.
N-Isobutilpiperidona - C9H17NO - (PM: 155,2) - Emplear uno de grado apropiado.
Isooctano - Ver 2,2,4-Trimetilpentano.
Isopropilamina - (2-Aminopropano) - C3H7NH2 - (PM: 59,1) - Líquido transparente, incoloro, inflamable con un olor fuerte a amoníaco. Miscible con agua, alcohol y éter.
Valoración - Transferir aproximadamente 200mg, exactamente pesados, a un envase apropiado, agregar 50 ml de agua y mezclar. Titular con ácido clorhídrico 0,1 N (SV), empleando una mezcla de verde de bromocresol (SR) y rojo de metilo (SR) (5:1) como indicador. Cada mililitro de ácido clorhídrico 0,1 N equivale a 59,11 mg de C3H9N. Contiene no menos de 98 %.
Intervalo de ebullición (Ensayo para Reactivos) - No menos de 95 % destila entre 31 y 33 °C.
Indice de refracción - Entre 1,3743 y 1,3753, a 20 °C.
L
Lactato de calcio - (CH3CHOHCOO)2Ca. 5H2O - (PM: 308,3) - Gránulos o polvo blanco, casi inodoro. Es algo eflorescente y a 120 °C se convierte en anhidro. Soluble en agua; prácticamente insoluble en alcohol. Almacenarlo en envases de cierre perfecto.
Valoración - Pesar exactamente 500 mg, previamente secados a 120 °C durante 4 horas, transferir a un envase apropiado y disolver con 150 ml de agua que contiene 2 ml de ácido clorhídrico diluido. Agregar 15 ml de hidróxido de sodio (SR) y 300 mg de azul de hidroxinaftol y titular con edetato disódico 0,05 M (SV) hasta que la solución tenga color azul profundo. Cada mililitro de edetato disódico 0,05 M equivale a 10,91 mg de C6H10CaO6. Contiene no menos de 98 %.
Pérdida por secado <680> - Secar a 120 °C durante 4 horas: pierde entre 25,0 y 30,0 % de su peso.
Acidez - Agregar fenolftaleína (SR) a 20 ml de una solución (1 en 20) y titular con hidróxido de sodio 0,10 N: no se requiere más de 0,50 ml para a producir un color rosado.
Metales Pesados (Ensayo para reactivos) - Disolver 1 g en 2,5 ml de ácido clorhídrico diluido, diluir con agua a 40 ml y agregar 10 ml de sulfuro de hidrógeno (SR): cualquier color pardo producido no es más oscuro que el de un control que contiene 0,02 mg de Pb (0,002 %).
Magnesio y sales alcalinas - Mezclar 1 g con 40 ml de agua, agregar cuidadosamente 5 ml de ácido clorhídrico calentar a ebullición la solución durante 1 minuto y agregar rápidamente 40 ml de ácido oxálico (SR). Agregar de inmediato a la mezcla caliente 2 gotas de rojo de metilo (SR) luego agregar amoníaco (SR) gota a gota, desde una bureta, hasta que la mezcla sea alcalina. Enfriar a temperatura ambiente, transferir a una probeta de 100 ml, diluir con agua a 100 ml, mezclar y dejar reposar durante 4 horas o durante toda la noche. Filtrar y transferir a un crisol de platino 50 ml del filtrado transparente, al cual se ha agregado 0,5 ml de ácido sulfúrico. Evaporar la mezcla en un baño de vapor a un volumen pequeño.
Cuidadosamente calentar sobre una llama directa hasta sequedad y continuar calentando hasta descomposición completa y volatilización de las sales de amonio. Finalmente incinerar el residuo a 800 ± 25 °C durante 15 minutos: el residuo no pesa más de 5 mg (1 %).
Acidos grasos volátiles - Agitar aproximadamente 500 mg con 1 ml de ácido sulfúrico y calentar: la mezcla no emite olor de ácidos grasos volátiles.
Lactosa - C12H22O11 - (PM: 342,3) - Emplear un reactivo analítico apropiado.
Lana de vidrio - Finos hilos de vidrio.
Sustancias solubles en ácidos - Calentar a ebullición 1 g durante 30 minutos con 30 ml de ácido clorhídrico diluido y filtrar. Evaporar el filtrado y secar el residuo a 105 °C hasta peso constante: el residuo no pesa más de 5 mg (0,5 %).
Metales pesados - Calentar a ebullición 2 g con una mezcla de 25 ml de ácido nítrico diluido y 25 ml de agua durante 5 minutos y filtrar. Evaporar la mitad del filtrado hasta sequedad, disolver el residuo en 10 ml de agua a la cual se le han agregado 3 gotas de ácido clorhídrico, filtrar si fuera necesario y agregar un volumen igual de sulfuro de hidrógeno (SR) al filtrado: no se produce oscurecimiento.
Lauril sulfato de sodio - Ver Dodecil sulfato de sodio.
L-Lisina - (Acido 2, 6-diaminohexanoico) - (PM: 146,2) - C6H14N2O2 - Agujas cristalinas o placas hexagonales. Soluble en agua; poco soluble en alcohol; insoluble en éter.
Rotación específica <170> - Entre +25,5° y +26,0°, determinado en ácido clorhídrico diluido (1 en 2).
Determinación de nitrógeno <200> - Método I. Contiene entre 18,88 y 19,44 % de N que corresponde a no menos de 98,5 % de C6H14N2O2, habiendo secado la muestra previamente a 105 °C. durante 2 horas.
M
Magnesio - Mg - (PA: 24,31) - Metal plateado en forma de cinta. Reacciona lentamente con agua a temperatura ambiente. Se disuelve fácilmente en ácidos diluidos con liberación de hidrógeno.
Valoración - Transferir 1 g, exactamente pesado, a un matraz aforado de 250 ml y disolver en una mezcla de 15 ml de ácido clorhídrico y 85 ml de agua. Cuando se completa la disolución, diluir a volumen con agua y mezclar. Transferir 25 ml de la dilución a un vaso de precipitados de 400 ml, diluir con agua a 250 ml, agregar 20 ml de solución reguladora de amoníaco-cloruro de amonio (SR) y unos mg de negro de eriocromo T triturado y titular con edetato disódico 0,1 M (SV) hasta punto final azul. Cada mililitro de edetato disódico 0,1 M (SV) equivale a 2,430 mg de Mg. Contiene no menos de 99 %.
Maleato de bis(2-etilhexilo) - C20H36O4 - (PM: 340,5) - Líquido transparente incoloro a amarillo pálido. Miscible con acetona y alcohol. Densidad relativa: aproximadamente 0,945.
Valoración - Transferir aproximadamente 2,5 g, exactamente pesados, a un erlenmeyer de 250 ml, agregar 50,0 ml de hidróxido de potasio alcohólico 0,5 N (SV) y calentar a reflujo durante 45 minutos. Enfriar, agregar 0,5 ml de fenolftaleína (SR) y titular el álcali en exceso con ácido clorhídrico 0,5 N (SV). Realizar una determinación con un blanco al mismo tiempo, empleando la misma cantidad de hidróxido de potasio alcohólico 0,5 N (ver Titulaciones residuales en 780. Volumetría). La diferencia, en ml, entre los volúmenes de ácido clorhídrico 0,5 N consumidos en la titulación de la muestra y la titulación del blanco, multiplicada por 85,1, representa la cantidad, en mg, de maleato de bis(2- etilhexilo)en la porción tomada. Contiene no menos de 97 %.
Manganeso - Mn - (PA: 54,94) - Emplear uno de grado apropiado.
Mercurio - Hg - (PA: 200,59) - Emplear un reactivo analítico apropiado.
Metabisulfito de sodio - Na2S2O5 - (PM: 190,1) - Emplear Metabisulfito de sodio.
Metaborato de litio - LiBO2 - (PM: 49,8) - Emplear un reactivo analítico apropiado.
Metacrilato de metilo - Emplear uno de grado apropiado.
Metanol - (Alcohol metílico) - CH3OH - (PM: 32,0) - Emplear un reactivo analítico apropiado.
Metanol anhidro - Ver Metanol.
Metanol para espectrofotometría - Emplear Metanol apropiado para uso en espectrofotometría ultravioleta.
Metilamina al 40 % en agua - CH5N - (PM: 31,1) Líquido incoloro.
Valoración - Empleando una jeringa, transferir aproximadamente 0,5 ml de una muestra bien agitada a 100 ml de agua en un punto debajo de la superficie del agua. Determinar el peso de la muestra pesando la jeringa antes y después de la transferencia. Mezclar y titular con ácido clorhídrico 0,5 N (SV), determinando el punto final potenciométricamente, empleando un electrodo de plata-cloruro de plata y un electrodo de referencia de calomel. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido clorhídrico 0,5 N equivale a 15,53 mg de CH5N. Contiene entre 39,0 y 41,0 %.
Indice de refracción - Entre 1,3680 y 1,3710, a 20 °C.
Metilcloroformo - (1,1, 1-Tricloroetano) - (PM: 133,4) - CH3CC13 - Líquido incoloro, pesado. Insoluble en agua pero algo higroscópico. Miscible con alcohol, éter y cloroformo.
Intervalo de ebullición (Ensayo para reactivos) - Destilar 100 ml: la diferencia entre las temperaturas observadas cuando se destilan 1 y 95 ml no excede 16°C. Su temperatura de ebullición a una presión de 760 mm Hg es aproximadamente 74 °C.
Densidad relativa <160> - Entre 1,312 y 1,321.
Acidez - Agregar 25 ml a 25 ml de alcohol neutralizado, frente al azul de bromotimol (SR), con hidróxido de sodio 0,02 N. Mezclar suavemente y titular con hidróxido de sodio 0,020 N (SV): no se requiere más de 0,50 ml para restaurar el color azul (0,001 % como HCI).
Residuo de evaporación - Evaporar 76 ml en un baño de vapor y secar a 105 °C durante 1 hora: el residuo no pesa más de 1 mg (aproximadamente 0,001 %).
Metilenbisacrilamida - (N,N-metilendipropenamida) - C7H10N2O2 - (PM: 154,2) - Polvo fino y casi blanco. Poco soluble en agua; soluble en alcohol.
Punto de fusión - Funde con descomposición por encima de los 300 °C.
3-O-Metilestrona - C19H24O2 - (PM: 284,4) - Emplear uno de grado apropiado.
Metil etil cetona - CH3COC2H5 - (PM: 72,1) - Líquido incoloro, de olor similar a la acetona. Soluble en agua. Miscible con alcohol y éter.
Intervalo de ebullición (Ensayo para reactivos) - Entre 79,0 y 81,0 °C.
Densidad relativa <160> - Entre 0,801 y 0,803.
Residuo de evaporación - Evaporar 50 ml en un baño de vapor y secar a 105 °C durante 1 hora: el residuo no pesa más de 1,0 mg (0,0025 %).
Acidez - Agregar 25 ml a 10 ml de alcohol al 80%, previamente neutralizado a la fenolftaleína (SR) con hidróxido de sodio 0,02 N. Titular con hidróxido de sodio 0,020 N (SV) hasta la aparición de un color rosado que persiste no menos de 15 segundos: no se requieren más de 0,50 ml (0,003 % como CH3COOH).
Solubilidad en agua - Agregar 5 ml a 40 ml de agua y dejar reposar durante 20 minutos: la solución permanece transparente.
Metil isobutil cetona - Ver 4-Metil-2-pentanona.
N-Metil-N-nitroso-p-toluensulfonamida - (p-Tolilsulfonilmetilnitrosamina) - C8H10N2O3S - (PM: 214,2) - Polvo o cristales amarillo claro. Insoluble en agua; soluble en tetracloruro de carbono y cloroformo.
Intervalo de fusión <260> - Entre 59 y 63 °C, con un intervalo de fusión no mayor de 2 °C.
4-Metil-2-pentanona - (Isobutil Metil Cetona) - (CH3)2CHCH2COCH3 - (PM: 100,2) - Emplear un reactivo analítico apropiado.
2-Metil-2-propil-1,3-propanodiol - C7H16O2 - (PM: 132,2) - Cristales blancos, que funden aproximadamente a 58 °C.
Metilsulfóxido - (Dimetilsulfóxido) - (CH3)2SO - (PM: 78,1) - Emplear un reactivo analítico apropiado.
Metóxido de sodio - CH3ONa - (PM: 54,0) - Polvo blanco fino. Reacciona violentamente con agua con desprendimiento de calor. Soluble en alcohol y metanol.
Valoración - Transferir aproximadamente 220 mg a un erlenmeyer previamente pesado, con tapón de vidrio y pesar exactamente. Disolver la muestra en aproximadamente 10 ml de metanol, luego agregar 100 ml de agua lentamente, con agitación. Agregar fenolftaleína (SR) y titular con ácido clorhídrico 0,1N (SV) hasta-punto final incoloro. Cada mililitro de ácido clorhídrico 0,1 N (SV) equivale a 5,402 mg de CH3ONa. Contiene no menos de 98,0 %.
Metoxietanol - (Etilenglicol monometil éter; 2-Metoxietanol) - CH3OCH2CH2OH - (PM: 76,1) - Líquido transparente, incoloro a ligeramente amarillo Miscible con agua, acetona, alcohol, éter, dimetilformamida y glicerina. Indice de refracción: aproximadamente 1,420. Precaución - Es venenoso; emplear con ventilación apropiada.
Densidad relativa <160> - Entre 0,960 y 0,964.
Intervalo de ebullición (Ensayo para reactivos) -Destilar 100 ml: 95 % destila entre 123 y 126 °C.
Acidez - A 62 ml (60 g) agregar fenolftaleína (SR) y titular con hidróxido de potasio alcohólico 0,1 N: no se requiere más de 1 ml para producir un punto final rosado que persiste no menos de 15 segundos (0,01 % como CH3COOH).
Ensayo de dilución - Medir 10 ml en una probeta de 100 ml con tapón de vidrio. Diluir con agua a 100ml, insertar el tapón mezclar: no se observa opalescencia o turbidez después de que la mezcla se ha dejado reposar a temperatura ambiente durante 2 horas.
Agua <120> - Titulación volumétrica directa. No más de 0,05 %.
Miristato de isopropilo - C17H34O2 - (PM: 270,5) Emplear Miristato de isopropilo. Para emplear como solvente en los procedimientos de ensayo para esterilidad, el miristato de isopropilo se ajusta a la siguiente especificación adicional:
pH del extracto acuoso - Transferir 100 ml a un tubo de centrífuga de 250 ml, agregar 10 ml de agua, cerrar el tubo con un cierre apropiado y agitar vigorosamente durante 60 minutos. Centrifugar la mezcla a 1800 rpm durante 20 minutos, aspirar la fase superior (miristato de isopropilo) y determinar el pH de la fase acuosa: el pH no es menor de 6,5.
Si el miristato de isopropilo no se ajusta al ensayo de pH del extracto acuoso se puede adecuar para emplearse en procedimientos de ensayo de esterilidad del siguiente modo: Empleando una columna de vidrio de 20 cm X 20mm, agregar alúmina activada y apisonarla hasta una altura de 15 cm. Pasar 500 ml del miristato de isopropilo a través de la columna, emplear una leve presión positiva para mantener un caudal constante y emplear el eluato recolectado directamente en el procedimiento de ensayo de esterilidad.
Miristicina - (5-Alil-1-metoxi-2,3-metilendioxibenceno) - C11H12O3 - (PM: 192,2) - Líquido oleoso, incoloro, prácticamente insoluble en agua; poco soluble en etanol; soluble en éter; miscible en tolueno y xileno.
Densidad relativa <160> - Aproximadamente 1,144, a 20 °C.
Indice de refracción <230> - Aproximadamente 1,540, a 20 °C.
Intervalo de ebullición (Ensayo para reactivos) - Entre 276 y 277 °C.
Molibdato de sodio - Na2MoO4 . 2H2O - (PM: 242,0) - Emplear un reactivo analítico apropiado.
Molibdato de amonio - (NH4)6Mo7O24 . 4H2O -(PM: 1.235,9) - Emplear un reactivo analítico apropiado.
Monocloruro de iodo - ICl - (PM: 162,4) - Emplear un reactivo analítico apropiado.
Monoetanolamina - C2H7NO - (PM: 61,1) - Líquido transparente, incoloro a débilmente amarillo, viscoso, con olor amoniacal. Miscible con agua, metanol y acetona. Funde aproximadamente a 9 °C.
Valoración - Pesar exactamente un pesafiltro con tapón de vidrio que contiene 25 ml de agua. Agregar aproximadamente 2 g de muestra, tapar, y nuevamente pesar con exactitud. Agregar 3 gotas de una mezcla indicadora preparada agregando 5 volúmenes de verde de bromocresol (SR) a 6 volúmenes de rojo de metilo (SR) (preparada a partir de clorhidrato de rojo de metilo) y titular con ácido clorhídrico 1 N (SV). Cada mililitro de ácido clorhídrico 1 N (SV) equivale a 61,08 mg de C2H7NO. Contiene no menos de 99 %.
Indice de refracción <230> - Entre 1,453 y 1,455, a 20 °C.
Residuo de ignición <270> - Evaporar 20 g en un baño de vapor hasta sequedad y calcinar el residuo a 800 ± 25 °C durante 15 minutos: el residuo no pesa más de 1 mg (0,005 %).
Monóxido de plomo - (Litargirio) - PbO - (PM: 223,2) - Polvo amarillo pesado, amarillento o rojizo. Insoluble en agua y alcohol; soluble en ácido acético, ácido nítrico diluido y en soluciones calientes de hidróxidos alcalinos fijos.
Valoración - Pesar exactamente 300 mg, someter a ignición rápidamente en una mufla a 600 ± 50 °C y disolver mediante calentamiento con 10 ml de agua y 1 ml de ácido acético glacial. Diluir con 75 ml de agua, calentar a ebullición, agregar 50,0 ml de dicromato de potasio 0,1 N - (SV) y calentar a ebullición durante 2 a 3 minutos. Enfriar, transferir a un matraz aforado de 200 ml con la ayuda de agua, completar a volumen con agua, mezclar y dejar sedimentar. Retirar 100,0 ml del líquido transparente, y transferir a un erlenmeyer con tapón de vidrio. Agregar 10 ml de ácido sulfúrico diluido y 1 g de ioduro de potasio, insertar el tapón, mezclar suavemente y dejar reposar durante 10 minutos. Titular el iodo liberado, que representa el exceso de dicromato, con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Cada mililitro de dicromato de potasio 0,1 N equivale a 7,440 mg de PbO. Contiene no menos de 98 %.
Insolubilidad en ácido acético - Disolver 2 g en 30 ml de ácido acético glacial diluido (1 en 2), calentar a ebullición suavemente durante 5 minutos, filtrar, lavar el residuo con ácido acético diluido y secar a 105 °C durante 2 horas: el residuo no pesa más de 10mg (0,5 %).
Sustancias no precipitadas por sulfuro de hidrógeno - Precipitar completamente el plomo del filtrado obtenido en el ensayo de Insolubilidad en ácido acético pasando sulfuro de hidrógeno a través del filtrado, filtrar y lavar el precipitado con 20 ml de agua. A la mitad del filtrado y lavados mezclados agregar 5 gotas de ácido sulfúrico, evaporar hasta sequedad y someter a ignición a 800 ± 25 °C durante 15 minutos: el residuo no pesa más de 5 mg (0,5 %).
Sustancias volátiles - Pesar exactamente 5 g y calentar fuertemente en un crisol de porcelana cubierto: no pierde más de 2,0 % de su peso.
Morfolina - (Tetrahidro-1,4-oxazina) - C4H9NO - (PM: 87,1) - Emplear un reactivo analítico apropiado.
N
Naftaleno - C10H8 - (PM: 128,2) - Placas prismáticas monoclínicas o escamas blancas o polvo. Una solución en éter de petróleo presenta una fluorescencia púrpura bajo la luz de una lámpara de arco de mercurio. Insoluble en agua; muy soluble en éter y en aceites fijos y volátiles; fácilmente soluble en benceno, disulfuro de carbono, tetracloruro de carbono, cloroformo, aceite de oliva y tolueno; soluble en alcohol y metanol. Sublima a temperaturas por encima de la temperatura de fusión.
Intervalo de fusión <260> - Entre 80 y 81 °C.
Intervalo de ebullición (Ensayo para reactivos) - Entre 217 y 219 °C.
1,3-Naftalenodiol - (Naftoresorcinol) - (PM: 160,2) - C10H8(OH)2 - Cristales o polvo blanco grisáceo a tostado. Fácilmente soluble en metanol; moderadamente soluble en agua, alcohol y éter.
Intervalo de fusión <260> - Entre 122 y 127 °C.
Solubilidad en metanol - Disolver 500 mg en 50ml de metanol: la solución es transparente y completa.
2,7-Naftalenodiol - (2,7-Dihidroxinaftaleno) - C10H8O2 - (PM: 160,2) - Sólido cristalino o polvo casi blanco a amarillo. Se disuelve en acetona.
Intervalo de fusión <260> - Entre 187 y 191 °C.
Naftilamina - (1-Naftilamina) - C10H9N - (PM: 143,2) - Polvo cristalino blanco que toma color rosa por exposición a la luz y al aire. Poco soluble en agua; fácilmente soluble en alcohol y éter. Conservar en envase inactínico.
Punto de fusión - Aproximadamente a 51 °C.
1-Naftol - (Alfanaftol) - C10H7OH - (PM: 144,2) - Cristales o polvo cristalino algo rosado o incoloro, de olor característico. Insoluble en agua; soluble en alcohol y éter.
Intervalo de fusión <260> - Entre 95 y 97 °C.
Solubilidad - 1 g se disuelve en alcohol dando una solución transparente e incolora o casi incolora.
Acidez - Agitar ocasionalmente 1 g con 50 ml de agua durante 15 minutos y filtrar: el filtrado es neutro al tornasol.
Residuo de ignición (Ensayo para reactivos) - No más de 0,05 %.
2-Naftol - (Betanaftol) C10H7OH - (PM: 144,2) - Laminillas blancas o polvo cristalino con un olor débil característico. Se decolora por exposición a la luz. Poco soluble en agua; soluble en alcohol, éter, cloroformo y en soluciones de hidróxidos alcalinos.
Intervalo de fusión <260> - Entre 121 y 123 °C.
Solubilidad en alcohol - Una solución de 1 g en 10 ml de alcohol es completa e incolora o prácticamente incolora.
Residuo de ignición (Ensayo para reactivos) - No más de 0,05 %.
Acidez - Agitar ocasionalmente 1 g con 50 ml de agua durante 15 minutos y filtrar: el filtrado es neutro al tornasol.
1-Naftol - Calentar a ebullición 100 mg con 10 ml de agua hasta disolución, enfriar y filtrar. Agregar al filtrado 0,3 ml de hidróxido de sodio 1 N y 0,3 ml de iodo 0,1 N: no se produce color violeta.
Sustancias insolubles en amoníaco (naftaleno, etc.) - Agitar 500 mg con 30 ml de amoníaco (SR): el 2-naftol se disuelve completamente y la solución presenta un color no más oscuro que un amarillo pálido.
p-Naftolbenceína - C27H18O2 - (PM: 374,4) - Polvo marrón rojizo. Emplear uno de grado apropiado.
Naftol disulfonato de potasio - (2-Naftol-6,8-dipotasio disulfonato) - C10H6K2O7S2 - (PM: 380,4) - Emplear uno de grado apropiado.
b-Naftoquinona-4-sulfonato sódico - C10H5NaO5S (PM: 260,2) - Cristales o polvo cristalino amarillo a amarillo anaranjado. Soluble en agua; insoluble en alcohol.
Pérdida por secado <680> - Secar al vacío aproximadamente a 50 °C: no pierde más de 2,0 % de su peso.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 1 g de muestra seca con 3 ml de ácido sulfúrico: el residuo pesa entre 265 y 280 mg (entre 26,5 y 28,0 %).
Naftoresorcinol - (1,3-Dihidroresorcinol) -C10H8O2 - (PM: 160,2) - Emplear uno de grado apropiado.
Naranja G - (sal sódica del ácido betanaftol azobenceno disulfónico) - (PM: 452,4) - C6H5N:NC10H4(OH)(SO3Na)2-2,6,8 - Polvo de color anaranjado a rojo ladrillo o cristales de color rojo oscuro. Fácilmente soluble en agua, proporcionando una solución amarillo anaranjada; poco soluble en alcohol; insoluble en éter y cloroformo. El agregado de ácido tánico (SR) a una solución 1 en 500 no produce precipitación (color ácido). El agregado de ácido clorhídrico a una mezcla de 500 mg de polvo de cinc y 10 mI de una solución 1 en 500 produce decoloración. Cuando se filtra, el filtrado incoloro, por exposición al aire, no recupera su color original (presencia de grupo azo). Cuando se calienta, el Naranja G no produce deflagración (distinción con colorantes nitro). El agregado de cloruro de calcio o bario (SR) a una solución concentrada de Naranja G produce un precipitado cristalino coloreado. El agregado de ácido clorhídrico a una solución 1 en 500 no produce cambio; el agregado de hidróxido de sodio (SR) a una solución similar produce un color entre rojo amarillento y rojo profundo pero ningún precipitado. El Naranja G se disuelve en ácido sulfúrico con un color anaranjado a rojo amarillento. No se produce ningún cambio en el color al diluir esta solución con agua.
Nicotinamida adenina dinucleótido - Emplear uno de grado apropiado.
Aptitud - Cuando se emplea para el ensayo de acetaldehído, determinar si la pendiente que se obtiene del gráfico de absorbancia en función de la concentración es apropiada empleando acetaldehído reactivo, la absorbancia del blanco del reactivo no debe ser mayor de 0,01.
Nicotinamida adenina dinucleótido fosfato-adenosina-5'-trifosfato, mezcla de - Emplear uno de grado apropiado.
Aptitud - Cuando se emplea en la valoración de lactulosa, determinar si la pendiente que se obtiene del gráfico de absorbancia en función de la concentración es apropiada, empleando Lactulosa SR-FA, la absorbancia del blanco del reactivo no debe ser mayor de 0,020. El reactivo generalmente disponible contiene 64 mg de nicotinamida adenina dinucleótido fosfato y 160 mg de adenosina-5'- trifosfato por vial. La mezcla está estabilizada y posee reguladores de pH. Para uso en la valoración de lactulosa se diluye con agua a 100 ml.
Ninhidrina - (Tricetohidrindeno monohidrato) - C9H4O3 . H2O - (PM: 178,2) - Cristales blancos a blanco pardusco o polvo cristalino. Soluble en agua y alcohol; poco soluble en éter y cloroformo. Cuando se calienta por encima de 100 °C, se torna rojo. Almacenar en envase inactínico.
Intervalo de fusión <260> - Entre 240 y 245 °C, con descomposición, en un baño precalentado a 220°C.
Residuo de ignición (Ensayo para reactivos) - Inapreciable, determinado sobre 100 mg.
Sensibilidad - Preparar una solución de 10 mg de ácido aminoacético en 25 ml de agua. A 1 ml de esta solución agregar una solución de 50 mg de acetato de sodio en 2 ml de agua luego agregar 0,2 ml de una solución de 5 mg de ninhidrina en 1 ml de agua y calentar a ebullición la mezcla durante 1 a 2 minutos: se produce un color violeta que se vuelve intenso luego de unos pocos minutos en reposo.
Níquel - Ni - (PA: 58,69) - Emplear uno de grado apropiado.
Nitrato cérico amónico - Ce(NO3)4 . 2NH4NO3 - (PM: 548,2) - Emplear un reactivo analítico apropiado.
Nitrato de amonio - NH4NO3 - (PM 80,0) - Emplear un reactivo analítico apropiado.
Nitrato de bario - Ba(NO3)2 - (PM: 261,3) - Emplear un reactivo analítico apropiado.
Nitrato de cadmio - Cd(NO3)2 . 4H2O - (PM: 308,5) - Cristales incoloros, higroscópicos. Muy soluble en agua; soluble en alcohol.
Materia insoluble (Ensayo para reactivos) - No más de 1 mg, determinado sobre 20 g (0,005 %).
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,01 mg de Cl (0,001 %).
Sulfato (Ensayo para reactivos) - Método II. Disolver 12 g en 25 ml de ácido clorhídrico y evaporar en un baño de vapor hasta sequedad. Agregar 15 ml de ácido clorhídrico y nuevamente evaporar hasta sequedad. Disolver el residuo en 100 ml de agua, filtrar y agregar 1 ml de ácido clorhídrico: el residuo pesa no más de 1,0 mg más que el residuo obtenido con un blanco (0,003 %).
Cobre - Disolver 500 mg en 10 ml de agua, agregar 10 ml de Solución de citrato de amonio (ver 600. Limite de plomo) y ajustar la reacción a pH aproximadamente 9 mediante el agregado de hidróxido de amonio 1 N (aproximadamente 30 ml). Agregar 1 ml de solución de dietilditiocarbamato de sodio (1 en 1000) y mezclar. Agregar 5 ml de alcohol amílico, agitar durante aproximadamente 1 minuto y dejar que las fases se separen: cualquier color amarillo en la fase de alcohol amílico no es más oscuro que el de un blanco al cual se ha agregado 0,01 mg de Cu (0,002%).
Hierro - Disolver 1 g en 15 ml de agua, agregar 2ml de ácido clorhídrico y calentar a ebullición durante 2 minutos. Enfriar agregar aproximadamente 30 mg de persulfato de amonio y 15 ml de una solución de tiocianato de potasio en alcohol butílico (preparada disolviendo 10 g de tiocianato de potasio en 10 ml de agua, calentando la solución a aproximadamente 30 °C, diluyendo con alcohol butílico a 100 ml y agitando hasta clarifcar). Agitar vigorosamente durante 30 segundos y dejar que las fases se separen: cualquier color rojo en la fase alcohólica clara no es más oscuro que el de un blanco al cual se ha agregado 0,01 mg de Fe (0,001 %).
Plomo - Disolver 1,0 g en 10 ml de agua, agregar 0,2 ml de ácido acético glacial y filtrar si fuera necesario. A 7 ml de agua, agregar 0,2 ml de ácido acético glacial y 3 ml de Solución de plomo estándar (ver 600. Límite de plomo) y mezclar para obtener un blanco. Luego agregar a cada solución 1,0 ml de solución de cromato de potasio (1 en 10) y mezclar: luego de 5 minutos, la solución muestra no es más turbia que el blanco (0,003 %).
Sustancias no precipitadas por sulfuro de hidrógeno - Disolver 2 g en 145 ml de agua, agregar 5 ml de ácido sulfúrico (1 en 10), calentar a ebullición y pasar una corriente rápida de sulfuro de hidrógeno a través de la solución a medida que ésta se enfría. Filtrar y, a 75 ml del filtrado transparente agregar 0,25 ml de ácido sulfúrico. Evaporar hasta sequedad y someter a ignición suavemente: el residuo no pesa más de 1 mg (0,1 %).
Nitrato de calcio - Ca(NO3)2 . 4H2O - (PM: 236,2) Emplear un reactivo analítico apropiado.
Nitrato de circonilo - ZrO(NO3)2 - (PM: 231,2) - Emplear uno de grado apropiado.
Nitrato de cobalto - Co(NO3)2. 6H2O - (PM: 291,0) - Emplear un reactivo analítico apropiado.
Nitrato de litio - LiNO3 - (PM: 69,0) - Cristales incoloros. Emplear uno de grado apropiado cuyo rótulo declare que no contiene menos de 97,0 %.
Nitrato de magnesio - Mg(NO3)2 . 6H2O - (PM: 256,4) — Emplear un reactivo analítico apropiado.
Nitrato de plata - AgNO3 - (PM: 169,9) - Emplear un reactivo analítico apropiado.
Nitrato de plomo - Pb(NO3)2 - (PM: 331,2) - Emplear un reactivo analítico apropiado.
Nitrato de potasio - KNO3 - (PM: 101,1) - Emplear un reactivo analítico apropiado.
Nitrato de sodio - NaNO3 - (PM: 85,0) - Emplear un reactivo analítico apropiado.
Nitrato de tetrametilamonio - (CH3)4NNO3 - (PM: 136,2) - Cristales blancos. Fácilmente soluble en agua.
Nitrato de torio Th (NO3)4 . 4H2O - (PM: -552, 1) Emplear un reactivo analítico apropiado.
Nitrato férrico - Fe(NO3)3 . 9H2O - (PM: 404,0) - Emplear un reactivo analítico apropiado.
Nitrato mercúrico - Hg(NO3)2 . H2O - (PM: 342,6) - Emplear un reactivo analítico apropiado.
Nitrato mercurioso - HgNO2 - (PM: 280,6) - Emplear un reactivo analítico apropiado.
Nitrito de potasio - KNO2 - (PM: 85,1) - Emplear un reactivo analítico apropiado.
Nitrito de sodio - NaNO2 - (PM: 69,0) - Emplear un reactivo analítico apropiado.
4'-Nitroacetofenona - (p’-Nitroacetofenona) -C8H7NO3 - (PM: 165,2) - Cristales amarillos.
Valoración - Inyectar una alícuota apropiada de la muestra en éter (aproximadamente 0,5 µl) en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de conductividad térmica y una columna de acero inoxidable 1,8 m x 4 mm con fase estacionaria constituida por aceite de dimetilpolisiloxano al 10 % sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector y el detector aproximadamente a 200 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 170 °C y se programa un ascenso de 3 °C por minuto hasta alcanzar 220 °C. Se emplea helio como gas transportador. El área del pico de 4'-nitroacetofenona no es menor de 97 % del área total.
Intervalo de fusión <260> - Entre 78 y 80 °C.
o-Nitroanilina - NO2C6H4NH2 - (PM: 138,1) - Cristales amarillo anaranjados. Poco soluble en agua fría; soluble en agua caliente; fácilmente soluble en alcohol y cloroformo. Forma sales solubles en agua con ácidos minerales.
Intervalo de fusión <260> - Entre 71 y 72 °C.
p-Ntfroanilina - NO2C6H4NH2 - (PM: 138;1)‘Polvo amarillo brillante, cristalino. Insoluble en agua; soluble en alcohol y éter.
Intervalo de fusión <260> - Entre 146’y 148 °C.
Solubilidad - Porciones separadas de 1 g se disuelven en 30 ml de alcohol y en 40 ml de éter, respectivamente, dando soluciones transparentes o prácticamente transparentes.
Residuo de ignición (ensayo para reactivos) - No más de 0,2 %.
Nitrobenceno - C6H5NO2 - (PM: 123,1) - Emplear un reactivo analítico apropiado.
4-(p-Nitrobencil) piridina - C12H10N2O2 - (PM: 214,2) - Cristales amarillos. Soluble en acetona.
Materia insoluble - Disolver 1 g en 10 ml de acetona: la solución es transparente y completa.
Intervalo de fusión <260> - Entre 71 y 74 °C.
5-Nitro-1,10-fenantrolina - C12H7N3O2 - (PM: 225,2) - Polvo blanco, inodoro. Soluble en agua.
Intervalo de fusión <260> - Entre 198 y 200 °C.
Aptitud como indicador redox - Disolver 25 mg en un volumen mínimo de ácido sulfúrico diluido, agregar 10 mg de sulfato ferroso y diluir con agua a 100 ml: la solución es color rojo profundo y presenta un máximo de absorción a 510 nm. A 1,0 ml de la solución agregar 1,0 ml de sulfato cérico 0,01 M: desaparece el color rojo.
Nitroferricianuro de sodio - (Nitroprusiato de sodio) - Na2Fe(NO)(CN)5 . 2H2O - (PM: 298,0) - Emplear un reactivo analítico apropiado.
Nitrometano - CH3NO2 - (PM: 61,0) - Líquido aceitoso. Soluble en agua, en alcohol, en éter y en dimetilformamida. Densidad relativa: aproximadamente 1,132. Las soluciones en agua son ácidas al tornasol.
Indice de refracción <230> - Aproximadamente 1,380, a 22 °C.
Intervalo de ebullición - Entre 101 y 103 °C.
Residuo en evaporación - Inapreciable, determinado sobre 50 ml.
1-Nitroso-2-naftol - C10H7NO2 - (PM: 173,2) - Polvo marrón a marrón amarillento. Insoluble en agua; soluble en alcohol, éter, tetracloruro de carbono y ácido acético.
Valoración - Transferir aproximadamente 250mg, previamente secados sobre gel de sílice hasta peso constante y exactamente pesados, a un erlenmeyer con tapón de vidrio y disolver en 10 ml de solución de hidróxido de sodio (1 en 10). Enfriar la solución en un baño de hielo, agregar ácido sulfúrico diluido (1 en 6) hasta que se forme un precipitado leve, permanente y la solución sea algo ácida. Agregar 3 g de ioduro de potasio, agitar hasta disolver, agregar 20 ml de ácido sulfúrico diluido (1 en 6), de inmediato insertar el tapón en el erlenmeyer y dejar reposar en la oscuridad durante 2 horas. Titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de tiosulfato de sodio 0,1 N equivale a 8,66 mg de C10H7NO2. Contiene no menos de 95,0 %.
Intervalo de fusión <260> - Entre 109 y 111 °C.
Residuo de ignición (Ensayo para reactivos) - No más de 0,2 %.
Nonadecano - C19H40 - (PM: 268;5) - Sólido blanco.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de conductividad térmica y una columna de acero inoxidable de 1,8 m x 3 mm con una fase estacionaria constituida por goma de dimetilpolisiloxano al 5 % sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido y alcali. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector y el detector aproximadamente a 330 y 300 °C, respectivamente. La temperatura del horno se mantiene inicialmente en 190 °C y se programa un aumento gradual hasta alcanzar 250°C. Se emplea helio como gas transportador. El área del pico de nonadecano no es menor de 99 % del área total.
Intervalo de fusión <260> - Entre 31,5 y 33,5 °C.
O
Octadecilsilano - Este reactivo se forma in situ mediante reacción del soporte de columnas con un agente silanizante apropiado, como por ej., el octadecil triclorosilano.
Octanofenona - C144H20O - (PM: 204,3) - Líquido incoloro.
Valoración –
Fase móvil - Acetonitrilo y agua (7:3), fitrado y desgacificado.
Procedimiento - Inyectar aproximadamente 20 µl en un cromatógrafo de líquidos apropiado (ver 100. Cromatografía) equipado con un detector ultravioleta a 254 nm y una columna de 15,0 cm x 4,6 mm con fase estacionaria constituida por octadecil silano, químicamente unido a partículas de sílice porosa o micropartículas cerámicas, de 3 a 10 µm de diámetro. El caudal es de aproximadamente 2 ml por minuto. El área del pico C144H20O no es menor de 99 % del área total.
Indice de refracción <260> - 1,5043, a 20°C.
1-Octanosulfonato de sodio - C8H17NaO3S - (PM: 216,3) - Emplear uno de grado apropiado.
(p-ter-Octilfenoxi)nonaetoxietanol-(Polietilenglicol fenil nonil éter) - C34H62O11 - (PM: 646,9) - Emplear uno de grado apropiado.
(p-ter-Octilfenoxi)polietoxietanol - Emplear uno de grado apropiar.
Octil sulfato, sal sódica - C8H17O4SNa - (PM: 232,3) - Polvo blanco.
Solubilidad - 2 g se disuelven en 100 ml de agua.
Intervalo de fusión <260> - Entre 195 y 197 °C, con descomposición.
Oleamida - ((z)-Octadec-9-enamida) - C18H35NO (PM: 281,5) - Polvo o granulado blanco o amarillento. Prácticamente insoluble en agua; muy soluble en cloruro de metileno; soluble en etanol.
Punto de fusión - Aproximadamente a 80 °C.
Oleato de metilo - C19H36O2 - (PM: 296,5) - Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar recubierta con una capa 1 µm de fase estacionaria constituida por goma de dimetilpolisiloxano. Mantener el inyector y el detector aproximadamente a 300 °C, respectivamente. La temperatura de la columna se mantiene a 230 °C y se programa un ascenso de 10 °C por minuto hasta 280 °C.
Se emplea helio como gas transportador. El área del pico de C19H36O2 no es menor de 99 % del área total.
Indice de refracción <230> - 1,452, a 20 °C.
Orcinol - (5-Metilresorcinol) - C7H8O2 . H2O -(PM: 142,2) - Cristales de color blanco a canela brillante.
Valoración - Transferir aproximadamente 60 mg, exactamente pesados, a un matraz aforado de 100 ml, disolver en metanol, completar a volumen con metanol y mezclar. Transferir 5,0 ml de esta solución a un matraz aforado de 50 ml, completar a volumen con metanol y mezclar. Determinar la absorbancia de la solución en celdas de 1 cm, a la longitud de onda de máxima absorción, aproximadamente 273 nm, con un espectrofotómetro apropiado, empleando metanol como blanco. A partir de la absorbancia observada, calcular la absortividad (ver 470. Espectrofotometría ultravioleta y visible): la absortividad no es menor de 13,2, correspondiente a no menos de 98 % de C7H8O2.H2O. Intervalo de fusión <260> - Entre 58 y 61 °C.
Ortofenantrolina - Ver 1,10-Fenantrolina.
Oxalato de amonio - (NH4)2C2O4 . H2O - (PM: 142,1) - Emplear un reactivo analítico apropiado.
Oxalato de sodio - Na2C2O4 - (PM: 134,0) - Emplear un reactivo analítico apropiado.
3,3'-Oxidipropionitrilo - O(CH2CH2CN)2 - (PM: 124,1) - Líquido transparente, incoloro a algo amarillo. Indice de refracción: aproximadamente 1,446, a 20 °C.
Intervalo de ebullición - Entre 174 y 176 °C, a 10 mm Hg.
Oxido de aluminio lavado con ácido - (Alúmina especialmente preparada para emplear en análisis cromatográfico) - Polvo blanco o gránulos finos prácticamente blancos. Muy higroscópico. Almacenar en envases de cierre perfecto.
pH - El pH de una pasta espesa bien mezclada de 5 g en 150 ml de agua libre de amoníaco, luego de 10 minutos en reposo, se encuentra entre 3,5 y 4,5.
Pérdida por ignición - Pesar exactamente 1 g y calcinar, preferentemente en una mufla, entre 800 y 825 °C, hasta peso constante: no pierde más de 5,0 % de su peso.
Sílice - Fundir 500 mg con 10 g de bisulfato de potasio durante 1 hora en un crisol de platino, enfriar y disolver en agua caliente: no se obtiene más que una cantidad pequeña de materia insoluble.
Aptitud para adsorción cromatográfica - Disolver 50 mg de o-nitroanilina en benceno para obtener 50,0ml. Diluir 10 ml de la solución resultante con benceno a 100,0 ml y mezclar (Solución A).
De inmediato, pesar rápido aproximadamente 2 g (± 0,005) de muestra en un pesafiltro y transferirlo a un tubo de ensayo seco, con tapón de vidrio. Agregar 20,0 ml de Solución A, tapar, agitar vigorosamente durante 3 minutos y dejar sedimentar. Transferir 10ml de la solución sobrenadante transparente a un matraz aforado de 100 ml, completar a volumen con benceno y mezclar (Solución B). Determinar las absorbancias de las Soluciones A y B, a 395 nm, con un espectrofotómetro apropiado, empleando benceno como blanco. Calcular la cantidad absorbida, en mg por g de muestra, por la fórmula siguiente:
[2(1 - AB/AA)]/P
en la cual, AA y AB son las absorbancias de las Soluciones A y B, respectivamente y P es el peso, en g, de óxido de aluminio. Cada gramo de óxido de aluminio absorbe no menos de 0,3 mg de onitroanilina.
Oxido de cinc - ZnO - (PM: 81,4) - Polvo amorfo, ligero y blanco o débilmente blanco-amarillento, sin aglomerados. Prácticamente insoluble en agua y alcohol. Se disuelve en ácidos minerales diluidos.
Oxido de deuterio - (Agua deuterada) - D2O - (PM: 20,03) - Emplear uno de grado apropiado que tiene una pureza isotópica mínima de 99,8 % para el átomo de deuterio.
Oxido de magnesio - MgO - (PM: 40,3) - Emplear un reactivo analítico apropiado.
Oxido de magnesio para cromatografía - Emplear uno de grado apropiado.
Oxido de mesitilo - C6H10O - (PM: 98,1) - Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con una capa de 1 µm de fase estacionaria constituida por goma de dimetilpolisiloxano. Mantener el inyector y el detector aproximadamente a 150 y 300 °C, respectivamente. La temperatura de la columna se mantiene en 50 °C y se programa un ascenso de 10 °C por minuto hasta 200 °C. Se emplea helio como gas transportador. El área del pico C6H10O no es menor de 98 % del área total.
Indice de refracción <230> - Entre 1,443 y 1,447, a 20 °C.
Oxido de plata - Ag2O - (PM: 231,7) - Polvo pesado negro pardusco, inodoro. Se descompone lentamente por exposición a la luz. Absorbe dióxido de carbono cuando se humedece. Prácticamente insoluble en agua; fácilmente soluble en ácido nítrico diluido y amoníaco; insoluble en alcohol. Almacenar en envases bien cerrados; no exponer a vapores de amoníaco ni a sustancias fácilmente oxidables.
Valoración - Disolver aproximadamente 500 mg, previamente secados a 120 °C durante 3 horas y exactamente pesados, en una mezcla de 20 ml de agua y 5ml de ácido nítrico. Diluir con agua a 100 ml, agregar 2 ml de sulfato férrico amónico (SR) y titular con tiocianato de amonio 0,1 N (S V) hasta un color pardo rojizo permanente. Cada mililitro de tiocianato de amonio 0,1 N equivale a 11,59 mg de Ag2O. No contiene menos de 99,7 % de Ag2O.
Pérdida por secado - Secar a 120 °C durante 3 horas: no pierde más de 0,25 % de su peso.
Nitrato - A 500 mg, agregar 30 mg de carbonato de sodio y 2 ml de ácido fenoldisulfónico (SR), mezclar y calentar en un baño de vapor durante 15 minutos. Enfriar, agregar con precaución 20 ml de agua, alcalinizar con amoníaco (SR) y diluir con agua a 30ml: ningún color que produzca la solución muestra es más intenso que el producido por un control que contenga 0,01 mg de NO3 (0,002 %).
Sustancias insolubles en ácido nítrico - Disolver 5 g en una mezcla de 5 ml de ácido nítrico y 10 ml de agua, diluir con agua a aproximadamente 65 ml y filtrar el residuo no disuelto en un crisol filtrante previamente pesado (retener el filtrado para el ensayo de Sustancias no precipitadas por ácido clorhídrico). Lavar el crisol con agua hasta que el último lavado no presente opalescencia con 1 gota de ácido clorhídrico y secar a 105 °C hasta peso constante: el residuo no pesa más de 1 mg (0,02 %).
Sustancias no precipitadas por ácido clorhídrico - Diluir el filtrado obtenido en el ensayo de Sustancias insolubles en ácido nítrico con agua a 250 ml, calentar a ebullición y agregar, ácido clorhídrico gota a gota, suficiente para precipitar toda la plata (aproximadamente 5 ml), evitando cualquier exceso. Enfriar, diluir con agua a 300 ml y dejar reposar durante toda la noche. Filtrar, evaporar 200 ml del filtrado en una cápsula de porcelana previamente pesada, hasta sequedad y someter a ignición, el ersiduo no pesa más de 1,7 mg (0,05 %).
Alcalinidad - Calentar 2 g con 40 ml de agua en un baño de vapor durante 15 minutos, enfriar y diluir con agua a 50 ml. Filtrar, descartando los primeros 10 ml del filtrado. Agregar a 25 ml del filtrado posterior, 2 gotas de fenolftaleína (SR) y titular con ácido clorhídrico 0,02 N (SV) hasta la desaparición de cualquier color rosado: no se consume más de 0,20 ml (0,016 % como NaOH).
Oxido de trioctilfosfina - C24H51PO - (PM: 386,6)
Polvo blanco, cristalino. Insoluble en agua; soluble‘ en solventes orgánicos.
Intervalo de fusión <260> - Entre 54 y 56 °C.
Oxido mercúrico amarillo - HgO - (PM: 216,6) - Emplear un reactivo analítico apropiado.
P
Paladio catalizador - Emplear uno de grado apropiado.
Palinitato de retinilo - C36H60O2 - (PM: 524,9) - Líquido amarillo.
Valoración –
Fase móvil - Acetonitrilo y tetrahidrofurano (55:15).
Procedimiento - Inyectar aproximadamente 10 µl en un cromatógrafo de líquidos apropiado (ver 100. Cromatografía) equipado con un detector ultravioleta a 320 nm y una columna de 15 cm x 4,6 mm con fase estacionaria constituida por octadecilsilano químicamente unido a partículas de sílice porosa o micropartículas cerámicas, de 3 a 10 µm de diámetro. El caudal es de aproximadamente 1 ml por minuto. El área del pico de C36H60O2 no es menor de 93 % del área total.
Pantotenato de calcio, dextrógiro - Emplear Pantotenato de calcio.
Papel de filtro cuantitativo - Para el Papel de bromuro mercúrico empleado para el ensayo de arsénico, emplear papel de filtro lavado con ácido, de bajo contenido de cenizas y calidad apropiada.
Papel inodoro absorbente - Ver Papel de filtro cuantitativo.
Paraformaldehído - (CH2O)n - Polvo blanco, fino, de olor característico a formaldehído.
Valoración - Transferir aproximadamente 1 g, exactamente pesado, a un erlenmeyer de 250 ml que contiene 50,0 ml de hidróxido de sodio 1 N (SV) y mezclar agitando por rotación. De inmediato y lentamente, agregar 50 ml de peróxido de hidrógeno (SR), previamente neutralizado con azul de bromotimol, a través de un embudo. Luego de que la reacción se modera, lavar el embudo y la pared interna del erlenmeyer con agua, dejar la solución en reposo durante 30 minutos, agregar azul de bromotimol (SR) y titular el exceso de álcali con ácido sulfúrico 1 N (SV).
Cada mililitro de hidróxido de sodio 1 N equivale a 30;03 mg de HCHO. Contiene no menos de 95%.
Residuo de ignición - No más de 0,1 %.
Solubilidad en amoníaco - Disolver 5 g en 50 ml de amoníaco (SR): la solución es prácticamente transparente e incolora.
Reacción - Agitar 1 g con 20 ml de agua durante aproximadamente 1 minuto y filtrar: el filtrado es neutro al tornasol.
Penicilinasa - Ver Beta-lactamasa.
Pentacianoamino ferrato trisódico - (PM: 271,9) - Na3[Fe(CN)5NH3] - Polvo amarillo a marrón. Soluble en agua.
Solubilidad - Disolver 500 mg en 50 ml de agua y dejar reposar durante 1 hora: la solución es transparente y libre de materia extraña.
Sensibilidad –
Solución estándar de 1,1-dimetilhidracina –
Transferir 500 ml de agua a un matraz aforado de 1 litro y agregar desde una bureta 1,27 ml de 1,1-dimetilhidracina anhidra. Completar a volumen con agua y mezclar. Transferir 10 ml de esta solución en un matraz aforado de 100 ml y completar a volumen con agua. Cada mililitro de esta solución equivale a 100 µg de 1,1-dimetilhidracina.
Solución reguladora - Transferir 4,8 g de ácido cítrico monohidratado a un matraz aforado de 1 litro, disolver en agua, agregar 14,6 g de fosfato de sodio, agitar por rotación hasta disolver y completar a volumen con agua.
Preparación muestra - Disolver 100 mg de Pentacianoamino ferrato trisódico en 100 ml de agua.
Procedimiento - A cada uno de cinco matraces aforados de 25 ml transferir 0; 0,25; 0,50; 1,0 y 1,5 ml, respectivamente, de Solución estándar de 1,1 dimetilhidracina. Agregar a cada matraz 15 ml de Solución reguladora y agitar por rotación para mezclar. Transferir a cada matraz, 2 ml de Preparación muestra, mezclar, completar a volumen con Solución reguladora y dejar en reposo durante 1 hora. Determinar las absorbancias de las soluciones resultantes, en celdas de 1 cm, a 500 nm, con un espectrofotómetro apropiado, empleando la solución que no contenga Solución estándar de 1,1-dimetilhidracina como blanco. Graficar absorbancia en función de la concentración del estáñdar y trazar la curva que mejor ajuste. El gráfico es lineal y la absorbancia de la solución de 150 µg no debe ser menor de 0,65.
Pentacloruro de antimonio - SbCl5 - (PM: 299,0) - Líquido transparente, amarillo rojizo, aceitoso, higroscópico, cáustico. Emite gases al aire húmedo y solidifica mediante absorción de una molécula de agua. Se descompone con agua. Soluble en ácido clorhídrico diluido y cloroformo. Hierve aproximadamente a 92 °C, a una presión de 30 mm Hg y tiene una densidad relativa de aproximadamente 2,34, a 25°C.
Precaución - El Pentacloruro de antimonio causa quemaduras severas y el vapor es peligroso.
Valoración - Pesar exactamente un erlenmeyer con tapón de vidrio de 125 ml, transferir de inmediato aproximadamente 0,3 ml de muestra y pesar nuevamente. Disolver con 20 ml de ácido clorhídrico diluido (1 en 5) y agregar 10 ml de solución de ioduro de potasio (1 en 10) y 1 ml de disulfuro de carbono. Titular el iodo liberado con tiosulfato de sodio 0,1 N (SV). El color pardo gradualmente desaparecerá de la solución y las últimas trazas de iodo libre se recogerán en el disulfuro de carbono, dando un color rosado. Cuando desaparece este color rosado se ha llegado el punto final. Cada mililitro de tiosulfato de sodio 0,1 N equivale a 14,95 mg de SbCl5. Contiene no menos de 99,0 % de SbCl5.
Sulfato (Ensayo para reactivos) - Método II. Disolver 4,3 ml (10 g) en un volumen mínimo de ácido clorhídrico, diluir con agua a 150 ml, neutralizar con hidróxido de amonio y filtrar. Agregar al filtrado 2 ml de ácido clorhídrico: la solución con 10 ml de cloruro de bario (SR) produce no más de 1,3 mg de residuo, corregido por un ensayo en blanco (0,005%).
Arsénico - Agregar 10 ml de una solución recientemente preparada de 20 g de cloruro estañoso en 30 ml de ácido clorhídrico, a 100 mg de muestra disuelta en 5 ml de ácido clorhídrico. Mezclar, transferir a un tubo de Nessler y dejar reposar durante 30 minutos. Cualquier color en la solución de la muestra no debe ser más oscuro que el de un control que contiene 0,02 mg de arsénico (As), tratado de la misma manera que la muestra, cuando se observa desde arriba sobre una superficie blanca (0,02 % de As).
Hierro <580> - Al residuo del ensayo de Sustancias no precipitadas por sulfuro de hidrógeno agregar 2 ml de ácido clorhídrico y 5 gotas de ácido nítrico y evaporar en un baño de vapor hasta sequedad. Tomar el residuo en 2 ml de ácido clorhídrico y diluir con agua a 47 ml: la solución no presenta más de 0,01 mg de Fe (0,001 %).
Otros metales pesados (como Pb) - Disolver el precipitado en el papel de filtro, del ensayo Sustancias no precipitadas por sulfuro de hidrógeno, con 75 ml de una solución que contiene 6 g de sulfuro de sodio y 4 g de hidróxido de sodio disueltos en agua y diluidos con agua a 100 ml. Recolectar el filtrado en el erlenmeyer original que contiene el resto del precipitado de sulfuro. Calentar la solución para disolver los sulfuros solubles y dejar que sedimenten los sulfuros insolubles. Filtrar, lavar con sulfuro de hidrógeno (SR) y disolver el precipitado que permanece en el papel de filtro con 10 ml de ácido clorhídrico diluido caliente. Diluir el filtrado con agua a 50 ml. Neutralizar una porción de 25 ml de esta solución con hidróxido de sodio 1 N y agregar 1 ml de ácido acético 1 N y 10 ml de sulfuro de hidrógeno (SR). Cualquier color pardo no debe exceder el producido por 0,05 mg de plomo iónico en un volumen igual de solución que contiene 1 ml de ácido acético 1 N y 10 ml de sulfuro de hidrógeno (SR) (0,005 %).
Sustancias no precipitadas por sulfuro de hidrógeno (como SO4) - Disolver 0,90 ml (2 g) en 5 ml de ácido clorhídrico y diluir con 95 ml de agua. Precipitar el antimonio completamente con sulfuro de hidrógeno, dejar que el precipitado sedimente y filtrar, con cuidado de no transferir gran parte del precipitado al papel de filtro. [NOTA: retener el precipitado]. A 50 ml del filtrado, agregar 0,5 ml de ácido sulfúrico, evaporar en un crisol de porcelana, previamente pesado, hasta sequedad e incinerar a 800 ± 25 °C durante 15 minutos. [NOTA: retener el residuo.] El peso del residuo de ignición no debe ser más de 0,0010 g mayor que el peso obtenido con un blanco (0,10 %).
Pentadecano - C15H32 - (PM: 212,4) - Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con una capa de 1 µm de fase estacionaria constituida por goma de dimetilpolisiloxano.
Mantener el inyector y el detector a aproximadamente 280 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 180 °C y se programa un ascenso de 10 °C por minuto hasta 280 °C. Se emplea helio como gas transportador. El área del pico C15SH32 no es menor de 99 % del área total.
Indice de refracción <230> - Entre 1,430 y 1,434, a 20 °C.
Pentano - (n-Pentano) - C5H12 - (PM: 72,2) - Líquido transparente, incoloro, inflamable. Poco soluble en agua. Miscible con alcohol, éter y con varios solventes orgánicos. Densidad relativa: aproximadamente 0,62.
Intervalo de ebullición (Ensayo para reactivos) - No menos de 95 % destila entre 34 y 36 °C.
1-Pentanosulfonato de sodio - (PM: 192,2) - C5H11NaO3S . H2O - Sólido blanco, cristalino. Soluble en agua.
Solubilidad - 1 g disuelto en 25 ml de agua, produce una solución transparente y completa.
Agua <120> - Titulación volumétrica directa. No más de 2,0 %.
Pentóxido de fósforo - (Anhídrido fosfórico) - P2O5 - (PM: 141,9) - Emplear un reactivo analítico apropiado.
Pentóxido de vanadio - V2O5 - (PM: 181,9) - Polvo fino amarillo a amarillo anaranjado. Poco soluble en agua; soluble en ácidos concentrados y en álcalis; insoluble en alcohol.
Valoración - Transferir aproximadamente 400mg, exactamente pesados, a un erlenmeyer de 500 ml y agregar 150 ml de agua y 30 ml de ácido sulfúrico diluido (1 en 2). Calentar a ebullición la solución sobre una placa calefactora durante 5 minutos, agregar 50 ml de agua y continuar calentando a ebullición hasta obtener una solución amarilla. Transferir la placa calefactora y el erlenmeyer a una campana extractora bien ventilada y burbujear dióxido de azufre a través de la solución durante 10 minutos o hasta que la solución sea de color azul claro brillante. Lavar el tubo de salida del gas con unos ml de agua luego burbujear dióxido de carbono a través de la solución durante 30 minutos mientras se continúa calentando a ebullición la solución suavemente. Enfriar la solución a aproximadamente 80 °C y titular con permanganato de potasio 0,1 N (SV) hasta punto final anaranjado amarillo. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de permanganato de potasio 0,1 N equivale a 9,095 mg de V2O5. Contiene no menos de 99,5 %.
P-EPQ - Mezcla de siete compuestos, correspondientes al producto de reacción del fosfito de diter- butilo con tricloruro de difósforo, en su reacción con bifenilo y 2,4-bis(1,1-dimetiletil)fenol.
Pepsina - Emplear Pepsina (Preparaciones de enzima), con una actividad de 1,0 a 1,17 unidades de Pepsina por mg. La pepsina de actividad mayor puede reducirse a esta actividad mezclándola con pepsina de actividad inferior o con lactosa.
Peptona seca - (Peptona de carne) - Polvo pardo a amarillo rojizo, de olor característico pero no pútrido. Soluble en agua, con formación de una solución pardo amarillenta que tiene una reacción levemente ácida; insoluble en alcohol y éter.
Compuestos nitrogenados (Ensayo para reactivos)
Determinar por el método de Kjeldahl, empleando una muestra previamente secada a 105 °C hasta peso constante: contiene entre 14,2 y 15,5 % de N, que corresponde a no menos de 89 % de proteína.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 500 mg con 1 ml de ácido sulfúrico: el residuo no pesa más de 25 mg (5,0 %).
Pérdida por secado <680> - Secar a 105 °C hasta peso constante: no pierde más de 7,0 % de su peso.
Proteína coagulable - Calentar una solución filtrada (1 en 20) a ebullición: no se forma precipitado.
Proteasas - Mezclar 5 ml de una solución filtrada(1 en 10) con 20 ml de una solución filtrada de sulfato de cinc (preparada disolviendo 50 g de la sal en 35ml de agua): sólo se forma un precipitado leve en forma de flóculos.
Perclorato de litio - LiClO4 - (PM: 106,4) - Cristales pequeños, blancos. Fácilmente soluble en agua; moderadamente soluble en alcohol, acetona, éter y acetato de etilo.
Materia insoluble (Ensayo para reactivos) - No más de 1 mg, determinado sobre 20 g disueltos en 200 ml de agua (0,005 %).
pH - Entre 6,0 y 7,5, en una solución de 10 g en 200 ml de amoníaco y agua.
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,03 mg de Cl (0,003 %).
Sulfato (Ensayo para reactivos) - Método II. Disolver 40 g en 300 ml de agua, agregar 2 ml de ácido clorhídrico y calentar la solución a ebullición. Agregar 5 ml de cloruro de bario (SR), digerir en un bario de vapor durante 2 horas y dejar reposar durante toda la noche. Si se forma precipitado, filtrar, lavar e incinerar: el residuo no pesa más de 1 mg (0,001 %).
Metales pesados (Ensayo para reactivos) - No más de 5 ppm.
Hierro - Disolver 1 g en agua y diluir con agua a 20 ml. Agregar 1 ml de solución de clorhidrato de hidroxilamina (1 en 10), 4 ml de una solución acidificada de orto fenantrolina y 1 ml de solución de acetato de sodio (1 en 10) y dejar reposar durante 1 hora: cualquier color rojo producido no es más oscuro que el de un control que contiene 0,005 mg de Fe (5ppm).
Perclorato de magnesio anhidro - Mg(Clo4)2 - (PM: 223,2) - Emplear un reactivo analítico apropiado.
Perclorato de plomo - Pb(ClO4)2 . 3H2O - (PM: 460,2) - Cristales blancos.
Valoración - Transferir aproximadamente 1,8 g, exactamente pesados, a un envase apropiado y disolver en 50 ml de agua. Pasar la solución a través de una columna apropiada corta de intercambio catiónico; recolectando el eluato en un envase apropiada. Lavar la columna con agua hasta que el eluato sea neutro frente al papel de tornasol azul y combinar los lavados con el primer eluato. Agregar 5 gotas de fenolftaleína (SR) y titular con hidróxido de sodio 0,1 N (SV). Realizar una determinación con un blanco y hacer la correcciones necesarias. Cada mililitro de hidróxido de sodio 0,1 N equivale a 23,07 mg de Pb(ClO4)2 . 3H2O.
Perclorato de potasio - KClO4 - (PM: 138,6) - Emplear un reactivo analítico apropiado).
Perclorato de sodio - NaClO4 . H2O - (PM: 140,5) - Cristales incoloros, delicuescentes. Se descompone aproximadamente a 150 °C. Soluble en alcohol al 95%.
Valoración - Secar aproximadamente 1,5 g en un desecador al vacío a 80 °C hasta peso constante. Pesar exactamente alrededor de 750 mg de muestra, previamente secada y pulverizada, y mezclarlos con 5 g de nitrito de sodio pulverizado en un crisol de níquel, cubrir el crisol y calentar sobre llama libre hasta que la mezcla se funda totalmente. Mantener en este estado, sin elevar la temperatura, durante 30 minutos. Dejar enfriar, agregar 20 ml de agua caliente y digerir hasta que el material fundido se disuelva. Filtrar a un matraz aforado de 200 ml, lavar minuciosamente cualquier material no disuelto con agua caliente, enfriar, completar a volumen con agua y mezclar.
Transferir 50,0 ml de la solución a un erlenmeyer con tapón de vidrio de 250 ml, agregar 25,0 ml de nitrato de plata 0,1 N (SV), agregar lentamente 6 ml de ácido nítrico diluido (1 en 6) y calentar en un baño de vapor para expulsar los óxidos de nitrógeno. Enfriar, agregar 3 ml de nitrobenceno, agitar vigorosamente durante 1 a 2 minutos, agregar 4 ml de sulfato férrico amónico (SR) y titular el exceso de nitrato de plata con tiocianato de amonio 0,1 N (SV). Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de nitrato de plata 0,1 N equivale a 12,24 mg de NaClO4. Contiene no menos de 98,0 % de NaClO4.
Materia insoluble - Disolver 10 g en 50 ml de agua, calentar a ebullición y filtrar a través de un crisol previamente pesado de vidrio sinterizado. Lavar perfectamente con agua, lavando el vaso de precipitados minuciosamente. Secar a 105 °C durante 2 horas y pesar. El peso del residuo insoluble no es mayor de 1 mg (0,01 %).
Clorato y cloruro (como Cl) - Disolver 1 g en 10 ml de agua, agregar 1 ml de sulfato ferroso 0,1 N y calentar en un baño de vapor durante 15 minutos. Enfriar, diluir con agua a 50 ml y agregar 1 ml de ácido nítrico y 1 ml de nitrato de plata (SR). Cualquier turbidez no excede la producida por 0,1 mg de cloruro (Cl) contenido en un blanco tratado en forma similar (0,01 % de CI).
Sulfato - Disolver 1 g en 10 ml de agua y agregar 0,05 ml de ácido clorhídrico diluido y 1 ml de cloruro de bario (SR). Cualquier turbidez producida en 10 minutos no excede la producida por un blanco que contenga 0,05 mg de SO4 (0,005 %).
Calcio - Disolver 500 mg en 10 ml de agua caliente, agregar 0,25 ml de amoníaco (SR) y 3 ml de oxalato de amonio (SR) y mantener la solución en caliente. No se produce turbidez en 5 minutos (aproximadamente 0,02 %).
Metales pesados (Ensayo para reactivos) - Disolver 1 g en 25 ml de agua. No más de 0,002 %.
Perclorato de tetraetilamonio - (C2H5)4NClO4 - (PM: 229,7) - Cristales blancos. Soluble en agua. Emplear uno de grado apropiado.
Periodato de potasio - (Metaperiodato de potasio) - KIO4 - (PM: 230,0) - Emplear un reactivo analítico apropiado.
Periodato de sodio - (Metaperiodato de sodio) - NaIO4 - (PM: 213,9) - Emplear un reactivo analítico apropiado.
Permanganato de potasio - KMnO4 - (PM: 158,0) Emplear un reactivo analítico apropiado.
Peróxido de hidrógeno al 30 % - H2O2 - (PM: 34,0) - Emplear Agua oxigenada concentrada.
Peróxido de sodio - Na2O2 - (PM: 78,0) - Emplear un reactivo analítico apropiado.
Persulfato de amonio - (NH4)2S2O8 - (PM: 228,2) Emplear un reactivo analítico apropiado.
Persulfato de potasio - K2S2O8 - (PM: 270,3) - Emplear peroxidisulfato de potasio grado reactivo.
2-Picolina - C6H7N - (PM: 93,1) - Líquido incoloro a amarillento.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de vidrio de 2 m x 2 mm con fase estacionaria líquida constituida por un compuesto de polietilenglicol al 20 % (p.m.p aproximadamente 15.000 [NOTA: un compuesto de polietilenglicol de alto peso molecular con un ligando diepóxido]), sobre un soporte preparado, refractario molido y calcinado o quemado, con una arcilla como aglutinante, por arriba de los 900 °C con lavado ácido posterior, la cual puede ser silanizada, de malla 80 a 100. Mantener el inyector y el detector a aproximadamente 140 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 90 °C y se programa un ascenso de 3 °C por minuto hasta 140 °C. Se emplea helio como gas transportador. El área del pico C6H7N no es menor de 98 % del área total.
Indice de refracción - 1,500 ± 0,002, a 20 °C.
Piedra pómez - Sustancia de origen volcánico que consta principalmente de silicatos complejos de aluminio y metales alcalinos. Existe como masas muy livianas, duras, ásperas, porosas, grises o como un polvo color gris. Es insoluble en agua y no es atacado por ácidos diluidos.
Sustancias solubles en agua y en ácidos - En un balón equipado con un refrigerante, calentar a ebullición 2,0 g de piedra pómez pulverizada con 50 ml de ácido clorhídrico diluido durante 30 minutos. Enfriar y filtrar. A la mitad del filtrado, agregar 5 gotas de ácido sulfúrico, evaporar hasta sequedad, someter a ignición y pesar: el residuo no pesa más de 60 mg (6,0 %).
Piperidina – C5H11N - (PM: 85,2) - Líquido incoloro. Miscible con agua y alcohol. Densidad relativa: aproximadamente 0,860.
Temperatura de solidificación <180> - Entre 12 y 15 °C.
Intervalo de ebullición (Ensayo para reactivos) - No menos de 95 % destila entre 104 y 106 °C.
Indice de refracción <230> - Aproximadamente 1,454.
Pireno - C16H10 - (PM: 202,3) - Cristales de color entre blanco y amarillo claro.
Valoración - Transferir aproximadamente 9 mg, exactamente pesados, a un matraz aforado de 100 ml, disolver en metanol, completar a volumen con metanol y mezclar. Transferir 2,0 ml de esta solución a un matraz aforado de 100 ml, completar a volumen con metanol y mezclar. Determinar la absorbancia de la solución en celdas de 1 cm, a la longitud de onda de máxima absorción, aproximadamente a 238 nm, con un espectrofotómetro apropiado, empleando metanol como blanco. Calcular la absortividad (ver 470. Espectrofotometría ultravioleta y visible): la absortividad no es menor de 432,9, correspondiente a no menos de 98 % de C166H10.
Intervalo de fusión <260> - Entre 149 y 153 °C, con un intervalo de fusión de 2 °C. - 1-(2-Piridilazo)-2naftol - C15H11N3O - (PM: 249,3) - Cristales estables, rojo anaranjado. Poco soluble en agua; soluble en alcohol y en soluciones calientes de álcalis diluidos.
Intervalo de fusión <260> - Entre 140 y 142 °C.
Sensibilidad - Agregar 0,1 ml de una solución (1 en 1000) en alcohol a una mezcla de 10 ml de agua y 1 ml de una solución reguladora preparada mezclando 80 ml de ácido acético 0,2 M y 20 ml de solución de acetato de sodio (8,2 en 100) y mezclar. A esta solución agregar 1 ml de una mezcla de 1 ml de sulfato cúprico (SR) y 2 ml de agua y mezclar: el color cambia de amarillo a rojo.
Piridina - C5H5N - (PM: 79,1) -Emplear un reactivo analítico apropiado.
Piridina seca - Emplear un reactivo analítico apropiado.
Piroantimoniato de potasio - (Hexahidroxian-timoniato de potasio) - KSbO3 . 3H2O - (PM: 262,9) - Cristales blancos o polvo cristalino blanco. Ligeramente soluble en agua. Emplear uno de grado apropiado.
Pirofosfato de potasio - K4P2O7 - (PM: 330,3) - Gránulos incoloros delicuescentes. Fácilmente soluble en agua; insoluble en alcohol.
Pirofosfato de sodio - Na4P2O7 - (PM: 265,9) - Emplear un reactivo analítico apropiado.
Pirogalol - C6H3(OH)3 - (PM: 126,1) - Emplear un reactivo analítico apropiado.
Pirosulfato de potasio - Generalmente disponible como una mezcla de pirosulfato de potasio (K2S2O7) y bisulfato de potasio (KHSO4) - Emplear un reactivo analítico apropiado.
Pirrol - C4H5N - (PM: 67,1) - Líquido transparente, incoloro cuando está recientemente destilado, tornándose amarillo en unos pocos días. Tiene un olor característico. Densidad relativa: aproximadamente 0,94. Insoluble en agua; soluble en alcohol y éter.
Intervalo de ebullición (Ensayo para reactivos) - No menos de 90 % destila entre 128 y 132 °C.
Piruvato de sodio - CH3COCO3Na - (PM: 110,0) Polvo o sólido cristalino blanco o prácticamente blanco. Soluble en agua.
Valoración - Transferir aproximadamente 300 mg, exactamente pesados, a un vaso de precipitados para titulación de paredes altas, agregar 150 ml de ácido acético glacial y agitar hasta disolución. Titular con ácido perclórico 0,1 N (SV), determinando el punto final potenciométricamente, empleando un electrodo de vidrio y un electrodo de calomel modificado para emplear cloruro de tetrametilamonio 0,1 N en metanol como electrolito. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 11,00 mg de CH3COCO2Na. Contiene no menos de 98,0%.
Solubilidad - Disolver 1,5 g en 25 ml de agua: la solución es transparente y completa.
Acido libre - Disolver 10 g en 150 ml de agua y titular con hidróxido de sodio 0,5 N (SV), determinando el punto final potenciométricamente: no se requieren más de 2,8 ml de hidróxido de sodio 0,5 N (aproximadamente 1% como C3H4O3).
Polietilenglicol 400 - (p.m.p.: 400) - Mezcla de polímeros representado por H-(OCH2-CH2)n-OHLíquido, límpido, viscoso, higroscópico, incoloro o casi incoloro. Miscible en agua. Muy soluble en acetona, alcohol y cloruro de metileno, prácticamente insoluble en éter, aceites grasos y aceites minerales.
Polietilenglicol 600 - (p.m.p.: 600) - Polímero de condensación líquido transparente, prácticamente incoloro, viscoso representado por H(OCH2CH2)nOH, donde n varía de 12 a 14.
Cumple con los requisitos de todos los ensayos para Polietilenglicol 400, excepto Límite de etileno y dietilenglicol.
Polietilenglicol 20.000 - Intervalo de peso molecular: 15.000-20.000 - Sólido duro, blanco, céreo, generalmente provisto en forma escamas. Soluble en agua con posterior formación de un gel. - Viscosidad de la solución al 25 % <190> - Agregar 50,0 g de muestra a un frasco de boca ancha de 250 ml, con tapa a rosca que contiene 150,0 g de agua. Tapar el frasco firmemente y agitar en un agitador mecánico durante 2 a 4 horas hasta que la muestra se disuelva completamente. Dejar la solución en reposo hasta que hayan desaparecido todas las burbujas de aire. Se pueden requerir entre otras 2 a 4 horas. Ajustar la temperatura de la solución a 37,8 ± 0,1 °C y determinar la viscosidad cinemática en un viscosímetro apropiado del tipo Ubbelohde (ver 190. Determinación de la viscosidad).
La viscosidad no es menor de 100 centistokes.
pH <250> - Entre 6,5 y 8,0 en una solución (1 en 20). [NOTA: se puede emplear una dilución de cinco veces la solución muestra preparada para el ensayo de Viscosidad de la solución al 25 %.] Residuo de ignición <270> - No más de 0,7 %, omitiendo el empleo de ácido sulfúrico.
Polioxietilen (23) lauril éter - Emplear uno de grado apropiado.
Preparación de enzima sulfatasa - Emplear uno de grado apropiado.
Purina - C5H4N4 - (PM: 120,1) - Polvo blanco a casi blanco.
Cuando se analiza por cromatografía en capa delgada empleando placas recubiertas con gel de sílice para cromatografía con indicador de fluorescencia de 0,25 mm de espesor y una fase móvil que consiste en alcohol butílico, agua y ácido cético glacial (60:25:15), presenta una sola mancha.
Intervalo de fusión <260> - Entre 214 y 217 °C.
Púrpura de m-cresol - C21H18O5S2 - (PM: 382,4) Emplear uno de grado apropiado.
Q
Queroseno - Corresponde a una mezcla de hidrocarburos, principalmente de la serie del metano. Líquido transparente, incoloro, de olor característico, pero no desagradable. Destila entre 180 y 300 °C. Densidad relativa: aproximadamente 0,80.
Quinhidrona - C6H4(OH)2 . C6H4O2 - (PM: 218,2) Cristales verdes con un reflejo metálico. Poco soluble en agua fría; soluble en agua caliente, alcohol y éter.
Valoración - Transferir aproximadamente 450mg, exactamente pesados, a un erlenmeyer con tapón de vidrio, agregar 50 ml de ácido sulfúrico 1 N y 3 g de ioduro de potasio, tapar y agitar hasta disolución. Titular el iodo liberado con tiosulfat o de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Cada mililitro de tiosulfato de sodio 0,1 N equivale a 5,405 mg de quinona (C6H4O2). Contiene entre 49,0 y 51,0 %,
Materia insoluble en alcohol - Disolver 10 g en 100 ml de alcohol caliente, filtrar a través de un crisol previamente pesado de porosidad fina y lavar con alcohol caliente hasta que el último lavado sea incoloro. Secar a 105 °C, enfriar en un desecador y pesar: el residuo no pesa más de 1,0 mg (0,010 %).
Residuo de ignición (Ensayo para reactivos) - No más de 0,050 %, empleando una muestra de 2,0 g. [NOTA: retener el residuo].
Sulfato - Transferir 1 g a un crisol de platino, agregar 10 ml de agua caliente y 0,5 g de carbonato de sodio, evaporar hasta sequedad e incinerar, protegido del azufre en la llama, hasta que el residuo sea casi blanco. Enfriar, agregar 20 ml de agua y 1 ml de peróxido de hidrógeno al 30 %, calentar a ebullición suavemente durante unos pocos minutos, agregar 2 ml de ácido clorhídrico y evaporar en un baño de vapor hasta sequedad. Enfriar, disolver el residuo en 20 ml de agua, filtrar y al filtrado, agregar 1 ml de ácido clorhídrico 1 N y 3 ml de cloruro de bario (SR): cualquier turbidez producida dentro de los 10 minutos no es mayor a la de un control que contenga 0,2 mg de SO4, 0,5 mg de carbonato de sodio, 1 ml de peróxido de hidrógeno al 30 % y 2 ml de ácido clorhídrico previamente evaporado en un baño de vapor hasta sequedad (0,02 %).
Metales pesados - Al residuo retenido del ensayo para Residuo de ignición, agregar 2 ml de ácido clorhídrico y 0,5 ml de ácido nítrico y evaporar en un baño de vapor hasta sequedad. Disolver el residuo en 30 ml de agua caliente con 1 ml de ácido clorhídrico 1 N, enfriar, diluir con agua a 40 ml y mezclar. Diluir 20 ml de esta solución (retener el resto de la solución) con agua a 25 ml, ajustar a pH entre 3,0 y 4,0 agregando hidróxido de amonio 6 N o ácido acético 1 N, según sea necesario, diluir con agua a 40 ml y agregar 10 ml de sulfuro de hidrógeno (SR) recientemente preparado: cualquier color pardo producido no es mayor al de un control que contenga a 0,02 mg de Pb (0,002 %).
Hierro <580> - A 10 ml de la solución retenida del ensayo para Metales pesados, agregar 2 ml de ácido clorhídrico y diluir con agua a 47 ml: la solución presenta no más de 0,01 mg de Fe (0,002 %).
Quinona - Ver p-Benzoquinona.
R
Reactivo de Girard T - Ver Cloruro de trimetilacetohidrazida amonio.
Reineckato de amonio - (Sal de Reinecke). NH4[Cr(NH3)2(SCN)4] . H2O - (PM: 354,4) - Cristales rojo oscuro o polvo rojo cristalino. Moderadamente soluble en agua fría; más soluble en agua caliente. Se descompone gradualmente en solución.
Sensibilidad - Disolver 50 mg en 10 ml de agua. Agregar 0,2 ml de la solución a 1 ml de una solución preparada disolviendo 10 mg de cloruro de colina en 20 ml de agua y agitar suavemente: se forma un precipitado característico a los 5 ó 10 segundos.
Resazurina sódica - C12H6NNaO4 - (PM: 251,2) - Polvo pardusco púrpura, cristalino. 1 g se disuelve en 100 ml de agua, formando una solución de color violeta profundo.
El Sulfuro de hidrógeno y otros compuestos que contienen el grupo tiol decoloran las soluciones de resazurina sódica, formando dihidroresorufina. Cuando la solución decolorada se agita en presencia de aire, se desarrolla un color rosa, resultado de la formación de resorufina.
Resina de intercambio aniónico de malla 50 a 100, estireno-divinilbenceno - Resina altamente básica, entrecruzada, que contiene grupos amonio cuaternario y aproximadamente 4 % de divenilbenceno.
Consiste en cuentas de color canela que pueden tener características de libre fluidez. Está disponible en la forma de cloruro que puede convertirse a la forma de hidróxido por regeneración con una solución de hidróxido de sodio (5 en 100). Para una regeneración satisfactoria se requiere un tiempo de contacto de por lo menos 30 minutos, luego del cual debe ser lavada para eliminar el exceso de álcali libre. Insoluble en agua, metanol y acetonitrilo. Apropiada para uso en cromatografía en columna.
Contenido de humedad de la resina hinchada y regenerada - Transferir 10 a 12 ml de la resina (tal como se la recibe) a un matraz y convertirla completamente a la forma de cloruro agitando con 150 ml de ácido clorhídrico (5 en 100) durante no menos de 30 minutos. Decantar el ácido y lavar la resina de la misma manera con agua destilada hasta que el agua de lavado sea neutra frente al papel de tornasol. Transferir 5 a 7 ml de la resina regenerada a un crisol de vidrio filtrante y remover sólo el agua superficial excesiva filtrando cuidadosamente por succión. Transferir la resina acondicionada y seca a un pesafiltro previamente pesado y pesar. Secar en estufa de vacío entre 100 y 105 °C y a una presión de 50 mm Hg durante 16 horas. Transferir de la estufa de vacío a un desecador y enfriar a temperatura ambiente. Pesar nuevamente. La pérdida de peso está entre 50 y 65 %.
Capacidad total de nuevo volumen - Transferir 2,5 a 3 ml de la resina acondicionada, sin secar (ver Contenido de humedad de la resina hinchada y regenerada) a una probeta de 5 ml y completar a volumen con agua. Eliminar las burbujas de aire del lecho de la resina con un alambre de acero inoxidable y sedimentar la resina a su volumen mínimo golpeando suavemente la probeta contra una superficie dura. Registrar el volumen de la resina. Transferir la resina con 100 ml de agua a un matraz de 250 ml. Agregar 2 ml de ácido sulfúrico, calentar entre 70 y 80 °C y mantener esa temperatura durante 5 minutos agitando ocasionalmente (no calentar a ebullición). Enfriar a temperatura ambiente y agregar 2,5 ml de ácido nítrico (1 en 2), 2 ml de sulfato férrico amónico (SR) y 0,20 ml de tiocianato de amonio 0,1 N. Titular con nitrato de plata 0,1 N (SV) hasta que la solución se torne incolora y agregar un exceso medido (1 a 5 ml). Calentar a ebullición para coagular el precipitado de cloruro de plata. Enfriar a temperatura ambiente, agregar 10 ml de nitrobenceno, agitar vigorosamente y titular el nitrato de plata en exceso con tiocianato de amonio 0,1 N (SV).
Vol. neto AgNO3 x N / ml de resina = mEq/ml
La capacidad total de intercambio de la resina húmeda regenerada es mayor de 1,0 mEq por ml.
Análisis por tamizado húmedo - Se emplea para identificar apropiadamente el tamaño de la malla de la resina. Para obtener un resultado exacto se requieren aparatos y técnicas especiales. Agregar 150 ml de resina a 200 ml de agua destilada en un recipiente apropiado y dejar reposar durante no menos de 4 horas para que la resina se hinche completamente. Transferir con la ayuda de una probeta de 100 ml la resina sedimentada y completamente hinchada al tamiz más alto de una serie (N° 20, 50, 100) de bronce de 20,3 cm. Lavar a fondo la resina en cada tamiz con una corriente de agua destilada hasta que la resina se tamice completamente, recogiendo el agua del lavado en un envase apropiado. Transferir las cuentas que permanecen en los tamices respectivos a la probeta de 100 ml y registrar el volumen de resina sedimentada en cada tamiz: no menos de 80 % de la resina está entre los tamices N° 50 y 100.
Resina de intercambio aniónico fuerte, levemente entrecruzada, en la forma de cloruro - Emplear uno de grado apropiado.
Resina de intercambio aniónico, poliestireno-divinilbenceno clorometilada - Resina altamente básica; entrecruzada, que contiene grupos amonio cuaternario. Consta de pequeñas cuentas, húmedas, amarillas que tienen un olor a amina característico. Está disponible en la forma de cloruro que puede convertirse en hidróxido por regeneración con solución de hidróxido de sodio (1 en 4). Para una regeneración satisfactoria se requiere un tiempo de contacto de aproximadamente 25 minutos, luego del cual debe lavarse con agua hasta neutralidad. Es apropiada para emplearse en cromatografía en columna.
Resina de intercambio catiónico - Emplear uno de grado apropiado.
Resina de intercambio catiónico, ácido sulfónico - Emplear uno de grado apropiado.
Resina de intercambio catiónico, carboxilato (forma sódica) (N° 50 a 100) - Emplear uno de grado apropiado.
Resina de intercambio catiónico de poliestireno. Emplear uno de grado apropiado.
Resina de intercambio catiónico, estireno-divinilbenceno - Resina sulfonada altamente ácida, entrecruzada, que contiene aproximadamente 2 % de divinilbenceno. Consiste en cuentas de color blanco a tostado transparente que pueden tener, relativamente, libre fluidez. Está disponible en la forma de hidrógeno en los tamaños de malla de 25 a 50, 45 a 100 y 80 a 270. Puede regenerarse a la forma de hidrógeno mediante el tratamiento con una solución de ácido clorhídrico (5 en 100). Para una regeneración satisfactoria se requiere un tiempo de contacto de no menos de 30 minutos luego debe ser lavado el exceso libre de ácido. Es insoluble en agua, metanol y acetonitrilo. Apropiada para emplearse en cromatografía en columna.
Contenido de humedad de la resina totalmente regenerada e hinchada - Transferir 10 a 12 ml de la resina (como se recibe) a un matraz y convertirla completamente a la forma de hidrógeno agitando con 150ml de solución de ácido clorhídrico (5 en 100) durante no menos de 30 minutos. Decantar el ácido y lavar la resina de la misma manera con agua hasta que el agua del lavado sea neutra frente al papel de tornasol (pH 3,5). Transferir 5 a 7 ml de la resina regenerada a un crisol filtrante de vidrio y remover solamente el exceso de agua superficial filtrando, cuidadosamente, por succión. Transferir la resina acondicionada a un pesafiltro, previamente pesado, y pesar. Secar en una estufa de vacío a una presión de 50 mm Hg entre 100 y 105 °C durante 16 horas. Transferir a un desecador y enfriar a temperatura ambiente. Pesar nuevamente. La pérdida de peso es entre 75 y 83 %.
Capacidad total de volumen húmedo - Transferir 3 a 5 ml de la resina regenerada, sin secar (ver Contenido de humedad de la resina totalmente regenerada e hinchada) a una probeta de 5 ml y llenarla con agua. Retirar las burbujas de aire del lecho de la resina con un alambre de acero inoxidable y dejar sedimentar la resina a su volumen mínimo golpeando suavemente la probeta sobre una superficie. Registrar el volumen de la resina. Transferir la resina a un vaso de precipitados de 400 ml. Agregar aproximadamente 5 g de cloruro de sodio y titular, agitando, con hidróxido de sodio 0,1 N hasta punto final azul con azul de bromotimol (pH 7,0).
Vol. neto NaOH x N / ml de resina = mEq/ml
La capacidad total de volumen húmedo de la resina es más de 0,6 mEq por ml.
Análisis por tamizado húmedo - Se emplea para identificar apropiadamente el tamaño de la malla de la resina. Para obtener un resultado exacto se requieren aparatos y técnicas especiales. Agregar 150 ml de resina a 200 ml de agua en un recipiente apropiado y dejar reposar por lo menos 4 horas para hinchar completamente la resina. Transferir por medio de una probeta, 100 ml del sedimento y resina completamente hinchada al tamiz superior de una serie de tamices estandarizados. Lavar a fondo la resina en cada tamiz con una corriente de agua hasta que la resina se clarifique completamente, recogiendo el agua del lavado en un envase apropiado. Transferir las cuentas que permanecen en los tamices respectivos a la probeta de 100 ml y registrar el volumen de resina que sedimentó en cada tamiz. Al menos 70 % de la resina está dentro del tamaño específico de la malla.
Resina de intercambio catiónico, estireno-divinilbenceno, fuertemente ácida - Emplear uno de grado apropiado.
Resina de intercambio iónico - Una mezcla íntima de 4 partes de un intercambiador catiónico altamente ácido en la forma de hidrógeno - (producido por sulfonación de un copolímero de estirenodivenilbenceno, representando 8 a 10 % de divinilbenceno) y 6 partes de un intercambiador aniónico altamente básico en la forma hidroxilo (producido por aminación con trimetilamina de un copolímero clorometilado de estireno-divinilbenceno, representando 3 a 5 % de divinilbenceno).
Rodamina B - (Tetraetilrodamina) - (PM: 479,0) C28H31ClN2O3 - Cristales verdes o polvo violeta rojizo. Muy soluble en alcohol; muy soluble en agua produciendo una solución rojo azulada que es marcadamente fluorescente cuando se diluye; poco soluble en ácidos diluidos y en soluciones alcalinas; en solución de ácidos fuertes, forma un complejo rosado con antimonio que es soluble en éter isopropílico.
Transparencia de la solución - Su disolución (1 en 200) es completa y transparente.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 1 g con 1 ml de ácido sulfúrico: el residuo pesa menos de 2 mg (0,2 %).
Rojo congo - C32H22N6Na2O6S2 - (PM: 696,7) - Polvo pardo oscuro, rojo o rojizo. Es inodoro y se descompone por exposición a los gases ácidos. Las soluciones tienen un pH de aproximadamente 8 a 9,5. 1 g se disuelve en aproximadamente 30 ml de agua; poco soluble en alcohol.
Pérdida por secado <680> - Secar a 105 °C durante 4 horas: no pierde más de 3,0 % de su peso.
Residuo de ignición - Pesar con exactitud aproximadamente 1 g, previamente secado a 105 °C durante 4 lloras, y colocarlo en una cápsula de porcelana o crisol. Someter a ignición cuidadosamente hasta carbonizar. Enfriar, agregar 2 ml de ácido sulfúrico e incinerar cuidadosamente hasta que el residuo sea blanco o prácticamente blanco. Enfriar, agregar 0,5 ml de ácido sulfúrico y 1 ml de ácido nítrico, evaporar y nuevamente incinerar hasta peso constante: el peso del sulfato de sodio obtenido es entre 20,0 y 24,0 % de la muestra seca tomada.
Sensibilidad - A 50 ml de agua agregar 0,1 ml de solución de rojo congo (1 en 1000). El color rojo de la solución cambia a violeta por el agregado de 0,05ml de ácido clorhídrico 0,10 N y se restaura al agregar 0,05 ml de hidróxido de sodio 0,10 N.
Rojo de rutenio - (Oxicloruro de rutenio amoniacal) - Ru2(OH)2Cl4 . 7NH3 . 3H2O - (PM: 551,2) - Polvo rojo pardusco a púrpura oscuro. Soluble en agua.
Rosa de bengala, sal sódica - (Sal disódica de 4,5,6,7-Tetracloro-2’, 4’, 5’, 7’ - tetraiodofluoresceína) - C20H2Cl4I4Na2O5 - (PM: 1.017,6) - Cristales finos de color rosa o polvo cristalino. Es prácticamente inodoro. Soluble en agua.
[NOTA: purificar el material comercial mediante el siguiente tratamiento: disolver 8 g en 200 ml de agua y ajustar hasta pH entre 10 y 11, empleando papel indicador de intevalo estrecho. Agregar 200 ml de acetona, agitando ligeramente, luego agregar ácido clorhídrico diluido (1 en 10) mientras se continúa agitando, hasta alcanzar pH 4,0. Agregar 400 ml más de agua, con agitación, y continuar agitando aproximadamente 5 minutos. Filtrar los cristales en un embudo filtrante y colocarlos nuevamente en el vaso de precipitados empleado para la cristalización. Recristalizar tres veces más del mismo modo y secar los cristales a 110 °C durante 12 horas. Almacenar en un recipiente ámbar en refrigerador a una temperatura entre 2 y 8 °C. Preparar este reactivo mensualmente].
Pureza cromatográfica - Disolver 100 mg de Rosa de bengala sódico, preparado según se describe anteriormente, en 100 ml de agua y aplicar 10 µl de la solución sobre papel cromatográfico apropiado. Desarrollar el cromatograma por cromatografía ascendente, empleando una mezcla de 1 parte de alcohol diluido (1 en 4) y 1 parte de amoníaco concentrado diluido (1 en 12). Examinar el cromatograma con luz natural y bajo luz ultravioleta a 360 nm: no se observa ninguna mancha coloreada ni fluorescente con excepción de la mancha del Rosa de bengala sódico.
S
Sacarosa - Emplear Sacarosa.
Safranina O - Consiste en una mezcla de cloruro de 3,7-diamino-2,8-dimetil-5-fenilfenazinio (C20H19ClN4 - PM: 350,9) y cloruro de 3,7-diamino2,8-dimetil-5-o-tolilfenazinio (C21H21CIN4 - PM: 364,9) - Polvo rojo oscuro. Moderadamente soluble en alcohol al 70 %, proporcionando una solución roja transparente con fluorescencia rojo amarillenta.
Identificación –
A - Agregar a 10 ml de una solución al 0,5 % p/v, 5 ml de ácido clorhídrico: se produce una solución violeta azulada.
B - Agregar a 10 ml de una solución al 0,5 % p/v, 5 ml de solución de hidróxido de sodio (1 en 5): se produce un precipitado rojo pardusco.
C- Agregar a 100 mg, 5 ml de ácido sulfúrico: se produce una solución verde. Por dilución cambia a azul y finalmente a rojo.
Características de absorción - Disolver 50 mg en 250 ml de alcohol al 50 %. Diluir 3 ml de esta solución con alcohol al 50 % hasta obtener 200 ml. Determinar la absorbancia, en una celda de 1 cm, con un espectrofotómetro apropiado. El máximo de absorción está en el intervalo entre 530 y 533 nm, el cociente (A - 15)/(A + 15) está entre 1,10 y 1,32, en la cual A es la longitud de onda de máxima absorción.
Sal de fast blue B - C14H12N4O2 . ZnCl4 - (PM: 475,5) - Polvo verde.
Pérdida por secado <680> - Secar al vacío a 110 °C durante 1 hora: no pierde más de 5,0 % de su peso.
Absorbancia - Disolver 50 mg en 100 ml de agua.
En un segundo envase disolver 100 mg de 2-naftol en 100 ml de 2-metoxietanol. Transferir 5 ml de la solución y 10 ml de la solución de 2-naftol a un matraz aforado de 100 ml y completar a volumen con acetona. Para el blanco, transferir 5 ml de agua y 10 ml de solución, de 2-naftol a un segundo matraz aforado de 100 ml y completar a volumen con acetona. Determinar la absorbancia de la solución muestra, en una celda de 1 cm, a la longitud de onda de máxima absorción, aproximadamente a 545 nm, con un espectrofotómetro apropiado, empleando el blanco para llevar a cero la lectura del aparato: la absorbancia no es menor de 0,80.
Sal de fast blue BB - (C17H18CIN3O3)2 . ZnCl2 - (PM: 831,9) - Polvo amarillo que funde aproximadamente a 162 °C, con descomposición. Moderadamente soluble en agua.
Cloruro - Transferir aproximadamente 80 mg, exactamente pesados, a un vaso de precipitados. Agregar 25 ml de acetona, 25 ml de agua y 500 mg de nitrato de sodio. Agitar hasta disolución completa. Titular con nitrato de plata 0,01 N (SR), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Contiene no menos de 15,0 % de cloruro.
Sal disódica del ácido 3-(2-Piridil)5,6-di(2-furil)-1,2,4-triazina-5',5"-disulfónico - (PM: 494,4) C16H8N4Na2O8S2 - Polvo amarillo oscuro.
Sales biliares - Es un concentrado de bilis bovina, siendo su componente principal el desoxicolato sódico, determinado como ácido cólico. Soluble en agua y alcohol; las soluciones forman espuma cuando se agitan.
Sustancias insolubles - Disolver 5 g en 100 ml de alcohol diluido (84 en 100), calentando si fuera necesario para favorecer la disolución. Filtrar dentro de los 15 minutos a través de un filtro previamente pesado y lavar con porciones pequeñas de alcohol diluido hasta que el último lavado sea incoloro o prácticamente incoloro luego secar el residuo a 105 °C durante 1 hora y pesar: el peso del residuo no es mayor de 0,1 %.
Valoración –
Solución estándar de ácido cólico - Disolver 50,0 mg de ácido cólico, exactamente pesados, en ácido acético diluido (6 en 10) para obtener 100 ml y mezclar. Almacenar en un refrigerador.
Procedimiento - Disolver 1,0 g; exactamente pesado, en 50 ml de ácido acético diluido (6 en 10). Filtrar la solución, si fuera necesario, a un matraz aforado de 100 ml, lavar el envase original y el filtro con porciones de ácido acético diluido (6 en 10), completar a volumen con ácido acético diluido (6 en 10) y mezclar.
Diluir 10 ml de esta solución, exactamente medidos, con ácido acético diluido (6 en 10) hasta obtener 100 ml y mezclar. Transferir 1 ml de Solución estándar de ácido cólico y de la solución de Sales biliares a dos tubos de ensayo iguales. A cada tubo agregar 1 ml, exactamente medido, de solución de furfural recientemente preparada (1 en 100); de inmediato colocar los tubos en un baño de hielo durante 5 minutos , agregar a cada tubo 13 ml, exactamente medidos, de ácido sulfúrico diluido, obtenido mezclando, cuidadosamente, 50 ml de ácido sulfúrico con 65 ml de agua. Mezclar el contenido de los tubos y colocarlos en un baño de agua mantenido a 70 °C durante 10 minutos. De inmediato transferir los tubos a un baño de hielo durante 2 minutos y determinar la absorbancia de cada solución a la longitud de onda de máxima absorción, aproximadamente 670 nm, con un espectrofotómetro apropiado. Calcular la cantidad, en mg, de ácido cólico (C24H40O5) en la cantidad tomada de las Sales biliares por la fórmula siguiente:
500(AD/AE)
en la cual AD y AE son las absorbancias de la solución de Sales biliares y de la Solución estándar de ácido cólico, respectivamente. Contiene no menos de 45 % de ácido cólico.
Salicilaldazina - C14H12N2O2 - (PM: 240,3) - Emplear uno de grado apropiado o preparar del siguiente modo. Disolver 300 mg de sulfato de hidracina en 5 ml de agua, agregar 1 ml de ácido acético glacial y 2 ml de una solución (1 en 5) de salicilaldehído en alcohol isopropílico preparada recientemente, mezclar y dejar reposar hasta que se forme un precipitado amarillo. Extraer la mezcla con dos porciones de 15 ml de cloruro de metileno. Combinar los extractos de cloruro de metileno y secar sobre sulfato de sodio anhidro. Decantar la solución de cloruro de metileno y evaporar hasta sequedad. Recristalizar el residuo de Salicilaldazina a partir de una mezcla de tolueno caliente y metanol (60:40) con enfriamiento. Filtrar y secar los cristales al vacío.
Intervalo de fusión <260> - Entre 213 y 219 °C, con un intervalo de fusión no mayor de 1 °C.
Cromatografía - Proceder según se indica el Límite de Hidracina en Povidona: el cromatograma presenta sólo una mancha.
Salicilaldehído - 2-HOC6H4CHO - (PM: 122,1) - Líquido transparente, de incoloro a verde amarillento. Densidad relativa: aproximadamente 1,17. Poco soluble en agua; soluble en alcohol y éter. Puede contener un estabilizante.
Temperatura de solificación <180> - Entre 1,0 y 3,0 °C.
Indice de refracción <230> - Entre 1,573 y 1,574, a 20 °C.
Valoración - Cuando se analiza por cromatografía de gases, empleando aparatos y condiciones apropiadas, presenta una pureza de no menos de 98 %.
Salicilato de etilo - C9H10O3 - (PM: 166,2) - Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 10 m x 0,25 mm recubierta con una capa de 1 µm de metilsilicona. Mantener el inyector y el detector a aproximadamente 240 y 300°C, respectivamente. La temperatura de la columna se mantiene a 150 °C y se programa un ascenso de 10 °C por minuto hasta 250 °C. Se emplea helio como gas transportador. El área del pico de salicilato de etilo no es menor de 99 %, del área total.
Indice de refracción - Entre 1,5216 y 1,5236, a 20 °C.
Salicilato de isopropilo - (PM: 180,2) - C6H4OHCOOCH(CH3)2 - Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de vidrio de 1,8 m x 2 mm con una fase estacionaria constituida por goma de dimetilpolisiloxano al 7 % sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3, y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el inyector y el detector a aproximadamente 250 y 310 °C, respectivamente. La temperatura de la columna se mantiene a 50 °C y se programa un ascenso de 10 °C por minuto hasta 250°C. Se emplea helio como gas transportador. El área del pico principal no es menor de 97 % del área total.
Salicilato de sodio - Cumple con las especificaciones de Salicilato de sodio y con los requisitos del siguiente ensayo.
Nitrato - Disolver 100 mg en 5 ml de agua y verter cuidadosamente y sin mezclar la solución sobre 5ml de ácido sulfúrico: no aparece color rojo pardusco en la interfase de los dos líquidos.
Sal nitroso R - (1-Nitroso-2-naftol-3,6-disulfonato disódico)-NOC10H4OH(SO3Na)2 - (PM: 377,3) Cristales o polvo cristalino amarillo. Moderadamente soluble en agua; insoluble en alcohol.
Sensibilidad - Disolver 500 mg de acetato de sodio en una solución de 0,4 mg de cloruro cobaltoso (0,1 mg de cobalto) en 5 ml de agua. Agregar 1 ml de ácido acético diluido y luego 1 ml de una solución de sal nitroso R (1 en 500): un color rojo, que se produce inmediatamente, persiste cuando la solución se calienta a ebullición con 1 ml de ácido clorhídrico durante 1 minuto.
Sal sódica del ácido 1-pentanosulfónico - Ver 1-Pentanosulfonato de sodio.
Sebacato de bis(2-etilhexilo) - (Dioctil sebacato) C8H17OOC(CH2)8COO8CH17 - (PM: 426,7) - Líquido amarillo pálido. Insoluble en agua. Apropiado para uso en cromatografía de gases. Indice de refracción: aproximadamente 1,448.
Densidad relativa <160> - Entre 0,913 y 0,917.
Intervalo de ebullición - Entre 243 y 248 °C, a 5 mm Hg.
Selenio - Se - (PA: 78,96) - Polvo rojo oscuro amorfo o polvo cristalino negro azulado. Insoluble en agua; soluble en soluciones de hidróxido de sodio o potasio o sulfuros.
Residuo de ignición (Ensayo para reactivos) - 1 g no produce más de 2 mg (0,2 %).
Metales pesados - Agregar al Residuo de ignición 3 ml de ácido clorhídrico y 2 ml de ácido nítrico, evaporar en un baño de vapor hasta sequedad, absorber el residuo en una mezcla de 2 ml de ácido clorhídrico diluido y 50 ml de agua caliente, enfriar, filtrar y lavar el filtro con agua suficiente para obtener 100 ml de filtrado (Solución muestra). A una alícuota de 30mI de la Solución muestra agregar 10 ml de agua y 10 ml de sulfuro de hidrógeno (SR): el color producido no es más oscuro que el de una Solución control preparada a partir de 3 ml de Solución de plomo estándar (ver 590. Límite de Metales Pesados, 0,03 mg de Pb), 0,2 ml de ácido clorhídrico 1 N, 37 ml de agua y 10 ml de sulfuro de hidrógeno (SR) (0,01 %).
Hierro - A 20 ml de la Solución muestra preparada en el ensayo para Metales pesados agregar 2 ml de ácido clorhídrico y diluir con agua a 47 ml: la solución no presenta más de 0,01 mg de Fe (0,005 %).
Nitrógeno - Solución de nitrógeno estándar - Disolver 382 mg de cloruro de amonio en agua para obtener 1 litro. Cada mililitro de esta solución equivale a 0,1 mg de nitrógeno (N).
Procedimiento - Calentar 1,0 g con 10 ml de ácido sulfúrico en un matraz de Kjeldahl hasta que la muestra se disuelva y el volumen de ácido se reduzca hasta aproximadamente 5 ml. Enfriar, diluir con precaución con 100 ml de agua, alcalinizar con solución de hidróxido de sodio (3 en 10) y destilar aproximadamente 75 ml de la solución en 5 ml de agua que contenga 2 gotas de ácido clorhídrico 1 N. Diluir el destilado con agua a 250 ml. A una alícuota de 50 ml de la solución agregar 1 ml de solución de hidróxido de sodio (1 en 10) y 2 ml de iodomercuriato de potasio (SR): el color producido no es más intenso que el producido por 0,1 ml de Solución de nitrógeno estándar (0,01 mg de N) tratado de la misma manera que la muestra (0,005 %).
Azufre - Transferir 1,0 g, exactamente pesado, a un vaso de precipitados y agregar sucesivamente 5 ml de ácido nítrico, 10 ml de ácido clorhídrico y evaporar en un baño de vapor hasta sequedad. Agregar 10 ml de ácido clorhídrico y evaporar de nuevo lentamente hasta sequedad. Recolectar el residuo en 30ml de ácido clorhídrico diluido (1 en 30), filtrar y lavar el filtro con agua para obtener aproximadamente 100 ml de filtrado. Calentar el filtrado a ebullición y agregar lentamente, agitando, 5 ml de cloruro de bario (SR). Digerir en un baño de vapor durante 4 horas. Filtrar a través de papel de filtro de porosidad fina, lavar el precipitado hasta que esté libre de cloruro, someter a ignición y pesar. El peso del residuo de sulfato de bario, multiplicado por 0,1374, representa el azufre (S) presente. Contiene no más de 0,5 mg de S (0,05 %).
Selenometionina - C5H11NO2Se - (PM: 196,1) - Precaución - Manipular con cuidado, ya que este reactivo es altamente tóxico.
Valoración - Pesar exactamente 750 mg, disolver en 100 ml de metanol, agregar cristal violeta (SR) y titular con ácido perclórico 0,1 N hasta punto final verde azulado. Cada mililitro de ácido perclórico 0,1 N equivale a 19,61 mg de C5H11NO2Se. Contiene entre 97,0 y 103,0 %, calculado sobre la sustancia.
Intervalo de fusión <260> - Aprox. 260 °C, con descomposición.
Determinación de nitrógeno <200> - Determinar por el método Kjeldahl. Contiene entre 6,8 y 7,4 %, calculado sobre la sustancia.
Silicato de magnesio activado - Emplear uno de grado apropiado.
Silicato de magnesio para cromatografía - Gel de sílice y magnesia sumamente blanco, duro, pulverizado (malla 60 a 100). Apropiado para uso como adsorbente para cromatografía en columna.
Sílice cromatográfica, silanizada, calcinada, lavada con ácido - Emplear uno de grado apropiado.
Sílice, microesferas - Emplear uno de grado apropiado.
Silicona (75 % fenil, metil) - Emplear uno de grado apropiado.
Sodio - Na - (PA: 22,99) Emplear un reactivo analítico apropiado.
Solución de formaldehído - HCHO - (PM: 30,0) y agua - Emplear un reactivo analítico apropiado.
Solución de hidróxido de tetrametilamonio en metanol - (CH3)4NOH - (PM: 91,2) - Se consigue comercialmente en concentraciones de 10 y 25 %. Las siguientes especificaciones se aplican específicamente a la concentración de 25 %; para otras concentraciones, pueden ser necesario ajustes apropiados en los procedimientos.
Valoración - Pesar exactamente alrededor de 1 g de la solución y diluir con agua hasta aproximadamente 50 ml. Agregar fenolftaleína (SR) y titular con ácido clorhídrico 0,1 N (SV) hasta la desaparición del color rosado. Cada mililitro de ácido clorhídrico 0,1N (SV) equivale a 91,15 mg de (CH3)4NOH. Contiene entre 23 y 25 %.
Transparencia - Una porción de solución en un tubo de ensayo es transparente o sólo algo turbia, cuando se observa transversalmente.
Solución de hipoclorito de sodio - Es una solución de hipoclorito de sodio (NaOCI) en agua. Generalmente de color amarillo a verde amarillento. Tiene olor a cloro. Es afectada por la luz y se deteriora gradualmente. Almacenar en envases inactínicos, preferentemente debajo de 25 °C.
Precaución - Esta solución es corrosiva y puede producir gases que son corrosivos y tóxicos. Es un oxidante potente que puede reaccionar violentamente con agentes reductores. Es irritante y corrosiva para la piel y mucosas.
Valoración - Transferir aproximadamente 3 ml a un matraz para iodo, previamente pesado, con tapón de vidrio y pesar exactamente. Agregar 50 ml de agua, 2 g de ioduro de potasio y 10 ml de ácido acético, insertar el tapón en el matraz y dejar reposar en la oscuridad durante 10 minutos. Retirar el tapón, lavar las paredes del matraz con agua y titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Cada mililitro de tiosulfato de sodio 0,1 N equivale a 3,723mg de NaOCI. Contiene no menos de 5,25 %. Si se desea calcular el porcentaje de cloro disponible, observar que cada mililitro de tiosulfato de sodio 0,1N consumido equivale a 3,545 mg de cloro disponible.
Calcio - Transferir 10,0 g a un vaso de precipitados de 150 ml, disolver en 10 ml de agua y agregar 5 ml de ácido clorhídrico y 2 g de ioduro de potasio. Calentar la mezcla durante 5 minutos, enfriar y agregar 2 ml de peróxido de hidrógeno al 30%. Evaporar hasta sequedad, enfriar y agregar 2 ml de ácido clorhídrico y 2 ml de peróxido de hidrógeno al 30 %. Lavar las paredes internas del vaso de precipitados con agua y evaporar hasta sequedad. Recolectar el residuo en 20 ml de agua y filtrar si fuera necesario. Agregar al filtrado hidróxido de amonio hasta que solución sea apenas alcalina luego agregar 4 gotas de hidróxido de amonio y 5 ml de oxalato de amonio (SR): la turbidez producida dentro de los 15 minutos no excede la de un blanco que contenga 0,1 mg de Ca llevando a cabo el procedimiento completo (0,001 %).
Fosfato (Ensayo para reactivos) - Transferir 2 g a un vaso de precipitados y agregar 5 ml de ácido clorhídrico y 2 g de ioduro de potasio. Calentar la solución durante 5 minutos y enfriar. Agregar 2 ml de peróxido de hidrógeno al 30 % y evaporar la solución hasta sequedad. Lavar las paredes del vaso de precipitados con agua, agregar 2 ml de ácido clorhídrico y 2ml de peróxido de hidrógeno al 30 %. Evaporar nuevamente hasta sequedades el residuo no presenta más de 0,01 mg de PO4 (5 ppm).
Solución de peróxido de hidrógeno - Emplear Agua oxigenada.
Solución isotónica de cloruro de sodio - Emplear Solución fisiológica (SR).
Soluciones reguladoras - Ver Soluciones reguladoras en Soluciones.
Sudán III - C22H16N4O - (PM: 352,4) - Polvo de color rojo a rojo pardo. Emplear uno de grado apropiado.
Valoración –
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía de 0,25 mm de espesor.
Fase móvil - Hexano y acetato de etilo (80:20).
Procedimiento - Examinar bajo luz ultravioleta a 254 nm. Presenta una sola mancha, con trazas de impurezas.
Sudán IV - C24H20N4O - (PM: 380,4) - Polvo marrón a marrón rojizo.
Valoración - Transferir aproximadamente 25 mg, exactamente pesados, a un matraz aforado de 100 ml. Disolver en cloroformo, completar a volumen con cloroformo y mezclar. Diluir 2,0 ml de la solución clorofórmica resultante a 50,0 ml. Determinar la absorbancia de esta solución en celdas de 1 cm a la longitud de onda de máxima -absorción, aproximadamente- 520 nm, con un espectrofotómetro apropiado, empleando cloroformo como blanco. Calcular el porcentaje de Sudán IV en la muestra tomada por la fórmula siguiente:
(100A)/(85 C)
en la cual A es la absorbancia a 520 nm y C es la concentración de muestra, en g por litro. Contiene no menos de 90 %. –
Pérdida por secado <680> - Secar a 105 °C durante 2 horas: no pierde más de 10 % de su peso.
Sulfamato de Amonio - NH4OSO2NH2 - (PM: 114,1) - Emplear un reactivo analítico apropiado.
Sulfanilamida - C6H8N2O2S - (PM: 172,2) - Emplear un reactivo analítico apropiado.
Sulfato ácido de potasio (Sulfato monopotásico) KHSO4 - (PM: 136,2) - Cristales incoloros, transparentes e higroscópicos. Facilmente soluble en agua proporcionando una solución fuertemente ácida.
Sulfato ácido de tetrabutilamonio - C16H37NO4S (PM: 339,5) - Polvo cristalino blanco. Soluble en alcohol proporcionando una solución ligeramente turbia, incolora.
Valoración - Disolver aproximadamente 170 mg, exactamente pesados, en 40 ml de agua. Titular con hidróxido de sodio 0,1 N (SV) determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de sodio 0,1 N equivale a 33,95 mg de C16H37NO4S. Contiene no menos de 97,0 %.
Intervalo de fusión. <260> - Entre 169 y 173 °C.
Sulfato cérico - Ce(SO4)2 con una cantidad variable de agua - (PM: 332,2 - anhidro) - También puede contener sulfatos de otros elementos asociados de tierras raras. Cristales o polvo cristalino amarillo a amarillo anaranjado. Prácticamente insoluble en agua fría; lentamente soluble en ácidos minerales diluidos fríos, pero más fácilmente soluble cuando se calienta con estos solventes.
Valoración - Transferir 800 mg, exactamente pesados, a un erlenmeyer, agregar 25 ml de agua y 3 ml de ácido sulfúrico y calentar hasta disolver. Enfriar y agregar 60 ml de una mezcla de agua y ácido fosfórico (20:1). Agregar 25 ml de solución de ioduro de potasio (1 en 10), insertar el tapón en el erlenmeyer y dejar reposar durante 15 minutos. Reemplazar el aire sobre la solución por dióxido de carbono y, mientras continúa el flujo de dióxido de carbono, titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Cada mililitro de tiosulfato de sodio 0,1 N equivale a 33,22 mg de Ce(SO4)2 Contiene no menos de 80,0 %.
Cloruro (Ensayo para reactivos ) - Disolver 1 g en una mezcla de 5 ml de ácido nítrico y 4 ml de agua. Filtrar, si fuera necesario, y diluir con agua a 20 ml.
A 10 ml de la dilución, agregar 1 ml de nitrato de plata (SR), dejar reposar durante 10 minutos y filtrar hasta clarificar. A los restantes 10 ml de solución muestra, agregar 1 ml de nitrato de plata (SR): la turbidez producida no excede la de un control preparado mediante el agregado de 0,05 mg de Cl al filtrado obtenido a partir de los primeros 10 ml de solución muestra (0,01 %).
Metales pesados - Calentar 500 mg con una mezcla de 10 ml de agua y 0,5 ml de ácido sulfúrico hasta que se complete la disolución. Enfriar, diluir con agua a 50 ml y burbujear sulfuro de hidrógeno gaseoso a través de la solución hasta que ésta se sature: el precipitado que se forma es blanco o no más oscuro que amarillo pálido.
Hierro - Disolver 100 mg en una mezcla de 5 ml de agua y 2 ml de ácido clorhídrico, calentando, si fuera necesario, y enfriar. Transferir a una probeta con tapón de vidrio, diluir con agua a 25 ml y agregar 5 ml de tiocianato de amonio (SR) y 25 ml de éter. Agitar suave y completamente y dejar que las fases se separen: cualquier color rosado en la capa etérea no es más oscuro que el de un control, preparado en forma similar, conteniendo 0,02 mg de Fe (0,02 %).
Sulfato cérico amónico - (PM: 632,6) - Ce(SO4)2 . 2(NH4)2SO4.2H2O - Cristales amarillos a anaranjado amarillento. Se disuelve lentamente en agua, pero más rápidamente en presencia de ácidos minerales.
Valoración - Pesar exactamente 1 g, disolver en 10 ml de ácido sulfúrico diluido (1 en 10) y agregar 40 ml de agua. Agregar ortofenantrolina (SR) y titular con sulfato ferroso amónico 0,1 N (SV) recientemente estandarizado.
Cada mililitro de sulfato ferroso amónico 0,1 N equivale a 63,26 mg de Ce(SO4)2.2(NH4)2.SO4.2H2O. Contiene no menos de 94 %.
Hierro - Disolver 100 mg en 30 ml de ácido sulfúrico diluido (1 en 10) y agregar peróxido de hidrógeno (SR), gota a gota, hasta que la solución sea incolora. Agregar agua de amoníaco fuerte hasta que el pH esté entre 1 y 3, enfriar a temperatura ambiente, adicionalmente ajustar a pH 3,5 (empleando un electrodo de vidrio) y diluir a 50 ml. A 5 ml de esta solución, agregar 5 ml de agua, mezclar y agregar 6 ml de solución de clorhidrato de hidroxilamina (1 en 10) y 4 ml de una solución acidificada de ortofenantrolina (1 en 1000): cualquier color rojo producido no es más oscuro que el de un control que contiene 0,1 mg de Fe y los volúmenes de ácido y peróxido de hidrógeno (SR) empleado con la muestra (0,1 %).
Fosfato - Disolver 200 mg en 30 ml de ácido sulfúrico diluido (1 en 10), agregar peróxido de hidrógeno al 30 % hasta que la solución sea incolora y calentar a ebullición para eliminar el exceso de peróxido. Enfriar y diluir a 100 ml. A 5 ml de la solución resultante, agregar 55 ml de agua y ajustar a pH entre 2 y 3 con hidróxido de amonio. [NOTA: ajustar el pH cuidadosamente, ya que la formación de un precipitado permanente dificultará las operaciones subsiguientes. Si se formara un precipitado permanente, descartar la solución y comenzar con una alícuota nueva de la solución muestra.] Agregar 500 mg de molibdato de amonio y ajustar a pH 1,8 (empleando un electrodo de vidrio) con ácido clorhídrico diluido (1 en 10). Calentar la solución a ebullición, enfriar, agregar 10 ml de ácido clorhídrico y diluir a 100ml: Transferir a una ampolla de decantación, agregar 35 ml de éter, agitar vigorosamente, dejar separar y descartar la fase acuosa. Lavar la fase etérea dos veces agitando con porciones separadas de 10 ml de ácido clorhídrico diluido (1 en 10), descartando siempre la fase acuosa. Agregar 0,20 ml de una solución recientemente preparada de 2 g de cloruro estañoso en 100 ml de ácido clorhídrico, agitar bien y dejar que las fases se separen: el color azul en la fase etérea no es más oscuro que el de un control preparado al agregar el equivalente a 0,01 mg de PO4 a 5 ml de ácido sulfúrico diluido (3 en 25) y tratados de la misma manera (0,1 %).
Sulfato cúprico - CuSO4, . 5H2O - (PM: 249,7) - Emplear un reactivo analítico apropiado.
Sulfato cúprico anhidro - CUSO4 - (PM: 159,6) - Polvo blanco o blanco grisáceo exento de un tinte azul. Con el agregado de una cantidad pequeña de agua, se torna azul. Soluble en agua. Almacenar en envases de cierre perfecto.
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,02 mg de Cl (0,002 %).
Sustancias no precipitadas por sulfuro de hidrógeno - Determinar según se indica para Acetato cúprico: el residuo no pesa más de 6 mg (0,15 %).
Sulfato de adenina - (C5H5N5)2 . H2SO4 . 2H2O - (PM: 404,4) - Cristales blancos o polvo cristalino. Luego de secar a 110 °C, funde aproximadamente a 200 °C, con descomposición. Poco soluble en agua; menos soluble en alcohol. Soluble en soluciones de hidróxido de sodio. No precipita con solución de iodo (SR) o iodomercuriato de potasio (SR) pero precipita con trinitrofenol (SR).
Residuo de ignición (Ensayo para reactivos) - Inapreciable, determinado sobre 100 mg.
Agua - Secar a 105 °C hasta peso constante: no pierde más de 10,0 % de su peso.
Sulfato de amonio - (NH4)2SO4 - (PM: 132,1) Emplear un reactivo analítico apropiado.
Sulfato de brucina - C23H26N2O4)2 . H2SO4 . 7H2O (PM: 1.013,1) - Emplear un reactivo analítico apropiado.
Sulfato de calcio - CaSO4 . 2H2O - (PM: 172,2) Emplear un reactivo analítico apropiado.
Sulfato de cinc - ZnSO4 . 7H2O - (PM: 287,5) - Polvo cristalino blanco o cristales transparentes, fluorescentes. Muy soluble en agua; prácticamente insoluble en alcohol.
Sulfato de dietilfenilendiamina - (Sulfato de N,N’-dietil-p-fenilendiamina) - C10H18N2O4S - (PM: 262,3) - Polvo blanco o ligeramente amarillento, soluble en agua. Funde a 185 °C aproximadamente, con descomposición. Almacenar en envases inactínicos.
Sulfato de dihidroquinidina - (PM: 785,0) - (C20H26N2O2)2 . H2SO4 . 2H2O - Polvo cristalino blanco.
Valoración - Disolver aproximadamente 200 mg, exactamente pesados, en 20 ml de anhídrido acético, agregar 4 gotas de p-naftolbenceína (SR) y titular con ácido perclórico 0,1 N (SV) desde una microbureta de 10 ml hasta punto final verde. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 24,96 mg de (C20H26N2O2)2 . H2SO4 . Contiene no menos de 99 %.
Sulfato de dihidroquinina - (PM: 785,0) - (C20H26N2O2)2. H2SO4 . 2H2O - Polvo cristalino blanco.
Valoración - Disolver aproximadamente 200 mg, exactamente pesados, en 20 ml de anhídrido acético, agregar 4 gotas de p-naftolbenceína (SR) y titular con ácido perclórico 0,1 N (SV) desde una microbureta de 10 ml hasta punto final verde. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 24,96 mg de (C20H26N2O2)2 . H2SO4 . Contiene no menos de 99 %.
Sulfato de estricnina - (PM: 857,0) - (C21H22N2O2)2 . H2SO4 . 5H2O - Cristales incoloros o blancos, polvo cristalino blanco. Sus soluciones son levorrotatorias. Moderadamente soluble en agua y alcohol; poco soluble en cloroformo; insoluble en éter.
Solubilidad - Una solución de 500 mg en 25 ml de agua es transparente, incolora y se disuelve completamente.
Residuo de ignición (Ensayo para reactivos) - No más de 0,1 %.
Brucina - A 100 mg agregar 1 ml de ácido nítrico diluido (1 en 2): se puede observar un color amarillo pero no se observa un color pardo rojo o rojizo.
Sulfato de hidracina - (NH2)2 . H2SO4 - (PM: 130,1) - Emplear un reactivo analítico apropiado.
Sulfato de iobenguano - (Sal de hemisufato de m-iodobencilguanidina) - C8H10IN3 . ½ H2SO4 - (PM: 324,1) - Polvo blanco. Fácilmente soluble en metanol.
Valoración –
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía con indicador de fluorescencia de 0,25 mm de espesor.
Fase móvil - Alcohol butílico, agua y ácido acético (60:25:15).
Procedimiento - Examinar bajo luz ultravioleta a 254 nm. No se observa más de una mancha de impurezas de no más de 0,5 %.
Sulfato de litio - Li2SO4 . H2O - (PM: 128,0) - Emplear un reactivo analítico apropiado.
Sulfato de magnesio - MgSO4 . 7H2O - (PM: 246,5) - Emplear un reactivo analítico apropiado.
Sulfato de magnesio, anhidro - MgSO4 - (PM: 120,4) - El sulfato de magnesio anhidro puede prepararse del siguiente modo: colocar una cantidad apropiada de sulfato de magnesio, preferentemente pulverizado, en un recipiente playo y exponer a una temperatura de aproximadamente 80 °C durante varias horas agitando ocasionalmente. Calentar de 275 a 300°C hasta que el peso sea prácticamente constante. Transferir el producto aún caliente a envases de cierre perfecto, ya que la sal anhidra es muy higroscópica.
Sulfato de manganeso - (Sulfato de manganeso monohidrato) - MnSO4 . H2O - (PM: 169,0) - Emplear un reactivo analítico apropiado.
Sulfato de p-metilaminofenol - (PM: 344,4) - (p-CH3NHC6H4OH)2 . H2SO4 - Cristales pequeños o polvo cristalino blanco o blanco amarillento. Se decolora por exposición al aire. Soluble en agua fría; fácilmente soluble en agua hirviendo; poco soluble en alcohol; insoluble en éter. Almacenar en envases inactínicos de cierre perfecto.
Solubilidad en HCl - A 100 mg agregar 2 ml de ácido clorhídrico: se disuelve rápidamente y completamente.
o-Aminofenol - A la solución del ensayo anterior agregar 1 gota de cloruro férrico (SR): no se produce color pardo rojizo.
Residuo de ignición (Ensayo para reactivos) - El residuo no pesa más de 2 mg, determinado sobre 2 g (0,1 %).
Cloruro - A una solución de 1 g en 20 ml de agua agregar 1 ml de ácido nítrico y 1 ml de nitrato de plata (SR): no se produce más que una ligera opalescencia.
Aptitud para el ensayo de fosfatos - Disolver 2 g en 100 ml de agua. A 10 ml de esta solución agregar 90 ml de agua y 20 g de bisulfito de sodio. Confirmar la aptitud de la solución del reactivo por el siguiente ensayo: agregar 1 ml de la solución del reactivo a cada una de cuatro soluciones que contengan 25 ml de ácido sulfúrico 0,5 N y 1 ml de una solución de 5 g de molibdato de amonio en 100 ml de ácido sulfúrico 1N. Agregar 0,005 mg de fosfato (PO4) a una de las soluciones, 0,01 mg a la segunda y 0,02 mg a la tercera. Dejar reposar a temperatura ambiente durante 2 horas: las soluciones en los tres tubos presentan diferencias fácilmente perceptibles en color azul que corresponden a las cantidades relativas de fosfato agregado y el que contiene 0,005 mg de fosfato posee un color azul sensiblemente más profundo que el blanco.
Sulfato de potasio - K2SO4 - (PM: 174,3) - Emplear un reactivo analítico apropiado.
Sulfato de potasio y aluminio - (PM: 474,4) - AlK(SO4)2. 12H2O - Emplear un reactivo analítico apropiado.
Sulfato de sodio - (Sal de Glauber) - (PM: 322,2) Na2SO4 . 10H2O - Cristales incoloros, inodoros o gránulos blancos. Es eflorescente. Funde a 32,5 °C. Fácilmente soluble en agua; soluble en glicerina; insoluble en alcohol. Almacenar en envases bien cerrados, protegidos del calor.
Materia insoluble (Ensayo para reactivos) - No más de 1 mg, determinado sobre 10 g (0,01 %).
pH - El pH de una solución de 10 g en 200 ml de agua libre de amoníaco está entre 5,2 y 8,2.
Arsénico (Ensayo para reactivos) - La mancha producida por 3 g no excede la producida por 0,003 mg de As (1 ppm).
Calcio, magnesio y precipitado de R2O3 - Disolver 5 g en 75 ml de agua, filtrar y agregar 5 ml de oxalato de amonio (SR), 2 ml de fosfato de amonio (SR) y 10 ml de hidróxido de amonio. Agitar bien y dejar reposar durante toda la noche. Si se forma precipitado, filtrar, lavar con amoníaco (SR) (1 en 4) y someter a ignición: el residuo no pesa más de 1 mg (0,02 %).
Cloruro - Disolver 1 g en 50 ml de agua y filtrar si fuera necesario. A 25 ml de la solución agregar 1 ml de ácido nítrico y 1 ml de nitrato de plata (SR): si se produce turbidez no debe exceder la de un control que contenga 0,01 mg de Cl (0,002 %).
Metales pesados (Ensayo para reactivos) - No más de 5 ppm.
Hierro <580> - 1 g disuelto en 47 ml de agua que contenga 2 ml de ácido clorhídrico, no presenta más de 0,01 mg de Fe (0,001 %).
Compuestos nitrogenados (Ensayo para reactivos) 2 g no presentan más de 0,01 mg de N (5 ppm).
Sulfato de sodio anhidro - Na2SO4 - (PM: 142,0) Emplear un reactivo analítico apropiado.
Para emplear en análisis de alcaloides por cromatografía de gases y líquidos, ajustar también al siguiente ensayo adicional.
Aptitud para la valoración de alcaloides - Transferir aproximadamente 10 mg de atropina, exactamente pesados, a un matraz aforado de 25 ml, disolver en alcohol y completar a volumen con alcohol. Transferir 3 ml de la solución a cada una de dos ampollas de decantación de 60 ml y agregar a cada una 10 ml de agua, 1 ml de hidróxido de sodio 1 N y 10 ml de cloroformo. Agitar completamente y dejar separar las fases. Filtrar la fase orgánica desde una ampolla de decantación a través de un papel separador de fases, previamente lavado con 5 ml de cloroformo y recolectar el filtrado en un envase apropiado. Agregar 10 ml de cloroformo a la ampolla de decantación, agitar vigorosamente y filtrar la fase orgánica a través del mismo papel separador de fases, recolectando y combinando los filtrados en el mismo envase. Designar los filtrados combinados como Solución A. Filtrar la fase orgánica de la segunda ampolla de decantación a través de 30 g del sulfato de sodio anhidro, colocado sobre una torunda de lana de vidrio en un embudo previamente lavado con cloroformo y recolectar el filtrado en un envase apropiado. Agregar 10 ml de cloroformo a la ampolla de decantación, agitar a vigorosamente y filtrar la fase orgánica a través de la misma porción de sulfato de sodio anhidro recolectando y combinando los dos filtrados en el mismo envase: Designar los filtrados combinados como Solución B. Evaporar las dos soluciones al vacío a un volumen de aproximadamente 1 ml. Inyectar un volumen, exactamente medido, de Solución A en un cromatógrafo de gases apropiado y registrar la altura del pico por duplicado. De manera similar, determinar la altura del picos de Solución B por duplicado. El valor promedio obtenido para la Solución B está dentro de 5,0 % del valor obtenido para la Solución A.
El cromatógrafo de gases (ver 100. Cromatografía) está equipado con un detector y una columna de vidrio de 1,2 m x 4 mm con 3 % de fase estacionaria constituida por 50 % fenil silicona y 50 % de metilpolisiloxano sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales.] Después de curada y acondicionada, mantener la columna, el inyector y el detector a aproximadamente 210, 225 y 240 °C, respectivamente. Se emplea helio como gas transportador con un caudal de aproximadamente 60 ml por minuto.
Sulfato de sodio decahidratado - Emplear Sulfato de sodio.
Sulfato de vanadilo - VOSO4 . xH2O - (PM: 163,01 - anhidro) - Cristales azules, higroscópicos. Lenta e incompleta solubilidad en agua.
Valoración - Pesar exactamente 400 mg de muestra seca obtenida en el ensayo para Agua y transferir con 15 a 20 ml de agua a un vaso de precipitados. Agregar 3 ml de ácido sulfúrico, cubrir el vaso de precipitados con un vidrio de reloj y calentar en un baño de vapor hasta que se disuelva completamente. Enfriar, diluir con 125 ml de agua y titular con permanganato de potasio 0,1 N (SV) hasta la producción de un color rosado que persiste durante 1 minuto. Cada mililitro de permanganato de potasio 0,1 N equivale a 16,30 mg de VOSO4. Contiene no menos de 97 %.
Agua - Secar aproximadamente 1 g, exactamente pesado, a 220 °C hasta peso constante: no pierde más de 50,0 % de su peso.
Vanadio pentavalente - Calentar 1 g, exactamente pesado, con 50 ml de agua y 5 ml de ácido clorhídrico en un erlenmeyer hasta disolver. Enfriar, agregar 2 g de ioduro de potasio, insertar el tapón y dejar reposar durante 30 minutos. Agregar 50 ml de agua y titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) como indicador. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de tiosulfato 0,1 N equivale a 5,095 mg de vanadio (V). Contiene no más de 0,5%, calculado sobre la sustancia seca.
Sustancias no precipitadas por amoníaco - Disolver 1,0 g calentando con 20 ml de agua y 2 ml de ácido clorhídrico. Diluir con agua a aproximadamente 75 ml y neutralizar al papel de tornasol con amoníaco (SR). Transferir la solución a una probeta de 100 ml, agregar lentamente 5 ml de amoníaco (SR) y agua suficiente hasta la marca de 100 ml y dejar reposar de la noche a la mañana. Decantar 50 ml de la solución sobrenadante a través de un filtro, agregar 5 gotas de ácido sulfúrico, evaporar hasta sequedad y someter a ignición: el residuo no pesa más de 10 mg (2,0 %).
Sulfato férrico - Fe2(SO4)3 . xH2O - Polvo blanco grisáceo higroscópico o gránulos de color marrón rojizo, lentamente soluble en agua.
Valoración - Pesar exactamente alrededor de 700mg y disolver en una mezcla de 50 ml de agua y 3 ml de ácido clorhídrico en un erlenmeyer con tapón de vidrio. Agregar 3 g de ioduro de potasio y dejar reposar en la oscuridad durante 30 minutos. Diluir con 100 ml de agua y titular con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Cada mililitro de tiosulfato de sodio 0,1 N equivale a 5,585 mg de Fe. Contiene no menos de 21,0 % y no más de 23,0 %.
Materia insoluble (Ensayo para reactivos) - 10 g disueltos en una mezcla de 100 ml de agua y 5 ml de ácido sulfúrico, no presentan más de 2 mg de materia insoluble (0,02 %).
Cloruro - Disolver 1 g calentando con una mezcla de 10 ml de agua y 1 ml de ácido nítrico, agregar 4 ml de ácido nítrico adicional y diluir con agua a 50 ml. A 25 ml agregar 1 ml de ácido fosfórico y 1 ml de nitrato de plata (SR). Si se produce turbidez no excede la producida en un control que contiene 0,01 mg de ion cloruro (Cl), 1 ml de ácido nítrico, 1 ml de ácido fosfórico y 1 ml de nitrato de plata (SR) (0,002 %).
Hierro ferroso - Disolver 4 g calentando con 50ml de ácido sulfúrico diluido (1 en 10), enfriar y titular con permanganato de potasio 0,1 N: no se requiere más de 0,16 ml para producir un color rosado permanente (0,02 % como Fe+2).
[NOTA: ya que los reactivos empleados en los ensayos para Cobre y Cinc pueden contener cantidades excesivas de cobre y cinc, en primer lugar deben purificarse por extracción con Solución de ditizona para extracción (ver 600. Límite de plomo)].
Cobre - Disolver 1,2 g en 100 ml de agua. A 10ml agregar 50 ml de una solución que contiene 5 g de tartrato de amonio y 5 ml de hidróxido de amonio. Agregar 10 ml de Solución de ditizona estándar (ver 600. Límite de plomo), agitar durante 2 minutos, extraer la fase de ditizona y comparar el color rosado con el de un control que contiene 6 µg de ion cobre (Cu) tratado de la misma manera. Si el color en la solución muestra es menos intenso que el de un control, la muestra contiene menos del límite de Cobre y Cinc. Si el color en la solución muestra es más intenso que el de un control, agregar 15 ml de ácido clorhídrico diluido (1 en 250) y agitar durante 2 minutos. Extraer la solución de ditizona y agitar con una segunda porción de 15 ml de ácido clorhídrico diluido (1 en 250) durante 2 minutos. Extraer la ditizona, combinar los dos extractos ácidos y reservar para el ensayo de Cinc. Si se produce un color rosado en la solución de ditizona no es más oscuro que el de la solución control tratada de la misma manera (0,005 %).
Cinc - A los extractos ácidos combinados retenidos del ensayo de Cobre agregar acetato de sodio 0,5M para llevar a pH entre 5,0 y 5,5 y luego agregar 1 ml de tiosulfato de sodio 0,1 N. Agregar 10 ml de Solución de ditizona estándar (ver 600. Límite de plomo), agitar durante 2 minutos y dejar que las fases se separen. Drenar la ditizona descartar la fase acuosa. Si se produce color rosado no es mayor que el de un control preparado agregando 0,006 mg de cinc (Zn) a los extractos ácidos combinados del control empleado en el ensayo para Cobre (0,005 %).
Nitrato - Disolver 10 g en 100 ml de ácido sulfúrico diluido (1 en 100), calentar a ebullición y verter, lentamente, en una mezcla de 140 ml de agua y 50 ml de agua de amoníaco fuerte. Filtrar a través de un filtro plegado mientras todavía está caliente, lavar con agua caliente hasta que el volumen de filtrado sea 300ml, mezclar y enfriar. A 15 ml de esta solución agregar 1 ml de solución de cloruro de sodio (1 en 200), 0,10 ml de índigo carmín (SR) y 15 ml de ácido sulfúrico. El color azul no desaparece completamente después de 5 minutos (0,01 %).
Sustancias no precipitadas por amoníaco - Evaporar hasta sequedad 30 ml del filtrado obtenido en el ensayo para Nitrato e incinerar suavemente: el peso del residuo no excede 1 mg (0,10 %).
Sulfato férrico amónico - FeNH4(SO4)2 . 12H2O - (PM: 482,2) - Emplear un reactivo analítico apropiado.
Sulfato ferroso - FeSO4 . 7H2O - (PM: 278,0) - Emplear un reactivo analítico apropiado.
Sulfato ferroso amónico - Fe(NH4)2(SO4)2 . 6H2O - (PM: 392,1) - Emplear un reactivo analítico apropiado.
Sulfato mercúrico - HgSO4 - (PM: 296,7) - Polvo fino, blanco, pesado. Es inodoro. Soluble en solución de cloruro de sodio (1 en 5).
Valoración - Pesar exactamente 500 mg y disolver en 50 ml de ácido nítrico diluido (1 en 2). Agregar 1 ml de solución de nitrato férrico (1 en 10) y titular con tiocianato de amonio 0,1 N (SV). Cada mililitro de tiocianato de amonio 0,1 N equivale a 10,03 mg de Hg. Contiene entre 67 y 67,5 % de Hg.
Residuo de ignición - Someter a ignición 10 g a una velocidad tal que se requiere de 1 a 2 horas para volatilizar la muestra y calcinar a 800 ± 25 °C durante 15 minutos: el residuo no pesa más de 1 mg (0,01 %).
Cloruro - Mezclar 1 g con 50 ml de agua, agregar 1 ml de ácido fórmico y agregar solución de hidróxido de sodio (1 en 10) gota a gota hasta que se forme una pequeña cantidad de precipitado. Calentar a reflujo la suspensión hasta que todo el mercurio se reduzca a metal y la solución sea transparente. Enfriar, filtrar a través de un papel libre de cloruro, lavar con dos porciones de 15 ml de agua y diluir con agua a 90 ml. A 30 ml agregar 1 ml de ácido nítrico y 1 ml de nitrato de plata (SR), mezclar y dejar reposar durante 5 minutos: si se produce turbidez no excede la de un control preparado agregando 0,01 mg de Cl a 30 ml de agua tratado de la misma manera (0,003 %).
Hierro <580> - Al Residuo de ignición agregar 3ml de ácido clorhídrico diluido (1 en 2), cubrir con un vidrio de reloj y digerir en un baño de vapor durante 20 minutos. Retirar el vidrio de reloj y evaporar hasta sequedad. Absorber el residuo en una mezcla de 1 ml de ácido clorhídrico diluido (1 en 2) y 30 ml de agua, filtrar si fuera necesario y diluir con agua a 100ml. A 10 ml de la solución agregar 2 ml de ácido clorhídrico y diluir con agua a 47 ml: la solución no presenta más de 0,01 mg de Fe (0,001 %).
Sales mercuriosas - Transferir 5,0 g a un erlenmeyer con tapón de vidrio, agregar 100 ml de solución de ioduro de potasio (15 en 100), 5,0 ml de iodo 0,1 N (SV) y 3 ml de ácido clorhídrico 1 N y dejar reposar en la oscuridad, con agitación frecuente, durante 1 hora. Titular el iodo en exceso con tiosulfato sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final: no se requiere más de 0,38ml de iodo 0,1 N, haciendo la corrección para el iodo consumido en un blanco (0,15 %).
Nitrato - Dispersar 1 g en 9 ml de agua, agregar 1 ml de solución de cloruro de sodio (1 en 200), mezclar y agregar 0,1 ml de índigo carmín (SR) y 10 ml de ácido sulfúrico: el color azul de la solución clara no desaparece totalmente dentro de los 5 minutos (0,005 %).
Sulfito de sodio - Emplear Sulfito de sodio, anhidro.
Sulfito de sodio anhidro - (Sufito de sodio desecado) - Na2SO3 - (PM: 126,0) - Emplear un reactivo analítico apropiado.
p-Sulfofenilazocromotropato sódico - (Sal trisódica del ácido 4,5-dihidroxi-3-(p-sulfofenilazo)- 2,7-naftalendisulfónico) - C16H9N2Na3O11S3 . 3H2O - (PM: 624,5) - Polvo rojo brillante. Muy soluble en agua; insoluble en alcohol. Se combina con oxicloruro de circonio para formar una laca de circonio rosada soluble.
Sulfuro de hidrógeno - H2S - (PM: 34,1) - Gas incoloro, venenoso, más pesado que el aire. Soluble en agua. Se genera tratando sulfuro ferroso con ácido clorhídrico diluido o sulfúrico diluido. Pueden emplearse otros sulfuros que producen sulfuro de hidrógeno con ácidos diluidos. Está también disponible en forma de gas comprimido en cilindros.
Sulfuro de sodio - Na2S . 9H2O - (PM: 240,2) - Emplear un reactivo analítico apropiado. –
Sustrato cromogénico para el ensayo de antifactor Xa - Reactivo que consta de tripéptidos o tetrapéptidos sintéticos acoplados a un cromóforo. Tiene un grupo arginina en la porción aminoácido terminal, el cual le confiere su actividad específica, y tiene un extremo p-nitroanilina covalentemente unido al grupo carbonilo de la arginina. El péptido sintético imita la secuencia del péptido del sitio de acción del sustrato natural específico para el factor activado de coagulación a medir - (PM está entre: 600 y 750). El sustrato completo es incoloro y el factor de coagulación a medir cataliza la división del cromóforo (p-nitroanilina) del péptido. La cantidad liberada se mide directamente por el color del cromóforo. El sustrato, empleado para medir la actividad del Antifactor Xa, es soluble en grado necesario y es reactivo a una concentración, basada en el peso molecular declarado en el rótulo, de 2,5 a 3,0 mM. Diferentes preparaciones de sustrato cromogénico difieren en sensibilidad y puede ser necesario determinar el período de incubación óptimo
T
Tartrato de sodio - Na2C4H4O6 . 2H2O - (PM: 230,1) - Emplear un reactivo analítico apropiado.
Tartrato de sodio y potasio - KNaC4H4O6 . 4H2O - (PM: 282,2) - Emplear un reactivo analítico apropiado.
Telurito de potasio - (Telurato de potasio IV) - K2TeO3 - (PM: 253,8) - Polvo blanco, granular. Soluble en agua. Su solución es alcalina.
Valoración - Pesar exactamente 120 mg, transferir a un vaso de precipitados y disolver en una mezcla de 10 ml de ácido nítrico, 10 ml de ácido sulfúrico y 25ml de agua. Calentar a ebullición, hasta que se generen gases copiosos de trióxido de azufre. Enfriar, agregar con cuidado 100 ml de agua, calentar a ebullición, agregar 6 g de fluoruro de sodio. Titular la solución caliente con permanganato de potasio 0,1 N (SV). Cada mililitro de permanganato de potasio 0,1 N equivale a 12,69 mg de K2TeO3. Contiene no menos de 98%
Cloruro (Ensayo para reactivos) - 1 g no presenta más de 0,1 mg de Cl (0,01 %).
Teobromina - C7H8N4O2 - (PM: 180,2) - Sólido cristalino blanco. Muy poco soluble en agua y alcohol; casi insoluble en éter y cloroformo.
Valoración - Disolver aproximadamente 34 mg, exactamente pesados, en 50 ml de ácido acético glacial. Titular con ácido perclórico 0,1 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 18,02 mg de C7H8N4O2. Contiene no menos de 95 %.
Tetrabromofenolftaleinato de etilo - (PM: 662,0) C22H14Br4O4 - Emplear un reactivo analítico apropiado.
Tetracloruro de carbono - CCl4 - (PM: 153,8) - Emplear un reactivo analítico apropiado.
Tetracloruro de titanio - TiCl4 - (PM: 189,7) - Líquido transparente, incoloro. Desprende gases al aire. Precaución - Reacciona violentamente con agua.
Valoración - Pesar exactamente 750 mg en 100 ml de ácido sulfúrico 2 N contenidos en una bureta gravimétrica Smith. Verter la solución a través de una columna de reducción de cinc-mercurio en 50 ml de sulfato férrico amónico 0,1 N (SV). Eluir con 100 ml de ácido sulfúrico 2 N y 100 ml de agua. Agregar 10 ml de ácido fosfórico y titular con permanganato de potasio 0,1 N (SV). Realizar una determinación con un blanco y hacer las correcciones necesarias: Cada mililitro de permanganato de potasio 0,1 N equivale a 18,97 mg de TiCl4. Contiene no menos de 99,5 %.
Intervalo de ebullición (Ensayo para Reactivos) - Entre 135 y 140 °C.
Tetracosano - C24H50 - (PM: 338,7) - Polvo blanco.
Intervalo de fusión <260> - Entre 51 y 53 °C.
Tetradecano - C14H30 - (PM: 198,4) - Líquido transparente, incoloro.
Valoración - Analizar por cromatografía gas-líquido empleando un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de acero inoxidable de 2,4 m x 3 mm con una fase estacionaria constituida por un compuesto de polietilenglicol (p.m.p aproximadamente 15.000) [NOTA: un compuesto de polietilenglicol de alto peso molecular con un ligando diepóxido], sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C. [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales.] Mantener la columna, el inyector y el detector a aproximadamente 250, 200 y 280 °C, respectivamente. Se emplea helio como gas transportador con un caudal de aproximadamente 27,5 ml por minuto. Presenta una pureza no menor de 98 %.
Intervalo de fusión <260> - Método II. Entre 4 y 8 °C, con un intervalo de fusión no mayor de 2 °C.
Indice de refracción - Entre 1,4280 y 1,4300 a 20°C.
Tetraetilenglicol - C8H18O5 - (PM: 194,2) - Líquido casi incoloro. Indice de refracción: aproximadamente 1,46.
Valoración - Cuando se analiza por cromatografía de gas-líquido, empleando un cromatógrafo de gases y condiciones apropiadas, presenta una pureza no menor de 90 %.
Intervalo de ebullición (Ensayo para reactivos) - Entre 177 y 187 °C, a una presión de 9 mmHg.
Tetraetilenpentamina - C8H23N5 - (PM: 189,3) - Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con una capa de 1 µm de fase estacionaria constituida por goma de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 250 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 150 °C y se programa un ascenso de 10 °C por minuto hasta 280 °C. Se emplea helio como gas transportador. El área del pico de C8H23N5 no es menor de 30 % del área total.
Indice de refracción <230> - Entre 1,503 y 1,507, a 20 °C.
Tetrafluoroborato de p-nitrobencenodiazonio - NO2C6H4N2BF4 - (PM: 236,9) - Cristales color amarillo oro. Soluble en acetonitrilo. Precaución - Sensible a los golpes; mantener refrigerado.
Valoración - Transferir aproximadamente 30 mg, exactamente pesados, a un matraz aforado de 100 ml de vidrio inactínico. Disolver en ácido clorhídrico 0,01 N, completar a volumen con ácido clorhídrico 0,01 N y mezclar. Empleando material de vidrio inactínico, diluir 2,0 ml de la solución resultante con metanol de grado espectrofotométrico a 50,0 ml. Determinar la absorbancia de esta solución en una celda de 1 cm aproximadamente a 255 nm, empleando metanol como blanco. Calcular la absortividad de la solución dividiendo la absorbancia medida por la concentración en g por ml. Calcular el título por la fórmula siguiente:
100a/59,4
en la cual a es la absortividad de la solución. Contiene no menos de 95,0 %.
Tetrahidrofurano - C4H8O - (PM: 72,1) - Líquido incoloro, de olor acre característico. Miscible con agua y solventes orgánicos comunes. Cuando se mezcla con agua, genera calor y se contrae el volumen; cuando se mezcla con cloroformo, genera considerable calor. Cualquier conservante apropiado, que no exceda 0,1 %, agregado para impedir formación de peróxidos, debe declararse en el rótulo. Conservar en envases inactínicos totalmente llenos.
Densidad relativa <160> - Entre 0,884 y 0,886.
Intervalo de destilación <240> - Método II. Entre 65 y 66 °C.
Acidez - Mezclar 5,0 ml con 10 ml de agua y 1 gota de rojo de metilo (SR): cualquier color rosado producido cambia a amarillo por el agregado de no más de 0,25 ml de hidróxido de sodio 0,020 N.
Agua <120> - Titulación volumétrica directa. No más de 0,1 %.
Residuo de evaporación - Evaporar 10 ml (12 g) en un baño de vapor hasta sequedad y secar el residuo a 105 °C durante 1 hora: si contiene un conservante, el peso del residuo no es mayor de 2 mg. Si no se declara ningún conservante en el rótulo, el peso del residuo no es mayor de 1 mg.
Tetrahidrofurano libre de estabilizador - Emplear uno de grado apropiado.
1,2,3,4-Tetrahidronaftaleno - C10H12 - (PM: 132,2) - Líquido incoloro.
Indice de refracción <230> - 1,5401, a 20 °C.
Tetrakis [3-(3,5-di-ter-butil-4-hidroxifenil)propionato] de pentaeritritilo - C73H108O12 - (PM: 1.178) - Polvo cristalino blanco a ligeramente amarillento. Prácticamente insoluble en agua; muy soluble en acetona; soluble en metanol; poco soluble en hexano.
Intervalo de fusión - Entre 110 a 125 °C. Forma a - 120 a 125 °C. Forma b - 110 a 115 °C.
4,4'-Tetrametildiaminodifenilmetano - [4,4’ - Metilenbis(N,N-dimetilanilina)] - [(CH3)2NC6H4]2CH2 (PM: 254,4) - Cristales casi blancos.
Intervalo de fusión <260> - Entre 87 y 90 °C.
Tetrametilsilano - (CH3)4Si - (PM: 88,2) - Emplear un reactivo analítico apropiado.
Tetróxido de osmio - (Acido ósmico; Anhídrido perósmico) - OsO4 - (PM: 254,2) - Gránulos cristalinos o cristales incoloros o algo amarillos, higroscópicos. De olor pungente. Se descompone a la luz Lentamente soluble en agua; soluble en alcohol y éter, con descomposición. Se ablanda aproximadamente a 35 °C, funde entre 40 y 42 °C y el punto de ebullición es aproximadamente 130 °C.
Precaución - Los vapores de Tetróxido de osmio son venenosos y altamente irritantes para los ojos y las membranas respiratorias.
Solubilidad - Disolver 200 mg en 1 ml de tetracloruro de carbono: se obtiene una solución transparente y apenas amarilla y no se observa residuo insoluble apreciable.
Materia no volátil - Evaporar la solución remanente del ensayo para Solubilidad en un baño de vapor en una campana extractora bien ventilada hasta sequedad y secar a 105 °C durante 1 hora: el residuo no pesa más de 0,4 mg (0,2 %).
Metales pesados - Al residuo del ensayo para Materia no volátil agregar 2 ml de ácido clorhídrico y evaporar la solución hasta sequedad. Tomar el residuo con unos ml de agua, diluir con agua a 25 ml y agregar 10 ml de sulfuro de hidrógeno (SR): cualquier color pardo producido no es más oscuro que el de un control que contiene 0,01 mg de Pb (0,005 %).
Tierra cromatográfica silanizada lavada con ácido y base - Emplear uno de grado apropiado.
Tierra de diatomeas calcinada - Forma de sílice (SiO2) que consiste en frústulas y fragmentos fundidos de diatomeas. Es un polvo amorfo, fino, claro rosado o blanco. Insoluble en agua, ácidos y en soluciones diluidas de hidróxidos alcalinos.
Pérdida por ignición - Pesar exactamente 4 g y someter a ignición hasta peso constante: no pierde más de 10,0 % de su peso.
Impurezas orgánicas - No se oscurece apreciablemente con la calcinación.
Pérdida Por secado <680> - Secar a 110 °C durante 2 horas: no pierde más de 2,0 % de su peso.
Tierra de diatomeas calcinada y fundida - Emplear uno de grado apropiado.
Tierra de diatomeas silanizada - Emplear uno de grado apropiado.
Tierra de Fuller para cromatografía - (Muy fina y moderadamente gruesa) - Polvo o gránulos de color gris o blanco grisáceo constituido principalmente por silicato hidratado de aluminio-magnesio.
Determinación del tamaño de partícula - (ver 290. Distribución del tamaño de partícula en polvos).
Materia soluble - 20 g, tratados con 50 ml de agua fría y filtrados, producen no más de 60 mg de residuo al evaporar el filtrado (0,3 %). Una segunda porción de 20 g, tratada con 50 ml de alcohol frío y filtrada, produce no más de 14 mg al evaporar el filtrado (0,07%).
Pérdida por secado <680> - Secarlo a 105 °C durante 6 horas: pierde entre 7,0 y 10,0 % de su peso.
[NOTA: ajustar el contenido de agua, si fuera necesario, secando al vacío a temperatura ambiente, restaurando el agua requerida y equilibrando mediante agitación durante 2 horas.]
Tierra silícea para cromatografía - Para cromatografía de gases, emplear un grado especialmente preparado que reúna la siguiente descripción general: tierra silícea purificada de tamaño de partícula apropiado que haya sido lavada con ácido y/o base. Puede ser silanizada o no.
Para cromatografía de partición en columna es esencial que el material esté exento de sustancias interferentes. Si se conoce o se piensa que existen interferencias, purificar el material del siguiente modo: colocar una torunda de lana de vidrio en la base de una columna cromatográfica que posea un diámetro de 100 mm o mayor y agregar la Tierra silícea purificada a una altura igual a 5 veces el diámetro de la columna. Agregar un volumen de ácido clorhídrico equivalente a un tercio del volumen de la tierra silícea y dejar percolar el ácido a través de la columna. Lavar la columna con metanol, emplear volúmenes pequeños al principio para lavar las paredes de la columna y continuar lavando con metanol hasta que el último lavado sea neutro al papel de tornasol humedecido. Extruir la columna lavada en un cristalizador, calentar en un baño de vapor para remover el exceso de metanol y secar a 105 °C hasta que el material se reduzca a polvo y esté exento de trazas de metanol. Almacenar el material seco en envases bien cerrados.
Tierra silícea silanizada para cromatografía - Transferir aproximadamente 450 g de tierra silícea purificada a un cristalizador de vidrio abierto y colocarlo en un desecador al vacío que contenga 30 ml de un silanizante apropiado, por ej., una mezcla de dimetildiclorosilano y trimetilclorosilano (1:1) o una mezcla de dimetildiclorosilano y metiltriclorosilano (2:1). Aplicar vacío intermitentemente durante varias horas, hasta que no quede silano líquido. Suspender la tierra silícea purificada tratada en agua y agitar suavemente para dejar decantar cualquier partícula no recubierta. Recolectar el material silanizado de la superficie, lavar en un embudo de vidrio sinterizado con metanol caliente hasta que el filtrado no sea ácido y secar a 110 °C.
Timol - C6H3[CH3][OH][CH(CH3)2]1,3,4 - (PM: 150,2) - Cristales incoloros, a menudo grandes o polvo blanco, cristalino, que posee un olor aromático. Es afectado por la luz. Tiene mayor densidad que el agua, pero cuando se licúa por fusión es menos denso que el agua. Sus soluciones alcohólicas son neutras al tornasol. Muy poco soluble en agua; fácilmente soluble en alcohol, cloroformo, éter y aceite de oliva Soluble en ácido acético glacial y en aceites fijos o volátiles. Almacenar en envases inactínicos de cierre perfecto.
Intervalo de fusión <260> - Entre 48 y 51 °C, pero cuando se funde permanece líquido a una temperatura considerablemente inferior.
Materia no volátil - Volatilizar 2 g en un baño de vapor y secar a 105 °C hasta peso constante: el residuo no pesa más de 1 mg (0,05 %).
Tioacetamida - C2H5NS - (PM: 75,1) - Emplear uno de grado apropiado.
Tiocianato de amonio - NH4SCN - (PM: 76,1) - Emplear un reactivo analítico apropiado.
Tiocianato de potasio - KSCN - (PM: 97,2) - Emplear un reactivo analítico apropiado.
Tiocianato mercúrico - Hg(SCN)2 - (PM: 316,8) Polvo cristalino blanco. Muy poco soluble en agua; soluble en soluciones de cloruro de sodio; poco soluble en alcohol y éter.
2,2'-Tiodietanol - (HOCH2CH2)2S - (PM: 122,2) - Líquido amarillo pálido a incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de vidrio de 1,83 m x 4 mm con 10 de fase estacionaria constituida por un compuesto de polietilenglicol TPA (polietilenglicol de alto peso molecular y un diepóxido que se esterifica cón ácido tereftálico); sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales.] Mantener la columna, el inyector y el detector a aproximadamente 200, 250 y 310 °C, respectivamente. Contiene no menos de 98 % de C4H10O2S.
Indice de refracción - Entre 1,4250 y 1,4270, a 20 °C.
3,3'-tiodipropionato de didodecilo - C30H58O4S -(PM: 514,8) - Polvo cristalino blanco. Prácticamente insoluble en agua; fácilmente soluble en acetona y éter de petróleo; poco soluble en alcohol. Punto de fusión: aproximadamente a 39 °C.
3,3'-tiodipropionato de dioctadecilo - C42H82O4S - (PM: 683) - Polvo cristalino blanco. Prácticamente insoluble en agua; fácilmente soluble en cloruro de metileno; soluble en acetona, alcohol y éter de petróleo. Intervalo de fusión: entre 58 y 67 °C.
Tioglicolato de sodio - HSCH2COONa - (PM: 114,1) - Polvo cristalino blanco, de olor leve característico. Muy soluble en agua; poco soluble en alcohol. Es higroscópico, se oxida al aire. Almacenar en envases inactínicos de cierre perfecto. No debe emplearse si presenta color amarillo pálido o más oscuro.
Valoración - Pesar exactamente alrededor de 250 mg y disolver en 50 ml de agua libre de oxígeno. Agregar 5 ml de ácido clorhídrico diluido, calentar a ebullición durante 2 minutos, enfriar y titular la solución con iodo 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Cada mililitro de iodo 0,1 N equivale a 11,41 mg de HSCH2COONa. Contiene no menos de 75 %.
Materia insoluble - Una solución de 1 g en 10 ml de agua es transparente y la disolución es prácticamente completa.
Sulfuro - Disolver 500 mg en 10 ml de agua en un matraz apropiado, agregar 2 ml de ácido clorhídrico, luego colocar una tira de papel de filtro, humedecido en acetato de plomo (SR), sobre la boca del matraz y llevar a ebullición la solución: no se oscurece el papel de acetato de plomo.
Tiosulfato de sodio - Na2S2O3 . 5H2O - (PM: 248,2) - Emplear un reactivo analítico apropiado.
Tiourea - (NH2)2CS - (PM: 76,1) - Cristales blancos, inodoros o polvo blanco, cristalino. Soluble en agua y alcohol.
Valoración - Transferir 1 g, exactamente pesado, a un matraz aforado de 250 ml, disolver en 50 ml de agua y completar a volumen con agua. Transferir 20 ml de la solución bien mezclada a un matraz apropiado y agregar 25,0 ml de nitrato de plata 0,1 N (SV) y 10 ml de amoníaco (SR). Agitar vigorosamente durante 2 minutos, calentar a ebullición y enfriar. Agregar 60 ml de ácido nítrico diluido, agitar vigorosamente, filtrar y lavar el residuo con agua. Agregar 2 ml de sulfato férrico amónico (SR) al filtrado y lavados combinados y titular con tiocianato de amonio 0,1 N (SV). Cada mililitro de nitrato de plata 0,1 N equivale a 3,806 mg de (NH2)2CS. Contiene no menos de 99 %.
Solubilidad - Una solución de 1 g en 20 ml de agua es transparente e incolora y se disuelve completamente.
Intervalo de fusión <260> - Método I. Entre 176 y 182 °C.
Pérdida por secado <680> - Secar a 105 °C durante 2 horas: no pierde más de 0,5 % de su peso.
Residuo de ignición (Ensayo para reactivos) - Someter a ignición 1 g con 0,5 ml de ácido sulfúrico: el residuo no pesa más de 1,5 mg (0,15 %).
Sensibilidad - Disolver 280 mg de subnitrato de bismuto en 12 ml de ácido nítrico y diluir con agua a 200 ml. Diluir 1 ml de esta solución con agua a 100 ml y agregar a 10 ml de la dilución 1 ml de solución muestra (1 en 5): se produce inmediatamente un color amarillo característico.
L-Tiroxina sódica - Emplear Levotiroxina sódica.
Titanio - Ti - (PA: 47,88) - Contiene no menos de 99,0 % de Ti. Metal en polvo, hilo delgado (diámetro no superior a 0,5 mm) o en esponja. Punto de fusión: aproximadamente a 1668 °C. Densidad: aproximadamente 4,507 g por cm3.
o-Tolidina - (4,4’-Diamino-3,3’-dimetilbifenil)(NH2)(CH3)C6H3 . C6H3(CH3)(NH2)-4,3,3',4' - (PM: 212,3) - Cristales o polvo cristalino blanco a rojizo. Poco soluble en agua; soluble en alcohol, éter y en ácidos diluidos. Conservar en envases inactínicos de cierre perfecto.
Precaución - Evitar el contacto con o-tolidina y mezclas que contengan o-tolidina y realizar todos los ensayos bajo campana extractora bien ventilada.
Intervalo de fusión <260> - Entre 129 y 131 °C.
Tolualdehído - (o-Tolualdehído) - C8H8O - (PM: 120,2) - Emplear uno de grado apropiado.
p-Tolualdehído - C8H8O - (PM: 120,2) - Líquido incoloro a amarillo claro.
Valoración - Analizar por cromatografía de gas-líquido empleando un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de acero inoxidable de 1,8 m x 3 mm con 5 % de fase estacionaria constituida por poliéster de succinato de dietilenglicol, sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900°C. [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales.]
Mantener el detector, la columna y el inyector a aproximadamente 125, 125 y 205 °C, respectivamente. Se emplea nitrógeno como gas transportador con un caudal de aproximadamente 12 ml por minuto. La muestra es una solución al 5 % en disulfuro de carbono. Presenta una pureza no menor a 98 %.
Indice de refracción <230> - Entre 1,544 y 1,546, a 20 °C.
Tolueno - C6H5CH3 - (PM: 92,1) - Emplear un reactivo analítico apropiado.
o-Toluidina - (2-Aminotolueno; 2-Metilanilina) - C6H4(CH3)(NH2)-1,2 - (PM: 107,2) - Líquido amarillo claro que se transforma en rojizo pardo al exponerlo al aire y la luz. Poco soluble en agua; soluble en alcohol, éter y en ácidos diluidos. Almacenar en envases inactínicos de cierre perfecto.
Densidad relativa <160> - Aproximadamente 1,008, a 20 °C.
Intervalo de ebullición (Ensayo para reactivos) - Entre 200 y 202 °C.
p-Toluidina - C7H9N - (PM: 107,2) - Cristales o escamas blancas a tostadas. Fácilmente soluble en alcohol, acetona, metanol y en ácidos diluidos; poco soluble en agua.
Valoración - Disolver 400 mg, exactamente pesados, en 100 ml de ácido acético glacial y titular con ácido perclórico 0,1 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 10,72 mg de CH3C6H4NH2. Contiene no menos de 98 %, calculado sobre la sustancia seca.
Pérdida por secado - Pesar exactamente alrededor de 1 g y secar a 30 °C hasta peso constante: no pierde más de 2 % de su peso.
Tornasol - Un pigmento azul obtenido a partir de diversas especies de Rocella decandolle, Lecanora acharius u otros líquenes (Fan. Parmeliaceae).
Descripción - Cubos, masas, fragmentos o gránulos, de color azul índigo o violeta profundo. Tiene un olor combinado de índigo y violetas y colorea la saliva de color azul profundo. Las sustancias indicadoras que contiene son solubles en agua y menos solubles o insolubles en alcohol.
Ceniza - Produce no más de 60,0 % de ceniza.
n-Triacontano - C30H62 - (PM: 422,8) - Emplear uno de grado apropiado.
2,4,6-Triamino-5-nitrosopirimidina - C4H6N6O - (PM: 154,1) - Polvo rosado.
Valoración - Disolver aproximadamente 34 mg, exactamente pesados, en 50 ml de ácido acético glacial. Titular con ácido perclórico 0,1 N (SV), determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido perclórico 0,1 N equivale a 15,41 mg de C4H6N6O. Contiene no menos de 97 %.
Tributirina - (Tributirato de glicerilo) - C15H26O6 (PM: 302,4) - Líquido incoloro, aceitoso. Insoluble en agua; muy soluble en alcohol y éter.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de acero inoxidable de 1,8 m x 3 mm con una fase estacionaria constituida por poliester de succinato de dietilenglicol, sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C. [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales.] Mantener el inyector y el detector a aproximadamente 270 y 300 °C, respectivamente. Se emplea nitrógeno como gas transportador. El área del pico de tributirina no es menor de 98 % del área total.
Indice de refracción - Entre 1,4345 y 1,4365, a 20 °C.
Contenido de ácido - Transferir 1,0 g, exactamente pesado, a un vaso de precipitados, agregar 75 ml de metanol y disolver por agitación. Cuando la disolución es completa, agregar 25 ml de agua y titular con hidróxido de potasio 0,05 N (SV), empleando fenolftaleína (SR) como indicador. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de hidróxido de potasio 0,05 N equivale a 88,1 mg de ácido butírico. Contiene no más de 0,5 %.
Tricetohidrindeno monohidrato - Ver Ninhidrina.
Tricloroetano - Ver Metilcloroformo.
Triclorofluorometano - CCl3F - (PM: 137,4) - Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de conductividad térmica y una columna de vidrio de 1,8 m x 2,0 mm con 10% de fase estacionaria constituida por aceite de dimetilpolisiloxano, sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C. [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales.] Mantener el inyector y el detector a aproximadamente 50 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 0 °C y se programa un ascenso de 3 °C por minuto hasta 50 °C. Se emplea helio como gas transportador. El área del pico de CCl3F no es menor de 99 % del área total.
Indice de refracción <230> - Entre 1,380 y 1,384, a 20 °C.
Triclorotrifluoroetano - Emplear uno de grado apropiado.
Tricloruro de antimonio - (Cloruro antimonioso) SbCl3 - (PM: 228,1) - Emplear un reactivo analítico apropiado.
Tricloruro de titanio - (Cloruro titanoso) - TiCl3 - (PM: 154,2) - Polvo negro, higroscópico, inestable al aire. Soluble en agua, la solución deposita ácido titánico en contacto con el aire. Está disponible generalmente como soluciones acuosas del 15 al 20 %, violeta-azul oscuras. Almacenar la solución en botellas bien cerradas, de vidrio inactínico con tapón.
n-Tricosano - C23H48 - (PM: 324,6) - Masa incolora o blanca, más o menos translúcida, mostrando una estructura cristalina. Inodoro o prácticamente inodoro. Tiene un aspecto algo grasoso. Insoluble en agua y alcohol; soluble en cloroformo, éter, aceites volátiles y la mayoría de los aceites fijos calientes; poco soluble en alcohol absoluto. Hierve a aproximadamente 380 °C.
Intervalo de fusión <260> - Entre 47 y 49 °C.
Aptitud - Determinar su aptitud en el ensayo para Sustancias relacionadas en Clorhidrato de dextropropoxifeno del siguiente modo. Disolver una cantidad apropiada en cloroformo para obtener una solución que contiene 20 µg por ml. Procediendo según se indica en el ensayo para Sustancias relacionadas en Clorhidrato de dextropropoxifeno, inyectar un volumen apropiado de la solución en el cromatógrafo y registrar el cromatograma de la Solución estándar preparada según se indica en el ensayo para Sustancias relacionadas: sólo un pico principal se obtiene a partir de la solución de ntricosano y no se observan picos menores a, o cerca de, los picos obtenidos para dextropropoxifeno, acetoxi, o carbinol en el cromatograma de la Solución estándar.
Trietanolamina - Emplear Trolamina.
Trietilamina - (C2H5)3N - (PM: 101,2) - Líquido incoloro, de fuerte olor amoniacal. Poco soluble en agua. Miscible con alcohol, éter y agua fría. Almacenar en envases bien cerrados.
Intervalo de ebullición (Ensayo para reactivos) - Entre 89 y 90 °C.
Absorbancia - Transferir 1 ml a un matraz aforado de 50 ml, agregar 10 ml de metanol y 1 ml de ácido clorhídrico y completar a volumen con cloroformo. La absorbancia de esta solución, determinada a la longitud de onda de máxima absorción, aproximadamente 285 nm, con un espectrofotómetro apropiado, no excede 0,01. [NOTA: si la absorbancia excede 0,01, purificar la trietilamina del siguiente modo: calentar a reflujo 100 ml con 20 ml de agua y 2 g de hidrosulfito de sodio durante no menos de 8 horas, lavar con agua, secar por reflujo, empleando una trampa de Dean-Stark y destilar, recolectar sólo los primeros 75 ml de filtrado. Almacenar sobre carbo de sodio en agua para obtener 10 ml. Preparar esta solución antes de usar.
Tartrato cúprico alcalino (SR) - (Solución de Fehling) - Solución de cobre (A) - Disolver 34,66 g de cristales pequeños, cuidadosamente seleccionados de sulfato cúprico, que no presenten trazas de fluorescencia por humedad adherida, en agua para obtener 500 ml. Almacenar esta solución en envases pequeños, de cierre perfecto. Solución de tartrato alcalino (B) - Disolver 173 g de tartrato de sodio y potasio cristalizado y 50 g de hidróxido de sodio en agua para obtener 500 ml. Almacenar esta solución en envases pequeños resistentes a los álcalis. Para usar, mezclar volúmenes exactamente iguales de Soluciones A y B en el momento requerido.
Tartrato de sodio (SR) - Disolver 11,5 g de tartrato de sodio en agua para obtener 100 ml.
Tetrabromofenolftaleinato de etilo (SR) - Disolver 100 mg de tetrabromofenolftaleinato de etilo en 90 ml de ácido acético glacial y diluir con ácido acético glacial a 100 ml. Preparar esta solución antes de usar.
Tetrafenilborato de sodio (SR) - Disolver 1,2 g de tetrafenilborato de sodio en agua para obtener 200ml. Si fuera necesario, agitar durante 5 minutos con 1 g de óxido de aluminio hidratado recientemente preparado y filtrar para clarificar.
Timolftaleína (SR) - Disolver 100 mg de timolftaleína en 100 ml de alcohol y filtrar, si fuera necesario.
Tioacetamida (SR) - Disolver 4 g de tioacetamida en 100 ml de agua.
Tioacetamida-glicerina básica (SR) - Mezclar 0,2 ml de tioacetamida (SR) y 1 ml de glicerina básica (SR) y calentar en un baño de agua a ebullición durante 20 segundos. Emplear la mezcla inmediatamente.
Tiocianato de amonio (SR) - Disolver 8 g de tiocianato de amonio en agua para obtener 100 ml.
Tiocianato mercúrico amónico (SR) - Disolver 30 g de tiocianato de amonio y 27 g de cloruro mercúrico en agua para obtener 1 litro.
Tioglicolato de sodio (SR) - Disolver 1,5 g de tioglicolato de sodio en 450 ml de agua y agregar 50 ml de alcohol. Emplear dentro de los 3 días de preparado.
Tiosulfato de sodio (SR) - Emplear Tiosulfato de sodio 0,1 N (ver Soluciones volumétricas).
Tornasol (SR) - Digerir 25 g de tornasol en polvo con tres porciones sucesivas de 100 ml de alcohol hirviendo, continuando cada extracción durante aproximadamente 1 hora. Filtrar, lavar con alcohol y descartar el filtrado alcohólico. Macerar el residuo con aproximadamente 25 ml de agua fría durante 4 horas, filtrar y descartar el filtrado. Finalmente digerir el residuo con 125 ml de agua hirviendo durante 1 hora, enfriar y filtrar.
Tricetohidrindeno monohidrato (SR) - Ver Ninhidrina (SR).
Tricloruro de antimonio (SR) - Disolver 20 g de tricloruro de antimonio en cloroformo hasta obtener 100 ml. Filtrar si fuera-necesario.
Tricloruro de titanio (SR) - Disolver 15 g de tricloruro de titanio en 100 ml de solución de ácido clorhídrico al 10 %.
Tricloruro de titanio-ácido sulfúrico (SR) - Mezclar con cuidado 20 ml de tricloruro de titanio (SR) en 13 ml de ácido sulfúrico. Agregar peróxido de hidrógeno al 30 % en cantidad suficiente para producir una coloración amarilla. Calentar hasta que se desprendan gases, dejar enfriar y diluir con agua. Repetir la evaporación y la adición de agua hasta que se obtenga una solución incolora. Diluir con agua a 100 ml.
Trinitrofenol (SR) - (Acido pícrico (SR)) - Disolver el equivalente a 1 g de trinitrofenol anhidro en 100 ml de agua caliente. Enfriar la solución y filtrar, si fuera necesario.
Vanadato de amonio (SR) - Disolver 2,5 g de vanadato de amonio en 500 ml de agua hirviendo, enfriar y agregar 20 ml de ácido nítrico. Mezclar, enfriar y agregar agua para obtener 1 litro. Almacenar en envases de polietileno.
Verde de bromocresol (SR) - Disolver 50 mg de verde de bromocresol en 100 ml de alcohol y filtrar si fuera necesario.
Verde de malaquita (SR) - Disolver 1 g de verde de malaquita oxalato en 100 ml de ácido acético glacial.
Violeta de metilo (SR) - Ver Cristal violeta (SR).
nato de sodio anhidro o carbonato de potasio anhidro.]
Trietilenglicol - C6H14O4 - (PM: 150,2) - Líquido incoloro a amarillo pálido. Es higroscópico. Miscible con agua, alcohol y tolueno.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de acero inoxidable de 1,85 m x 3 mm con un soporte constituido por un copolímero de estireno-divinilbenceno con un área superficial nominal de menos de 50 m2 por g y un diámetro de poro promedio de 0,3 a 0,4 µm. Mantener el inyector, la columna y el detector a aproximadamente 250, 230 y 310 °C, respectivamente. Se emplea helio como gas transportador. El área del pico C6H14O4 no es menor de 97 % del área total.
Indice de refracción - Entre 1,4550 y 1,4570, a 20 °C.
Trifenilmetano - C19H16 - (PM: 244,3) - Polvo marrón claro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m X 0,25 mm recubierta con una capa de fase estacionaria constituida por goma de dimetilpolisiloxano de 1 µm. Mantener el inyector y el detector a aproximadamente 300 °C. La temperatura de la columna se mantiene a 200 °C y se programa un ascenso de 10 °C por minuto hasta alcanzar 300 °C. Se emplea helio como gas transportador. El área del pico de C19H16 no es menor de 99 % del área total. –
Intervalo de fusión <260> - Entre 92 y 94 °C.
2,2,2-Trifluoroetanol - CF3CH2OH - (PM: 100,0) Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar de 30 m x 0,25 mm recubierta con una capa de 1 µm de una fase estacionaria constituida por goma de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 100 y 150°C, respectivamente. La temperatura de la columna se mantiene a 0 °C y se programa un ascenso de 10°C por minuto hasta alcanzar 150 °C. Se emplea helio como gas transportador. El área del pico de CF3CH2OH no es menor de 99 % del área total.
Intervalo de fusión - Entre 77 y 80 °C.
2,2,2-Trifluoroetildifluorometil éter - (Difluoro-metil-2,2,2-trifluoroetil éter) - C3H3F5O - (PM: 150,1) - Líquido transparente. Emplear uno de grado apropiado.
Intervalo de fusión <260> - Entre 28 y 30 °C.
Trifluoruro de boro - BF3 - (PM: 67,8) - Emplear uno de grado apropiado.
Trimetilclorosilano - Ver Clorotrimetilsilano.
2,2,4-Trimetilpentano - (lsooctano) - C8H18 - (PM: 114,2) - Emplear un reactivo analítico apropiado.
2,4,6-Trimetilpiridina - (5-Colidina) - C8H11N - (PM: 121,2) - Líquido claro, incoloro, de olor aromático. Soluble en agua fría y menos soluble en agua caliente; soluble en alcohol, cloroformo y metanol. Miscible con éter.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de acero inoxidable de 1,85 m x 3 mm con una fase estacionaria constituida por un compuesto de polietilenglicol (p.m.p aproximadamente 15.000 [NOTA: un compuesto de polietilenglicol de alto peso molecular con un ligando diepóxido]), sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C. [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales.] Mantener el inyector, la columna y el detector a aproximadamente 180, 165 y 270 °C, respectivamente. Se emplea helio como gas transportador. El área del pico C8H11N no es menos de 98 % del área total.
Indice de refracción - Entre 1,4970 y 1,4990, a 20 °C.
N-(Trimetilsilil)-imidazol - C6H12N2Si - (PM: 140,3) - Líquido transparente, incoloro a amarillo claro.
Indice de refracción - Entre 1,4744 y 1,4764, a 20 °C.
3-(Trimetilsilil)-1-propano sulfonato de sodio - (2,2-Dimetil-2-silapentano-5-sulfonato sódico) - C6H15SiNaO3S - (PM: 218,3) - Emplear uno de grado apropiado.
Trinitrofenol - Ver Acido pícrico.
Trióxido de arsénico - As2O3 - (PM: 197,8) - Emplear un reactivo analítico apropiado.
Trióxido de cromo - CrO3 - (PM: 100,0) - Emplear un reactivo analítico apropiado.
L-Triptofano - C11H12N2O2 - (PM: 204,2) - Laminillas o polvo blanco o ligeramente amarillo. Poco soluble en alcohol y agua; soluble en ácidos diluidos y en soluciones de hidróxidos alcalinos.
Valoración - Pesar exactamente alrededor de 300 mg, disolverlos en una mezcla de 3 ml de ácido fórmico y 50 ml de ácido acético glacial, agregar 2 gotas de cristal violeta (SR). Titular con ácido perclórico 0,1 N (SV) hasta punto final verde. Cada mililitro de ácido perclórico 0,1 N equivale a 20,42 mg de C11H12N2O2. Contiene entre 98,0 y 102,0 %, calculado sobre la sustancia seca.
Rotación específica <170>- Entre -30,0° y -33,0°, determinado en una solución que contiene 1,0 g de muestra, previamente secada a 105 °C durante 3 horas, en 100 ml.
Pérdida por secado <680> - Secar a 105 °C durante 3 horas: no pierde más de 0,3 % de su peso.
Residuo de ignición (Ensayo para reactivos) - No más de 0,1 %.
Tirosina - Disolver 100 mg en 3 ml de ácido sulfúrico diluido, agregar 10 ml de sulfato mercúrico (SR) y calentar en un baño de vapor durante 10 minutos. Filtrar, lavar con 5 ml de sulfato mercúrico (SR) y agregar al filtrado combinado 0,5 ml de solución de nitrito de sodio (1 en 20): no se produce color rojo dentro de los 15 minutos.
Triptona - Emplear Digerido pancreático de caseína.
Tris(2-aminoetil)amina - C6H18N4 - (PM: 146,2) Líquido amarillo. Soluble en metanol.
Valoración - Disolver aproximadamente 80 mg en 30 ml de metanol. Agregar 40 ml de agua y titular con ácido clorhídrico 1 N, determinando el punto final potenciométricamente. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de ácido clorhídrico 1 N equivale a 48,75 mg de C6H18N4. Contiene no menos de 98,0%.
Indice de refracción - Entre 1,4956 y 1,4986, a 20 °C.
1,3,5-tris(3,5-di-ter-butil-4-hidroxibencil)-s-triazina-2,4,6-(lH,3H,5H) triona - C48H69N3O6 - (PM: 784,1) - Polvo blanco cristalino.
Intervalo de fusión - Entre 218 y 222 °C.
Tris(hidroximetil)aminometano - Emplear un reactivo analítico apropiado. Ver también Trometamina.
Tromboplastina - Polvo color amarillo ligero o suspensión opalescente o turbia. Presenta actividad tromboquinasa obtenida a partir del cerebro y/o tejido del pulmón, extraído con acetona, de conejos recientemente sacrificados. Puede contener cloruro de sodio y cloruro de calcio en proporciones apropiadas y puede contener un conservante apropiado. Puede tener el olor característico de tejido animal seco. Se emplea en forma de suspensión para la determinación del tiempo y actividad de protrombina en sangre. Su actividad tromboquinasa es tal que da un tiempo de coagulación entre 11 a 16 segundos con plasma humano normal y concentración apropiada de iones de calcio. Almacenar en envases de cierre perfecto, preferentemente a una temperatura debajo de 5 °C.
Pérdida por secado <680> - [NOTA: este ensayo es aplicable sólo a la forma seca.] Secar al vacío a 60°C durante 6 horas: no pierde más de 5,0 % de su peso.
Trometamina - [Tris(hidroximetil)aminometano; THAM; 2-Amino-2-(hidroxinetil)-1,3-propanodiol]- C4H11NO3 - (PM: 121,1) - Emplear Tris(hidroximetil)amino metano grado analítico.
Tropeolina OO - (Naranja ácido 5)- (PM: 375,4) C18H14N3NaO3S - Escamas amarillo anaranjadas o polvo amarillo. Soluble en agua.
Intervalo de pH- Entre 1,4 (rojo) y 2,6 (amarillo).
Tungstato sódico - Na2WO4 . 2H2O - (PM: 329,9) - Emplear un reactivo analítico apropiado.
U
Uracilo - C4H4N2O2 - (PM: 112,1) - Polvo cristalino color blanco o crema. Funde encima de 300 °C.
Poco soluble en agua; menos soluble en alcohol; soluble en amoníaco (SR) y en hidróxido de sodio (SR). Sus soluciones no producen precipitado con los precipitantes usuales de alcaloides.
Residuo de ignición (Ensayo para reactivos) - Inapreciable, determinado sobre 100 mg.
Pérdida por secado <680> - Secar a 105 °C durante 2 horas: no pierde más de 2 % de su peso.
Urea - NH2CONH2 - (PM: 60,1) - Emplear un reactivo analítico apropiado.
Uretano - (Carbamato de etilo) - C3H7NO2 - (PM: 89,1) - Polvo blanco con pequeños trozos. Fácilmente soluble en agua.
Intervalo de fusión <260> - Entre 48 y 50 °C.
Uridina - C9H12N2O6 - (PM: 244,2) - Polvo blanco.
Valoración - Fase móvil - Metanol y acetato de amonio 0,2 M (90:10), ajustar con ácido fosfórico a pH 7,0.
Procedimiento - Inyectar aproximadamente 20 µl en un equipo para cromatografía de líquidos (ver 100. Cromatografía) equipado con un detector ultravioleta ajustado a 280 nm y una columna de 15 cm x 4,6 mm con fase estacionaria constituida por octadecilsilano químicamente unido a partículas de sílice porosa de 3 a 10 µm de diámetro. El caudal es de aproximadamente 2,0 ml por minuto. El área del pico C9H12N2O6, no es menor de 99 % del área total.
Intervalo de fusión <260> - Entre 166 y 171 °C.
V
Valerofenona - C11H14O - (PM: 162,2) - Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna capilar recubierta con una capa de 1 µm de fase estacionaria constituida por goma de dimetilpolisiloxano. Mantener el inyector y el detector a aproximadamente 250 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 150 °C y se programa un ascenso de 10 °C por minuto hasta 300 °C. Se emplea helio como gas transportador. El área del pico C11H14O no es menor de 98 % del área total.
Indice de refracción <230> - Aproximadamente 1,5149, a 20 °C.
Intervalo de ebullición - Entre 105 y 107 °C, a una presión de 5 mm Hg.
Vanadato de amonio - (Metavanadato de amonio) - NH4VO3 - (PM: 117,0) - Polvo blanco, cristalino. Poco soluble en agua fría; soluble en agua caliente y amoníaco (SR).
Valoración - Pesar exactamente alrededor de 500 mg, transferirlos a un envase apropiado, agregar 30 ml de agua y 2 ml de ácido sulfúrico diluido (1 en 4), agitar por rotación hasta disolver y hacer pasar dióxido de azufre gaseoso a través de la solución hasta que la solución se torne color azul brillante. Calentar a ebullición suavemente mientras se hace pasar una corriente de dióxido de carbono a través de la solución para eliminar el dióxido de azufre en exceso y luego enfriar. Titular con permanganato de potasio 0,1 N (SV). Cada mililitro de permanganato de potasio 0,1 N consumido equivale a 11,7 mg de NH4VO3. Contiene no menos de 98,0%.
Solubilidad en hidróxido de amonio - Disolver 1 g en una mezcla de 3 ml de hidróxido de amonio y 50 ml de agua caliente: la solución es transparente e incolora.
Carbonato - A 500 mg agregar 1 ml de agua y 2ml de ácido clorhídrico diluido: no se produce efervescencia.
Cloruro - Disolver 250 mg en 40 ml de agua caliente, agregar 2 ml de ácido nítrico y dejar reposar durante 1 hora. Filtrar y agrégar al filtrado 0,5 ml de nitrato de plata (SR): si se produce turbidez no debe exceder la de un blanco conteniendo 0,5 mg de Cl (0,2%).
Sulfato - Disolver 500 mg en 50 ml de agua caliente y agregar 2 ml de ácido clorhídrico diluido y 1,5 g de clorhidrato de hidroxilamina. Calentar a 60 °C durante 3 minutos, filtrar, enfriar y agregar al filtrado 2 ml de cloruro de bario (SR): no se produce turbidez o precipitado alguno dentro de 30 minutos.
Verde brillante - (Verde de malaquita G) -C27H34N2O4S - (PM: 482,6) - Cristales brillantes color amarillo oro. Soluble en agua y alcohol. Máximo de absorción a 623 nm.
Verde de malaquita G - Ver Verde brillante.
Violeta de p-iodonitrotetrazolio - [Cloruro de 2-(4-iodofenil)-3-(4-nitrofenil)-5 feniltetrazolio] - C19H13ClIN502 - (PM: 505,7) - Polvo de color amarillo claro.
Valoración –
Fase estacionaria - Emplear una placa para cromatografía en capa delgada (ver 100. Cromatografía) recubierta con gel de sílice para cromatografía con indicador de fluorescencia de 0,25 mm de espesor.
Fase móvil - Alcohol amílico, ácido fórmico y agua (8:1:1).
Revelador - Solución de tiosulfato de sodio al 0,1 %.
Procedimiento - Pulverizar con Revelador la placa y examinar bajo luz ultravioleta a 254 nm.
Presenta una sola mancha, con trazas de impurezas.
Punto de fusión <260> - Aprox. 240 °C, con descomposición.
X
Xantidrol - C13H10O2 - (PM: 198,2) - Polvo cristalino amarillo pálido. Insoluble en agua; soluble en alcohol, cloroformo y éter. Soluble en ácido acético glacial, dando una solución prácticamente incolora; cuando el polvo se trata con ácido clorhídrico diluido, se produce un color amarillo limón.
Intervalo de fusión <260> - Entre 121 y 123 °C.
Residuo de ignición <270> - Someter a ignición 500 mg con 0,5 ml de ácido sulfúrico: el residuo no pesa más de 10 mg (2,0%).
Xantina - C5H4N4O2 - (PM: 152,1) - Polvo blanco, cristalino. Se descompone con el calentamiento. Poco soluble en agua y alcohol; soluble en hidróxido de sodio (SR); moderadamente soluble en ácido clorhídrico diluido. Cuando se somete a la reacción de murexida se produce un color púrpura con el amoníaco; con el agregado posterior de hidróxidos alcalinos, el color no desaparece pero cambia a violeta.
Residuo de ignición (Ensayo para reactivos) - Inapreciable, determinado sobre 100 mg.
Pérdida por secado <680> - Secar a 105 °C durante 2 horas: no pierde más de 1% de su peso.
Xileno - C8H10 - (PM: 106,2) - Emplear un reactivo analítico apropiado.
o-Xileno - C8H10 - (PM: 106,2) - Líquido transparente, incoloro, móvil e inflamable. Insoluble en agua; miscible con alcohol y éter.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una columna de acero inoxidable de 1,8 m x 3 mm empacada con 1,75% de silicato de aluminio hidratado más 5,0% de diisodecil ftalato sobre un soporte constituido por tierra silícea para cromatografía de gases la cual ha sido calcinada mezclando diatomea con Na2CO3 y calcinada a 900 °C. [NOTA: la tierra silícea se lava con ácido luego se lava con agua hasta neutralidad pero no se lava con bases. La tierra silícea puede ser silanizada al tratarla con un agente como dimetildiclorosilano para bloquear los grupos silanoles superficiales]. Mantener el detector, el inyector y la columna a aproximadamente 280, 180 y 80 °C, respectivamente. Se emplea helio como gas transportador con un caudal de aproximadamente 27,5 ml por minuto. Presenta una pureza no menor de 95%.
Indice de refracción - Entre 1,5040 y 1,5060, a 20 °C.
p-Xileno - C8H10 - (PM: 106,2) - Líquido incoloro.
Valoración - Inyectar una alícuota apropiada en un cromatógrafo de gases (ver 100. Cromatografía) equipado con un detector de ionización a la llama y una colunura capilar de 30 m x 0,25 mm recubierta con una capa de 1 µm de una fase estacionaria constituida por polietilenglicol (p.m.p de 950 a 1050). Mantener el inyector y el detectora aproximadamente 130 y 300 °C, respectivamente. La temperatura de la columna se mantiene a 50 °C y se programa un ascenso de 10 °C por minuto hasta 100 °C. Se emplea helio como gas transportador. El área del pico de C8H10 no es menor de 99% del área total.
Indice de refracción <230> - Entre 1,493 y 1,497, a 20 °C.
Xileno cianol FF - C25H27N2NaO6S2 - (PM: 538,6) - Polvo de color gris azulado a azul oscuro. Soluble en agua.
Valoración - Transferir aproximadamente 50 mg, exactamente pesados, a un matraz aforado de 100 ml, disolver en agua, completar a volumen con agua y mezclar. Transferir 2,0 ml de la solución a un matraz aforado de 50 ml, completar a volumen con solución reguladora de fosfato pH 7,0 (ver Soluciones reguladoras) y mezclar. Determinar la absorbancia de la solución en celdas de 1 cm, a la longitud de onda de máxima absorción, aproximadamente a 614 nm, con un espectrofotómetro apropiado, empleando agua como blanco. Calcular la absortividad (ver 470. Espectrofotometría ultravioleta y visible): la absortividad no es menor de 55,9, correspondiendo aproximadamente a 83% de C25H27N2NaO6S2
Perdida por secado <680> - Secar a 110 °C hasta peso constante: no pierde más de 6,0% de su peso:
Xilosa -C5H10O5 - (PM: 150;1) r Emplear- uno de grado apropiado.
INDICADORES, PAPELES Y PAPELES INDICADORES
INDICADORES
Los indicadores se emplean en los ensayos y valoración de esta Farmacopea para indicar la finalización de una reacción química en el análisis volumétrico o para indicar la concentración de ion hidrógeno (pH) de las soluciones. Las soluciones indicadoras necesarias se enumeran entre las Soluciones de reactivos, abreviadas como (SR).
Las soluciones de indicadores básicos y del grupo de las ftaleínas se preparan mediante disolución en alcohol. En el caso de indicadores que contienen un grupo ácido, este grupo debe, en primer lugar,. neutralizarse con hidróxido de sodio del siguiente modo:
Triturar 100 mg del indicador en un mortero de superficie lisa con el volumen de hidróxido de sodio 0,05 N especificado en las indicaciones para preparar la Solución de reactivo, o con el equivalente de hidróxido de sodio 0,02 N. Cuando se ha disuelto el indicador, diluir la solución con agua a 200 ml (0,05%). Almacenar las soluciones en envases inactínicos apropiados.
Enumerados en orden ascendente según el límite inferior del intervalo, los indicadores de pH útiles son: azul de timol, pH 1,2 - 2,8; amarillo de metilo, pH 2,9 - 4,0; azul de bromofenol, pH 3,0 - 4,6; verde de bromocresol, pH 4,0 - 5,4; rojo de metilo, pH 4,2 -6,2; púrpura de bromocresol, pH 5,2 - 6,8; azul de bromotimol, pH 6,0 - 7,6; rojo de fenol, pH 6,8 - 8,2 azul de timol, pH 8,0 - 9,2 y timolftaleína, pH 8,6-10,0.
Alfazurina 2G - Emplear uno de grado apropiado.
Amarillo brillante (C.I. 24.890) - (PM: 592,5) -C26H18N4Na2O8S - Polvo anaranjado o color óxido. Soluble en agua.
Pérdida por secado <680> - Secar al vacío a 60 °C durante 1 hora: no pierde más de 5% de su peso.
Amarillo de metilo - C14H15N3 - (p-Dimetilaminoazobenceno) - (PM: 225,3) - Cristales amarillos que funden entre 114 y 117 °C. Insoluble en agua; soluble en alcohol, cloroformo, éter, ácidos minerales diluidos y aceites. Intervalo de transición: de pH 2-,9 a 4.0 Cambio de color: de rojo amarillo.
Azo violeta - [4-(p-Nitrofenilazo) resorcinol] C12H9N3O4 - (PM: 259,2) - Polvo rojo. Funde aproximadamente a 193 °C, con descomposición.
Azul de bromocresol - Ver Verde de bromocresol.
Azul de bromofenol - C19H10Br4O5S - (PM: 670,0)-(3‘3´’5,5’’ Tetrabromofenolsulfoftaleína) Cristales rosados. Insoluble en agua; soluble en alcohol y en soluciones de hidróxidos alcalinos. Intervalo de transición: de pH 3,0 a 4,6. Cambio de color: de amarillo a azul.
Azul de bromofenol sódico - (Sal sódica de 3'3"5'5" - Tetrabromofenolsulfoftaleína) - (PM: 646,4) - C19H9Br4O5SNa - Cristales rosados. Soluble en agua y en alcohol. Intervalo de transición: de pH 3,0 a 4,6. Cambio de color: de amarillo a azul.
Azul de bromotimol - C27H28Br2O5S - (3'3"- Dibromotimolsufoftaleína) - (PM: 624,4) - Polvo color crema. Insoluble en agua; soluble en alcohol y en soluciones de hidróxidos alcalinos. Intervalo de transición: de pH 6,0 a 7,6. Cambio de color: de amarillo a azul.
Azul de hidroxinaftol - C20H14N2O11S3 - (PM: 554,5) - Sal disódica del ácido 1-(2-naftolazo-3,6- disulfónico)-2-naftol-4-sinfónico depositado sobre cristales de cloruro de sodio - Cristales azules pequeños. Facilmente soluble en agua. En el intervalo de pH entre 12 y 13, su solución es de color rojo rosado en presencia de ion calcio y azul profundo en presencia de edetato disódico en exceso.
Aptitud para la determinación de calcio - Disolver 300 mg en 100 ml de agua, agregar 10 ml de hidróxido de sodio (SR) y 1,0 ml de solución de cloruro de calcio (1 en 200) y diluir con agua a 165 ml: la solución es rojizo rosada. Agregar 1,0 ml de edetato disódico 0,05 M: la solución vira a azul profundo.
Azul de oracet B - (Solvente-azul 19) -Una mezcla de (C21H16N2O2) 1-metilamino-4-anilinoantraquinona y de (C20H14N2O2) .1-amino-4-anilinoantra-quinina - Cuando se emplea para titulación en medios no acuosos, su color cambia de azul (básico), púrpura (neutro) a rosado (ácido).
Azul de timol - (Timolsulfoftaleína) - C27H30O5S (PM: 466,6) - Polvo cristalino de color oscuro. Poco soluble en agua; soluble en alcohol y en soluciones de álcalis diluidos. Acido - Intervalo de transición: de pH 1,2 a 2,8. Cambio de color: de rojo a amarillo. Alcalino - Intervalo de transición: de pH 8,0 a 9,2.
Cambio de color: de amarillo a azul.
Azul nilo, clorhidrato - C20H20CIN3O - (PM: 353,9) - (Azul nilo A, como clorhidrato; Cloruro de 5-amino-9-(dietilamino)benzo [a] fenoxazin-7-io) - Poco soluble en alcohol y en ácido acético glacial. Intervalo de transición: de pH 9,0 a 13,0. Cambio de color: de azul a rosado.
Cristal violeta - (Cloruro de hexametil p-rosanilina) - C25H30ClN3 - (PM: 408,0) - Cristales verde oscuro. Poco soluble en agua; moderadamente soluble en alcohol y en ácido acético glacial. Sus soluciones son color violeta profundo.
Sensibilidad - Disolver 100 mg en 100 ml de ácido acético glacial y mezclar. Transferir 1 ml de solución a un matraz aforado de 100 ml y completar a volumen con ácido acético glacial: la solución es color azul-violeta y no presenta un tinte rojizo. Transferir 20 ml de la solución diluida a un vaso de precipitados y titular con ácido perclórico 0,1 N (SV), agregando el ácido perclórico lentamente desde una microbureta: no se consumen más de 0,10 ml de ácido perclórico 0,1 N para producir un color verde esmeralda.
Fenolftaleína - [3,3-Bis(p-hidroxifenil)ftalida] -C20H14O4 - (PM: 318,3) - Polvo blanco o débilmente amarillento blanco, cristalino. Insoluble en agua; soluble en alcohol. Intervalo de transición: de pH 8,0 a 10,0. Cambio de color: de incoloro a rojo.
p-Naftolbenceína - (PM: 374,4) - (4-[a - (4-Hidroxi-1-naftil)bencilideno]-1(4H)-naftalenona) - (4-HOC10H6)C(:C10H6-4:O)(C6H5)-Polvo pardo rojizo. Insoluble en agua; soluble en alcohol, éter y ácido acético glacial. Intervalo de transición: de pH 8,8 a 10,0. Cambio de color: de anaranjado a verde.
Naranja de metilo - (Heliantina o tropeolina D) C14H14N3NaO3S - (PM: 327,3) - Sal sódica del ácido dimetilaminoazobenceno sulfónico o dimetilaminoazobenceno sulfonato sódico. Polvo o escamas cristalinas de color amarillo anaranjado. Poco soluble en agua fría; fácilmente soluble en agua caliente; insoluble en alcohol. Intervalo de transición: de pH 3,2-a. 4,4. Cambio de color: de rosado a amarillo.
Naranja de xilenol - C31H28N2Na4O13 - (NN’-[3H-2,1-Benzoxatiol-3-ilidenbis-[(6-hidroxi-5-metil-3,1- fenilen)metilen]]bis[N-)carboximetil)glicina] S,S-dióxido) - (PM: 760,6) - Polvo anaranjado. Soluble en alcohol y agua. En solución ácida, es color amarillo limón y sus complejos metálicos son intensamente rojos. Proporciona un punto final diferenciado cuando un metal, como por ej., bismuto, cadmio, lantano, plomo, mercurio, escandio, torio o cinc se titula con edetato disódico.
Negro de eriocromo T - [l-(l-Hidroxi-2-naftil-azo)-5-nitro-2-naftol-4-sulfonato de sodio] - (PM: 461,4) - C20H12N3NaO7S - Polvo negro pardusco que tiene un débil brillo metálico: Soluble en alcohol metanol y agua caliente.
Sensibilidad - A 10 ml de una solución (1 en 200.000) en una mezcla de partes iguales de metanol y agua agregar solución de hidróxido de sodio (1 en 100) hasta pH 10: la solución es color azul y exenta de turbidez. Agregar 0,01 mg de ion magnesio (Mg): el color de la solución se torna de color rojo violeta y con el agregado continuado de ion magnesio adquiere una coloración rojo vino.
Negro de eriocromo T triturado - Reducir a polvo 200 mg de negro de eriocromo T a polvo fino con 20 g de cloruro de potasio.
Púrpura de bromocresol - (Dibromo-o-cresolsulfoftaleina) - C21H16Br2O5S - (PM: 540,2) - Polvo cristalino blanco a rosado. Insoluble en agua; soluble en alcohol y en soluciones de hidróxidos alcalinos. Intervalo de transición: de pH 5,2 a 6,8. Cambio de color: de amarillo a púrpura.
Rojo congo - Ver Rojo congo en Especificaciones de reactivos.
Rojo cresol - (o-Cresolsulfoftaleína) - C21H18O5S (PM: 382,4) - Polvo rojo-pardo. Poco soluble en agua; soluble en alcohol y en soluciones diluidas de hidróxidos alcalinos. Intervalo de transición: de pH 7,2 a 8,8. Cambio de color: de amarillo a rojo.
Rojo de fenol - [4,4’-(3H-2,l-Benzoxatiol-3-iliden)difenol, S,S-dióxido] - C19H14O5S - (PM: 354,4) Polvo cristalino, varía el color de rojo brillante a rojo oscuro. Muy poco soluble en agua; fácilmente soluble en soluciones de carbonatos e hidróxidos alcalinos; poco soluble en alcohol. Intervalo de transición: de pH 6,8 a 8,2. Cambio de color: de amarillo a rojo.
Rojo de metilo - (PM: 305,8) - (Acido 2-[[4(dimetilamino)fenil]azo]benzoico, clorhidrato) - 2-[4- (CH3)2NC6H4N:N]C6H4COOH] . HCl -Polvo rojo oscuro o cristales de color violeta. Moderadamente soluble en agua; soluble en alcohol. Intervalo de transición: de pH 4,2 a 6,2. Cambio de color: de rojo a amarillo.
Rojo de metilo sódico - (Sal sódica del ácido 2-[[4-(dimetilamino)fenil]azo] benzoico) - (PM: 291,3) 2-[4-(CH3)2NC6H4N:N]C6H4COONa - Polvo naranja pardusco. Fácilmente soluble en agua fría y alcohol.
Intervalo de transición: de pH 4,2 a 6,2. Cambio de color: de rojo a amarillo.
Rojo de quinaldina - (Ioduro de 5-dimetilamino-2-estiriletil quinolinio) - C21H23IN2 - (PM: 430,3) - Polvo de color azul oscuro a negro. Moderadamente soluble en agua; fácilmente soluble en alcohol. Funde aproximadamente a 260 °C, con descomposición. Intervalo de transición: de pH 1,4 a 3,2. Cambio de color: de incoloro a rojo.
Rojo neutro - (3-Amino-7-dimetilamino-2-metilfenazina monoclorhidrato) - C15H16N4HCl - (PM: 288,8) - Polvo grueso color rojizo a verde aceituna. Moderadamente soluble en agua y alcohol. Intervalo de transición: de pH 6,8 a 8,0. Cambio de color: de rojo a anaranjado.
Sal sódica de púrpura de bromocresol - (PM: 562,2) - C21H51Br2O5SNa - Polvo negro. Soluble en agua. Intervalo de transición: de pH 5,0 a 6,8. Cambio de color: de amarillo verdoso a púrpura-violeta.
Intervalo de fusión <260> - Entre 261 y 264 °C.
Sal trisódica del ácido 2-(4-sulfofenilazo)-1,8-dihidroxi-3,6 naftaleno disulfónico - (Sal trisódica del ácido 4, 5-dihidroxi-3-(p-sulfofenilazo)-2, 7-naftalenodisufónico) - C16H9N2O11S3Na3 - (PM: 570,4) - Polvo rojo. Soluble en agua.
Sal sódica de verde de bromocresol - Emplear uno de grado apropiado.
Sulfito de bismuto - Emplear uno de grado apropiado.
Timolftaleína - C28H30O4 - (PM: 430,5) - Polvo cristalino blanco a algo amarillo. Insoluble en agua; soluble en alcohol y en soluciones de hidróxidos alcalinos. Intervalo de transición: de pH 9,3 a 10,5. Cambio de color: de incoloro a azul.
Tornasol - Polvo azul. Parcialmente soluble en agua y alcohol. Intervalo de transición: de pH aproximadamente 4,5 a 8. Cambio de color: de rojo a azul. El papel de tornasol no es apropiado para determinar el pH de alcaloides, carbonatos y bicarbonatos.
Verde brillante - Ver Verde brillante en la Especificaciones de reactivos.
Verde de bromocresol - (Azul de bromocresol; Tetrabromo m-cresol-sulfoftaleína) - C21H14Br4O5S - (PM: 698,0) - Polvo blanco o amarillo pálido. Poco soluble en agua; soluble en alcohol y en soluciones de hidróxidos alcalinos. Intervalo de transición: de pH 4,0 a 5,4. Cambio de color: de amarillo a azul.
Verde de malaquita, oxalato - (PM: 927,0) [4-NH(CH3)2C6H4C(C6H5):C6H4-4-:N(CH3)2(OCOC OOH)]2(COO)2 - Es el oxalato, cristalizado con ácido oxálico, de un colorante derivado del trifenilmetano. Polvo verde oscuro, de brillo metálico. Moderadamente soluble en agua; soluble en ácido acético glacial. Intervalo de transición: de pH 0,0 a 2,0. Cambio de color: de amarillo a verde.
PAPELES Y PAPELES INDICADORES
Los papeles y papeles indicadores son tiras de papel de dimensión y grado apropiado (ver Papel de filtro cuantitativo, en Especificaciones de reactivos) impregnadas con un indicador o un reactivo. Algunos papeles pueden obtenerse comercialmente. Aquellos requeridos en los ensayos y valoraciones de esta Farmacopea pueden ser preparados según se indica a continuación.
Tratar el papel, de filtro con ácido clorhídrico y lavarlo con agua hasta que el último lavado ya no dé reacción ácida con rojo de metilo. Luego tratar con amoníaco (SR) y lavar nuevamente con agua hasta que el último lavado no sea alcalino a la fenolftaleína.
Luego de un secado minucioso, saturar el papel con la concentración apropiada de soluciones indicadoras y cuidadosamente secar al aire, a menos que se especifique de otro modo, suspendiéndolos en varillas de vidrio u otro material inerte en un espacio exento de ácido, álcali y otros gases.
Cortar el papel en tiras de tamaño conveniente y almacenar los papeles en envases inactínicos, bien cerrados, protegidos de la humedad.
Papel de amarillo de metilo - Emplear una solución (1 en 2000) de amarillo de metilo en alcohol.
Papel de cúrcuma - Emplear una solución preparada del siguiente modo: macerar 20 g de polvo de cúrcuma, la raíz seca de Curcuma longa Linne (Fam. Zingiberaceae), con cuatro porciones de 100 ml de agua fría, decantando la porción líquida transparente cada vez y descartándola. Secar el residuo a una temperatura no mayor de 100 °C. Macerar con 100 ml de alcohol durante varios días y filtrar.
Sensibilidad - Sumergir una tira del papel, de longitud de aproximadamente 1,5 cm, en una solución de 1,0 mg de ácido bórico en 5 ml de agua, previamente mezclada con 1 ml de ácido clorhídrico. Luego de 1 minuto remover el papel del líquido y dejarlo secar: el color amarillo cambia a pardo. Luego humedecer el papel con amoníaco (SR): el color del papel cambia a negro verdoso.
Papel de fenolftaleína - Emplear una solución (1 en 1000) de fenolftaleína en alcohol diluido.
Papel de iodato - almidón - Emplear una mezcla de volúmenes iguales de almidón (SR) y solución de iodato de potasio (1 en 20).
Papel de ioduro - almidón - Emplear una solución de 500 mg de ioduro de potasio en 100 ml de almidón recientemente preparado (SR).
Papel de acetato de plomo - Generalmente de un tamaño aproximado de 6 mm. x 80 mm. Usar acetato de plomo (SR) y secar el papel a 100 °C, evitando el contacto con metales.
Papel de bromuro mercúrico - Emplear bromuro mercúrico alcohólico (SR). Almacenar protegido de la luz.
Papel de sulfato cúprico - Emplear sulfato cúprico (SR).
Papel de tornasol azul - Generalmente de un tamaño aproximado de 6 mm x 50 mm. Cumple con los requisitos de los siguientes ensayos.
Fosfato (Ensayo para reactivos) - Cortar 5 tiras en piezas pequeñas, mezclar con 500 mg de nitrato de magnesio en un crisol de porcelana y someter a ignición. Agregar al residuo 5 ml de ácido nítrico y evaporar hasta sequedad: el residuo no presenta más de 0,02 mg de PO4.
Residuo de ignición - Someter a ignición cuidadosamente 10 tiras del papel hasta peso constante: el peso del residuo corresponde a no más de 0,4 mg por tira de aproximadamente 3 cm2.
Acidos de colofonia - Sumergir una tira del papel azul en una solución de 100 mg de nitrato de plata en 50 ml de agua: el color del papel no cambia en 30 segundos.
Sensibilidad - Dejar caer una tira de 10 a 12 mm en un vaso de precipitados que contenga 100 ml de ácido 0,0005 N y agitar continuamente: el color del papel cambia dentro de los 45 segundos. El ácido 0,0005 N se prepara diluyendo 1 ml de ácido clorhídrico 0,1 N con agua purificada hervida recientemente y enfriada a 200 ml.
Papel de tornasol rojo - Generalmente de un tamaño aproximado de 6 mm x 50 mm. El papel de tornasol rojo cumple con los requisitos de los ensayos para Fosfato, Residuo de ignición y Acidos de colofonia en Papel de tornasol azul.
Sensibilidad - Dejar caer una tira de 10 a 12 mm en un vaso de precipitados que contenga 100 ml de hidróxido de sodio 0,0005 N y agitar continuamente: el color del papel cambia dentro de los 30 segundos. El hidróxido de sodio 0,0005 N es preparado diluyendo 1 ml de hidróxido de sodio 0,1 N con agua purificada recientemente hervida y enfriada a 200 ml.
Papel indicador de pH de intervalo corto - Emplear uno grado apropiado.
SOLUCIONES
SOLUCIONES REGULADORAS
Muchos ensayos y valoraciones de esta Farmacopea requieren el ajuste o mantenimiento de un pH especificado mediante el agregado de soluciones reguladoras. En las mediciones de pH, las soluciones reguladoras estándar son necesarias como referencia. La preparación de estas soluciones, en algunos casos, están descriptas en las secciones en las cuales su empleo se especifica; por ej., en <770>. Valoración microbiológica de antibióticos se describe la preparación de varias soluciones reguladoras de fosfato.
Se dice que una solución está regulada si resiste cambios en la actividad de un ion con el agregado de sustancias que se supone cambian la actividad de ese ion. Las soluciones reguladas son sistemas en los que el ion está en equilibrio con sustancias capaces de atraparlo o liberarlo.
La capacidad de la solución reguladora está relacionada con la cantidad de material que puede agregarse a una solución sin causar un cambio significativo en la actividad del ion. Se define como la relación entre la cantidad de ácido o base agregados (en equivalentes g por litro) y el cambio en pH (en unidades de pH).
Las soluciones reguladoras se emplean para establecer y mantener una actividad iónica dentro de límites estrechos. Los sistemas más empleados son para: (a) establecer la actividad del ion hidrógeno para la calibración de medidores de pH, (b) la preparación de formas farmacéuticas isotónicas, (c) procedimientos analíticos y (d) mantener la estabilidad de diversas formas farmacéuticas. Las soluciones reguladoras empleadas en sistemas fisiológicos se eligen cuidadosamente de modo que no interfieran con la actividad farmacológica del medicamento o la función normal del organismo. Es esencial que las soluciones reguladoras empleadas en los análisis químicos sean compatibles con la sustancia a determinar y los reactivos empleados.
Soluciones reguladoras estándar
Las soluciones estándar de pH definido pueden obtenerse fácilmente a partir de soluciones reguladoras preparadas con reactivos apropiados. Además, pueden obtenerse comercialmente.
Los reactivos requeridos se describen en Especificaciones de reactivos. Secar previamente los reactivos cristalinos, excepto el ácido bórico, entre 110 y 120 °C durante 1 hora.
[NOTA: cuando se especifica agua para disolver o diluir la sustancias bajo ensayo en determinaciones de pH, emplear agua].
Almacenar las soluciones preparadas en envases químicamente resistentes de cierre perfecto como por ej., envases de vidrio Tipo I. Emplear las soluciones dentro de los 3 meses de preparadas.
Soluciones reguladoras estándar para diversos intervalos entre pH 1,2 y 10,0 pueden ser preparadas por combinaciones apropiadas de las soluciones 0,2M descritas aquí, empleando las proporciones especificadas en las tablas siguientes. Los volúmenes dados en las tablas son para preparar 200 ml de solución reguladora.
1- Acido clorhídrico 0,2 M e Hidróxido de sodio 0,2 M - Proceder según se indica en Soluciones volumétricas.
2- Biftalato de potasio 0,2 M- Disolver 40,85 g de biftalato de potasio [KHC6H4(COO)2] en agua y diluir con agua a 1 litro.
3- Fosfato rnonobásico de potasio 0,2 M - Disolver 27,22 g de fosfato monobásico de potasio (KH2PO4) en agua y diluir con agua a 1 litro.
4- Acido bórico y cloruro de potasio 0,2 M- Disolver 12,37 g de ácido bórico (H3BO3) y 14,91 g de cloruro de potasio (KCl).en agua y diluir con agua a 1 litro.
5- Cloruro de potasio 0,2 M- Disolver 14,91 g de cloruro de potasio (KCl) en agua y diluir con agua a 1 litro.
6- Acido acético 2 N - Proceder según se indica en Soluciones volumétricas.
Composición de las soluciones reguladoras estándar
Solución reguladora de ácido clorhídrico -
Transferir 50 ml de la solución de cloruro de potasio a un matraz aforado de 200 ml, agregar el volumen especificado de la solución de ácido clorhídrico y completar a volumen con agua.
|
pH |
ClH (ml) |
|
1,2 |
85 |
|
1,3 |
67,2 |
|
1,4 |
53,2 |
|
1,5 |
41,4 |
|
1,6 |
32,4 |
|
1,7 |
26 |
|
1,8 |
20,4 |
|
1,9 |
16,2 |
|
2 |
13 |
|
2,1 |
10,2 |
|
2,2 |
7,8 |
Solución reguladora de ftalato –
Transferir 50 ml de la solución de biftalato de potasio a un matraz aforado de 200 ml, agregar el volumen especificado de la solución de ácido clorhídrico y completar a volumen con agua.
|
pH |
ClH (ml) |
|
2,2 |
49,5 |
|
2,4 |
42,2 |
|
2,6 |
35,4 |
|
2,8 |
28,9 |
|
3 |
22,3 |
|
3,2 |
15,7 |
|
3,4 |
10,4 |
|
3,6 |
6,3 |
|
3,8 |
2,9 |
|
4 |
0,1 |
Solución reguladora de ftalato neutralizada –
Transferir 50 ml de la solución de biftalato de potasio a un matraz aforado de 200 ml, agregar el volumen especificado de la solución de hidróxido de sodio y completar a volumen con agua
|
pH |
NaOH (ml) |
|
4,2 |
3 |
|
4,4 |
6,6 |
|
4,6 |
11,1 |
|
4,8 |
16,5 |
|
5 |
22,6 |
|
5,2 |
28,8 |
|
5,4 |
34,1 |
|
5,6 |
38,8 |
|
5,8 |
42,3 |
Solución reguladora de fosfato –
Transferir 50 ml de la solución de fosfato monobásico de potasio a un matraz aforado de 200 ml, agregar el volumen especificado de la solución de hidróxido de sodio y completar a volumen con agua.
|
pH |
NaOH (ml) |
|
5,8 |
3,6 |
|
6 |
5,6 |
|
6,2 |
8,1 |
|
6,4 |
11,6 |
|
6,6 |
16,4 |
|
6,8 |
22,4 |
|
7 |
29,1 |
|
7,2 |
34,7 |
|
7,4 |
39,1 |
|
7,6 |
42,4 |
|
7,8 |
44,5 |
|
8 |
46,1 |
Solución reguladora alcalina de borato –
Transferir 50 ml de la solución de ácido bórico y de cloruro de potasio a un matraz aforado de 200 ml, agregar el volumen especificado de la solución de hidróxido de sodio y completar a volumen con agua.
|
pH |
NaOH (ml) |
|
8 |
3,9 |
|
8,2 |
6 |
|
8,4 |
8,6 |
|
8,6 |
11,8 |
|
8,8 |
15,8 |
|
9 |
20,8 |
|
9,2 |
26,4 |
|
9,4 |
32,1 |
|
9,6 |
36,9 |
|
9,8 |
40,6 |
|
10,0 |
43,7 |
Solución reguladora de acetato –
Transferir la cantidad especificada de acetato de sodio (NaC2H3O2. 3H2O) a un matraz aforado de 1 litro, agregar el volumen especificado de la solución de ácido acético y completar a volumen con agua.
|
pH |
pH (medido) |
NaC2H3O2 . 3H2O (g) |
CH3COOH (ml) |
|
4,1 |
4,1 |
1,5 |
19,5 |
|
4,3 |
4,29 |
1,99 |
17,7 |
|
4,5 |
4,51 |
2,99 |
14 |
|
4,7 |
4,7 |
3,59 |
11,8 |
|
4,9 |
4,9 |
4,34 |
9,1 |
|
5,1 |
5,11 |
5,08 |
6,3 |
|
5,2 |
5,18 |
5,23 |
5,8 |
|
5,3 |
5,3 |
5,61 |
4,4 |
|
5,4 |
5,4 |
5,76 |
3,8 |
|
5,5 |
5,48 |
5,98 |
3 |
SOLUCIONES COLORIMETRICAS (SC)
Estas soluciones se emplean en la preparación de los estándares colorimétricos para ciertos principios activos y para el ensayo de carbonización con ácido sulfúrico que se especifica en varias monografías (ver 350. Ensayo de sustancias fácilmente carbonizables).
Almacenar las soluciones en envases apropiadamente resistentes, de cierre perfecto.
La comparación de colores tal como se indica en los ensayos de esta Farmacopea se hace preferentemente en tubos de Nessler armonizados o en un colorímetro apropiado bajo condiciones que aseguren que la solución colorimétrica de referencia y la de la muestra se tratan en forma similar. Los tubos deben contener el mismo volumen de solución y observarse transversalmente contra un fondo blanco. Es particularmente importante que las soluciones se comparen a la misma temperatura, preferentemente 25 °C.
Cloruro cobaltoso (SC) - Disolver aproximadamente 65 g de cloruro cobaltoso (CoCl2 . 6H2O) en cantidad suficiente de una mezcla de 25 ml de ácido clorhídrico y 975 ml de agua para obtener 1 litro.
Transferir 5 ml de esta solución a un matraz de yodo de 250 ml, agregar 5 ml de peróxido de hidrógeno (SR) y 15 ml de solución de hidróxido de sodio (1 en 5), calentar a ebullición durante 10 minutos, enfriar y agregar 2 g de ioduro de potasio y 20 ml de ácido sulfúrico diluido (1 en 4). Cuando se ha disuelto el precipitado, titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) como indicador. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de tiosulfato de sodio 0,1 N equivalente a 23,79 mg de CoCl2 . 6H2O. Ajustar el volumen final de la solución mediante el agregado de suficiente cantidad de la mezcla de ácido clorhídrico y agua para que cada ml contenga a 59,5 mg de CoCl2 . 6H2O.
Cloruro férrico (SC) - Disolver aproximadamente 55 g de cloruro férrico (FeCl3 . 6H2O) en suficiente cantidad de una mezcla de 25 ml de ácido clorhídrico y 975 ml de agua para obtener 1 litro.
Transferir 10 ml de esta solución a un matraz de yodo de 250 ml, agregar 15 ml de agua, 3 g de ioduro de potasio y 5 ml de ácido clorhídrico y dejar que la mezcla repose durante 15 minutos. Diluir con 100 ml de agua y titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) como indicador. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de tiosulfato de sodio 0,1 N equivale a 27,03 mg de FeCl3 . 6H2O. Ajustar el volumen final de la solución mediante el agregado de suficiente cantidad de la mezcla de ácido clorhídrico y agua para que cada ml contenga a 45,0 mg de FeCl3 . 6H2O.
Sulfato cúprico (SC) - Disolver aproximadamente 65 g de sulfato cúprico (CuSO4. 5H2O) en suficiente cantidad de una mezcla de 25 ml de ácido clorhídrico y 975 ml de agua para obtener 1 litro.
Transferir 10 ml de esta solución a un matraz de yodo de 250 ml, agregar 40 ml de agua, 4 ml de ácido acético, 3 g de ioduro de potasio y 5 ml de ácido clorhídrico y titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) como indicador. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada mililitro de tiosulfato de sodio 0,1 N equivale a 24,97 mg de CuSO2 . 5H2O.- Ajustar el volumen final de la solución mediante el agregado de suficiente cantidad de la mezcla de ácido. clorhídrico y agua para que cada ml contenga a 62,4 mg de CuSO2 . 5H2O.
SOLUCIONES INDICADORAS
Soluciones indicadoras ver Soluciones de reactivos
SOLUCIONES DE REACTIVOS (SR)
Algunas de las siguientes soluciones de reactivos están destinadas a emplearse como indicadores en el análisis volumétrico ácido-base. Tales soluciones deben ajustarse de modo que, cuando 0,15 ml de la solución indicadora se agregan a 25 ml de agua, 0,25 ml de ácido o álcali 0,02 N, respectivamente, producirá el cambio de color característico. Soluciones similares están destinadas a ser empleadas en mediciones de pH. Cuando no se dan indicaciones especiales para su preparación, la misma solución es apropiada para ambos fines.
Cuando se indica el empleo de una solución volumétrica como solución de reactivo, la estandarización de la solución empleada como "SR" no es necesaria.
En general, la directiva para preparar una solución "en el día de su uso" indica que la solución es de estabilidad limitada y debe prepararse en el día en el que se la va a emplear.
Para la preparación de Soluciones de reactivos, emplear reactivos de la calidad especificada en Especificaciones de Reactivos.
Acetaldehído (SR) - Mezclar 4 ml de acetaldehído, 3 ml de alcohol y 1 ml de agua. Preparar esta solución en el día de su uso.
Acetato cúprico (SR) - Disolver 100 mg de acetato cúprico en aproximadamente 5 ml de agua a la cual se le ha agregado unas pocas gotas de ácido acético. Diluir a 100 ml y filtrar, si fuera necesario.
Acetato cúprico fuerte (SR) - (Reactivo de Barfoed) - Disolver 13,3 g de acetato cúprico en una mezcla de 195 ml de agua y 5 ml de ácido acético.
Acetato de amonio (SR) - Disolver 10 g de acetato de amonio en agua para obtener 100 ml.
Acetato de diciclohexilamina (SR) - Disolver 50g de diciclohexilamina en 150 ml de acetona, enfriar en un baño de hielo, agregar, con agitación, una solución de 18 ml de ácido acético glacial en 150 ml de acetona. Recristalizar el precipitado formado, calentando la mezcla a ebullición y dejándola enfriar en un baño de hielo, recolectar los cristales en un embudo filtrante, lavar con un volumen pequeño de acetona y secar al aire. Disolver 300 mg del acetato diciclohexilamina obtenido en 200 ml de una mezcla de cloroformo y éter saturado con agua (6:4). Emplear de inmediato.
Acetato de fenilhidracina (SR) - Disolver 10 ml de fenilhidracina y 5 ml de ácido acético glacial en agua para obtener 100 ml.
Acetato de plomo (SR) - Disolver 9,5 g de cristales claros, transparentes de acetato de plomo en agua recientemente hervida para obtener 100 ml. Almacenar en botellas de cierre perfecto.
Acetato de plomo alcohólico (SR) - Disolver 2g de cristales transparentes de acetato de plomo en alcohol para obtener 100 ml. Almacenar en envases de cierre perfecto.
Acetato de potasio (SR) - Disolver 10 g de acetato de potasio en agua para obtener 100 ml.
Acetato de sodio (SR) - Disolver 13,6 g de acetato de sodio en agua para obtener 100 ml.
Acetato de uraniio y cinc (SR) - Disolver 50 g de acetato de uranilo en una mezcla de 15 ml de ácido acético glacial y agua para obtener 500 ml. Luego disolver 150 g de acetato de cinc en una mezcla de 15 ml de ácido acético glacial y agua para obtener 500ml. Mezclar las dos soluciones, dejar reposar durante toda la noche y filtrar a través de un filtro seco, si fuera necesario.
Acetato de uranilo y cobalto (SR) - Disolver, calentando, 40 g de acetato de uranilo en una mezcla de 30 g de ácido acético glacial y agua suficiente para obtener 500 ml. En forma similar, preparar una solución que contenga 200 g de acetato cobaltoso en una mezcla de 30 g de ácido acético glacial y agua suficiente para obtener 500 ml. Mezclar las dos soluciones aún calientes y enfriar a 20 °C. Mantener la temperatura a 20 °C durante aproximadamente 2 horas para separar el exceso de sales de la solución y luego filtrar a través de un filtro seco.
Acetato mercúrico (SR) - Disolver 6,0 g de acetato mercúrico en ácido acético glacial para obtener 100 ml. Almacenar en envases inactínicos de cierre perfecto.
Acetona regulada (SR) - Disolver 8,15 g de acetato de sodio y 42 g de sodio en aproximadamente 100 ml de agua y agregar 68 ml de ácido clorhídrico 0,1 N y 150 ml de acetona. Mezclar y diluir con agua a 500 ml.
Acido acético glacial (SR) - Determinar el contenido de agua de una muestra de ácido acético glacial por Titulación volumétrica directa (ver 120. Determinación de agua ). Si el ácido contiene más de 0,05% de agua, agregar unos pocos ml de anhídrido acético, mezclar, dejar reposar de la noche a la mañana, y nuevamente determinar el contenido de agua. Si el ácido contiene menos de 0,02% de agua, agregar agua suficiente para obtener una concentración final entre 0,02 y 0,05%, mezclar, dejar reposar de la noche a la mañana y nuevamente determinar el contenido de agua. Repetir el ajuste con anhídrido acético o agua, según sea necesario, hasta que la solución resultante contenga entre 0,02 y 0,05 % de agua.
Acido aminonaftolsulfónico (SR) - Pesar exactamente 5 g de sulfito de sodio, 94,3 g de bisulfito de sodio y 700 mg de ácido 1,2,4-aminonaftolsulfónico y mezclar. Preparar ácido aminonaftolsulfónico (SR) el día de uso disolviendo 1,5 g de la mezcla seca en 10 ml de agua.
Acido cromotrópico (SR) - Disolver 50 mg de ácido cromotópico o su sal sódica en 100 ml, de, ácido sulfúrico al 75%, preparado agregando cuidadosamente 75 ml de ácido sulfúrico a 33,3 ml de agua.
Acido diazobencenosulfónico (SR) - Transferir 1,57 g de ácido sulfanílico, previamente secado a 105 °C durante 3 horas, a un vaso de precipitados, agregar 80 ml de agua y 10 ml de ácido clorhídrico diluido y calentar en un baño de vapor hasta disolver. Enfriar a 15 °C (se puede separar algo del ácido sulfanílico pero se disuelve posteriormente) y agregar lentamente, con agitación constante, 6,5 ml de solución de nitrito de sodio (1 en 10). Luego diluir con agua a 100 ml.
Acido fenoldisulfónico (SR) - Disolver 2,5 g de fenol en 15 ml de ácido sulfúrico en un matraz apropiado. Agregar 7,5 ml de ácido sulfúrico fumante, agitar y calentar a 100 °C durante 2 horas. Transferir el producto, mientras permanece líquido, a una botella con tapón de vidrio y, si fuera necesario, calentar en un baño de agua hasta licuarlo.
Acido fosfomolíbdico (SR) - Disolver 20 g de ácido fosfornolíbdico en alcohol para obtener 100 ml. Filtrar la solución y emplear sólo el filtrado transparente.
Acido fosfotúngstico (SR) - Disolver 1 g de ácido fosfotúngstico en agua para obtener 100 ml.
Acido metafosfórico - ácido acético (SR) - Disolver 15 g de ácido metafosfórico en 40 ml de ácido acético glacial y agua suficiente para obtener 500 ml. Almacenar en un sitio frío y emplear dentro de los 2 días de preparado .
Acido oxálico (SR) - Disolver 6,3 g de ácido oxálico en agua para obtener 100 ml.
Acido pícrico (SR) - Ver Trinitrofenol (SR).
Acido sulfanílico (SR) - Disolver 800 mg de ácido sulfanílico en 100 ml de ácido acético. Almacenar en envases de cierre perfecto.
Acido sulfanílico diazotado (SR) - Disolver, calentando, 0,9 g de ácido sulfanílico en 9 ml de ácido clorhídrico y diluir con agua a 100 ml. Enfriar 10 ml de esta solución en agua helada y agregar 10 ml de una solución de nitrito de sodio (4,5 en 100) previamente enfriada en agua helada. Dejar reposar a 0 °C durante por lo menos 15 minutos (la solución se puede mantener durante 3 días a esta temperatura). Inmediatamente antes de usar, agregar 20 ml de solución de carbonato de sodio (1 en 10).
Acido sulfomolíbdico (SR) - Disolver, calentado 2,5 g de molibdato de amonio en 20 ml de agua, agregar 50 ml de ácido sulfúrico 12 N y diluir con agua a 100 ml. Almacenar esta solución en un envase de polietileno.
Acido sulfúrico (SR) - Agregar una cantidad de ácido sulfúrico de concentración conocida a un volumen de agua suficiente para ajustar la concentración final entre 94,5 y 95,5% (p/p) de H2SO4. [NOTA: debido a que la concentración de ácido puede cambiar con el tiempo o con el uso, la concentración debe controlarse con frecuencia y las soluciones cuya valoración indique más de 95,5 o menos de 94,5% deben ser descartadas].
Acido sulfúrico - formaldehído (SR) - Agregar 1 gota de formaldehído (SR) por cada ml de ácido sulfúrico y mezclar. Preparar esta solución antes de usar.
Acido tánico (SR) - Disolver 1 g de ácido tánico en 1 ml de alcohol y diluir con agua a 10 ml. Preparar esta solución antes de usar.
Acido tartárico (SR) - Disolver 3 g de ácido tartárico en agua para obtener 10 ml. Preparar esta solución antes de usar.
Acido p - toluensulfónico (SR) - Disolver 2. g de ácido p-toluensulfónico en 10 ml de una mezcla de acetona y agua (7:3).
Albúmina (SR) - Separar cuidadosamente la clara de la yema, de un huevo de gallina fresco. Agitar la clara con 100 ml de agua hasta obtener una mezcla homogénea y filtrar. Preparar la solución en el día de su uso.
Alcohol - fenol (SR) - Disolver 780 mg de fenol en alcohol para obtener 100 ml.
Alizarinsulfonato sódico (SR) - Disolver 100 mg de alizarinsulfonato sódico en 100 ml de agua y filtrar.
Almidón (SR) - Mezclar 1 g de almidón soluble con 10 mg de ioduro mercúrico rojo y agua fría suficiente para obtener una pasta fina. Agregar 200 ml de agua a ebullición y calentar durante 1 minuto a ebullición con agitación continua. Enfriar y emplear sólo la solución transparente. [NOTA: pueden emplearse soluciones indicadoras de almidón estabilizadas, disponibles comercialmente.]
Almidón - ioduro de potasio (SR) - Disolver 500 mg de ioduro de potasio en 100 ml de almidón (SR) recientemente preparado. Preparar esta solución antes de usar.
Amarillo de metilo (SR) - Diluir con alcohol una solución madre comercialmente disponible de amarillo de metilo en alcohol para obtener una solución con una concentración de 0,10 mg por ml.
Amarillo de metilo-azul de metileno (SR) - Disolver 1 g de amarillo de metilo y 100 mg de azul de metileno en 125 ml de metanol.
Aminoacetato de sodio (SR) - (Glicinato de sodio (SR)) - Disolver 3,75 g de ácido aminoacético en aproximadamente 500 ml de agua, agregar 2,1 g de hidróxido de sodio y diluir con agua a 1 litro. Mezclar 9 ml de la solución resultante con 1 ml de ácido acético glacial diluido (1 en 300). La solución de ensayo posee un pH entre 10,4 y 10,5.
Amoníaco (SR) - Contiene entre 9,5 y 10,5% de NH3 . Preparar diluyendo 400 ml de Agua de Amoníaco fuerte con agua hasta obtener 1 litro.
Amoníaco alcohólico (SR) - Solución de amoníaco gaseoso en alcohol. Líquido transparente, incoloro con olor fuerte a amoníaco. Densidad relativa: aproximadamente 0,80. Contiene entre 9 y 11% de NH3. Almacenarlo en envases resistentes a los álcalis, en un sitio frío.
Amoníaco - cianuro (SR) - Disolver 2 g de cianuro de potasio en 15 ml de hidróxido de amonio y diluir con agua a 100 ml.
Amoníaco concentrado (SR) - Emplear Agua de Amoníaco Fuerte.
Antrona (SR) - 12 horas antes de usar, disolver rápidamente 35 mg de antrona en una mezcla caliente de 35 ml de agua y 65 ml de ácido sulfúrico. De inmediato enfriar en un baño de hielo a temperatura ambiente y filtrar a través de lana de vidrio. Dejar la solución en reposo a temperatura ambiente durante 30 minutos antes de usar.
Azul brillante G (SR) - Transferir 25 mg de azul brillante G a un matraz aforado de 100 ml, agregar 12,5 ml de alcohol y 25 ml de ácido fosfórico, completar a volumen con agua y mezclar.
Azul de bromocresol (SR) - Ver Verde de bromocresol (SR).
Azul de bromofenol (SR) - Disolver 100 mg de azul de bromofenol en 100 ml de alcohol diluido y filtrar si fuera necesario.
Azul de bromotimol (SR) - Disolver 100 mg de azul de bromotimol en 100 ml de alcohol diluido y filtrar si fuera necesario.
Azul de metileno (SR) - Disolver 125 mg de azul de metileno en 100 ml de alcohol y diluir con alcohol a 250 ml.
Azul de Oracet B (SR) - Corresponde a una solución 1 en 200 de azul de oracet B en ácido acético glacial.
Azul de tetrazolio (SR) - Disolver 500 mg de azul de tetrazolio en alcohol para obtener 100 ml.
Azul de timol (SR) - Disolver 100 mg de azul de timol en 100 ml de alcohol y filtrar si fuera necesario.
Betanaftol (SR) - Ver 2-Naftol (SR).
Bisulfito de sodio (SR) - Disolver 10 g de bisulfito de sodio en agua para obtener 30 ml. Preparar esta solución antes de usar.
Bitartrato de sodio (SR) - Disolver 1 g de bitartrato de sodio en agua para obtener 10 ml. Preparar esta solución antes de usar.
Bromo (SR) - (Agua de bromo) - Una solución saturada de bromo, preparada agitando 2 a 3 ml de bromo con 100 ml de agua fría en una botella con tapón de vidrio, el cual debe lubricarse con vaselina. Almacenar en envases inactínicos, en un sitio frío.
Bromo - acetato de sodio (SR) - Disolver 100 g de acetato de sodio en 1 litro de ácido acético glacial, agregar 50 ml de bromo y mezclar:
p-Bromoanilina (SR) - Agregar 8g de p-bromoanilina a una mezcla de 380 ml de ácido acético glacial saturado con tiourea, 10 ml de solución de cloruro de sodio (1 en 5), 5 ml de solución de ácido oxálico (1 en 20) y 5 ml de solución de fosfato dibásico de sodio (1 en 10) en una botella de vidrio inactínico. Mezclar y dejar reposar de la noche a la mañana antes de usar. Proteger de la luz y emplear dentro de los 7 días.
Bromuro de iodo (SR) - Disolver 20 g de bromuro de iodo en ácido acético glacial para obtener 1 litro. Almacenar en envases de vidrio inactínico.
Bromuro mercúrico alcohólico (SR) - Disolver 5 g de bromuro mercúrico en 100 ml de alcohol, calentando suavemente para facilitar la disolución. Almacenar en envases de vidrio inactínico.
Carbonato de amonio (SR) - Disolver 20 g de carbonato de amonio y 20 ml de amoníaco (SR) en agua para obtener 100 ml.
Carbonato de potasio (SR) - Disolver 7 g de carbonato de potasio anhidro en agua para obtener 100 ml.
Carbonato de sodio (SR) - Disolver 10,6 g de carbonato de sodio anhidro en agua para obtener 100 mI.
Citrato cúprico alcalino (SR) - Disolver, calentando, 173 g de citrato de sodio dihidratado y 117 g de carbonato de sodio monohidratado en aproximadamente 700 ml de agua y filtrar a través de papel, si fuera necesario, para obtener una solución transparente. En un envase separado, disolver 17,3 g de sulfato cúprico en aproximadamente 100 ml de agua y lentamente agregar esta solución, con agitación constante, a la primera solución. Enfriar la mezcla, agregar agua para obtener 1 litro y mezclar.
Clorhidrato de hidroxilamina (SR) - Disolver 3,5 g de clorhidrato de hidroxilamina en 95 ml de alcohol al 60 % y agregar 0,5 ml de solución azul de bromofenol (1 en 1000) e hidróxido de potasio alcohólico 0,5 N hasta que se desarrolle un tinte verdoso en la solución. Luego agregar alcohol al 60% hasta obtener 100 ml.
Clorhidrato de metafenilendiamina (SR) - Disolver 1 g de clorhidrato metafenilendiamina en 200 ml de agua. La solución debe ser incolora cuando se emplea. Si fuera necesario, decolorar calentando con carbón activado.
Clorhidrato de 3-metil-2-benzotiazolinona hidrazona (SR) - Disolver 100 mg de clorhidrato de 3-metil-2-benzotiazolinona hidrazona monohidrato en 10 ml de agua, diluir la solución resultante con metanol a 100 ml y mezclar.
Cloro (SR) - (Agua de cloro) - Una solución saturada de cloro en agua. Transferir la solución en envases pequeños, completamente llenos, resistentes a la luz. Esta solución, aun cuando está protegida de la luz y el aire, suele deteriorarse. Almacenar en un sitio frío, oscuro. Para obtener la concentración más alta, preparar esta solución en el día de su uso.
Cloroformo acidificado (SR) - A 100 ml de cloroformo, agregar 10 ml de ácido clorhídrico. Agitar, dejar reposar y separar las dos fases.
Cloruro cobaltoso (SR) - Disolver 2 g de cloruro cobaltoso en 1 ml de ácido clorhídrico y agua suficiente para obtener 100 ml.
Cloruro de amonio (SR) - Disolver 10,5 g de cloruro de amonio en agua para obtener 100 ml.
Cloruro de amonio-hidróxido de amonio (SR) - Mezclar volúmenes iguales de agua e hidróxido de amonio y saturar con cloruro de amonio.
Cloruro de bario (SR) - Disolver 12 g de cloruro de bario en agua para obtener 100 ml.
Cloruro de calcio (SR) - Disolver 7,5 g de cloruro de calcio en agua para obtener 100 ml.
Cloruro de iodo (SR) - Disolver 16,5 g de monocloruro de iodo en 1 litro de ácido acético glacial.
Cloruro de metileno acidificado (SR) - A 100 ml de cloruro de metileno, agregar 10 ml de ácido clorhídrico. Agitar, dejar reposar la solución y separar las dos fases. Emplear la fase inferior.
Cloruro de oro (SR) - Disolver 1 g de cloruro de oro en 35 ml de agua.
Cloruro de paladio regulado (SR) - Pesar 500 mg de cloruro de paladio en un vaso de precipitados de 250 ml, agregar 5 ml de ácido clorhídrico concentrado y calentar la mezcla en un baño de vapor. Agregar 200 ml de agua caliente en porciones pequeñas con calentamiento continuo hasta que la disolución se complete. Transferir la solución a un matraz aforado de 250 ml y completar a volumen con agua. Transferir 50 ml a un matraz aforado de 100 ml. Agregar 10 ml de acetato de sodio 1 M y 9,6 ml de ácido clorhídrico 1 N. Completar a volumen con agua.
Cloruro de sodio alcalino (SR) - Disolver 2 g de hidróxido de sodio en 100 ml de agua, saturar la solución con cloruro de sodio y filtrar.
Cloruro de trifeniltetrazolio (SR) - Disolver 500 mg de cloruro de trifeniltetrazolio en alcohol absoluto para obtener 100 ml.
Cloruro estannoso (SR) - Disolver 8 g de cloruro estannoso en 500 ml de ácido clorhídrico. Almacenar en envases de vidrio y emplear dentro de los 3 meses de preparado.
Cloruro estannoso concentrado (SR) - Disolver 40 g de cloruro estannoso en 100 ml de ácido clorhídrico. Almacenar en envases de vidrio y emplear dentro de los 3 meses de preparado.
Cloruro férrico (SR) - Disolver 9 g de cloruro férrico en agua para obtener 100 ml.
Cloruro férrico ácido (SR) - Mezclar 60 ml de ácido acético glacial con 5 ml de ácido sulfúrico, agregar 1 ml de cloruro férrico (SR), mezclar y enfriar.
Cloruro mercúrico (SR) - Disolver 6,5 g de cloruro mercúrico en agua para obtener 100 ml.
Cloruro platínico (SR) - Disolver 2,6 g de cloruro platínico en agua para obtener 20 ml.
Cobaltonitrito de sodio (SR) - Disolver 10 g de cobaltonitrito de sodio en agua para obtener 50 ml y filtrar si fuera necesario.
Colorante de Mallory - Disolver 500 mg de azul de anilina soluble en agua, 2 g de naranja G y 2 g de ácido oxálico en 100 ml de agua.
Cristal violeta (SR) - Disolver 100 mg de cristal violeta en 10 ml de ácido acético glacial.
Cromato de potasio (SR) - Disolver 10 g de cromato de potasio en agua para obtener 100 ml.
Diclorhidrato de N-(1-naftil) etilendiamina (SR) - Disolver 100 mg de diclorhidrato de N-(1- naftil) etilendiamina en 100 ml de una mezcla de acetona y agua (7:3).
Diclorofluoresceína (SR) - Disolver 100 mg de diclorofluoresceína en 60 ml de alcohol, agregar 2,5 ml de hidróxido de sodio 0,1 N, mezclar y diluir con agua a 100 ml.
Dicromato de potasio (SR) - Disolver 7,5 g de cromato de potasio en agua para obtener 100 ml.
Dietilditiocarbamato de plata (SR) - Disolver 1 g de dietilditiocarbamato de plata en 200 ml de piridina recientemente destilada. Almacenar en envases resistentes a la luz y emplear dentro de los 30 días.
Difenilamina (SR) - Disolver 1,0 g de difenilamina en 100 ml de ácido sulfúrico. La solución debe ser incolora.
Difenilcarbazona (SR) - Disolver 1 g de difenilcarbazona en cristales en 75 ml de alcohol, luego agregar alcohol para obtener 100 ml. Almacenaren una botella oscura.
2,7 -Dihidroxinaftaleno (SR) - Disolver 100 mg de 2,7 -dihidroxinaftaleno en un 1 litro de ácido sulfúrico y dejar reposar la solución hasta que el color amarillo desaparezca. Si la solución es muy oscura, descartarla y preparar una solución nueva con ácido sulfúrico de distinta procedencia. Esta solución es estable durante aproximadamente 1 mes si se almacena en una botella de material inactínico.
Diiodofluoresceína (SR) - Disolver 500 mg de diiodofluoresceína en una mezcla de 75 ml de alcohol y 30 ml de agua.
p-Dimetilaminobenzaldehído (SR) - Disolver 125 mg de p-dimetilaminobenzaldehído en una mezcla enfriada de 65 ml de ácido sulfúrico y 35 ml de agua y agregar 0,05 ml de cloruro férrico (SR). Emplear dentro de los 7 días de preparada.
Dinitrofenilhidracina (SR) - Mezclar cuidadosamente 10 ml de agua y 10 ml de ácido sulfúrico y enfriar. A la mezcla, contenida en un erlenmeyer con tapón de vidrio, agregar 2 g de 2,4- dinitrofenilhidracina y agitar hasta disolución. Agregarle a la solución 35 ml de agua, mezclar, enfriar y filtrar.
Ditizona (SR) - Disolver 25,6 mg de ditizona en 100 ml de alcohol. Almacenar en un sitio frío y emplear dentro de los 2 meses de preparada.
Edetato disódico (SR) - Disolver 1 g de edetato disódico en 950 ml de agua, agregar 50 ml de alcohol y mezclar.
Enzima fosfática (SR) - Disolver 5 g de enzima fosfática en agua para obtener 50 ml. Preparar esta solución el día de uso.
Eosina (SR) - (Indicador de adsorción) - Disolver 50 mg de eosina en 10 ml de agua.
Eriocromo cianina (SR) - Disolver 750 mg de eriocromo cianina R en 200 ml de agua, agregar 25 g de cloruro de sodio, 25 g de nitrato de amonio y 2 ml de ácido nítrico y diluir con agua a 1 litro.
Fenilhidracina - ácido sulfúirico (SR) - Disolver 65 mg de clorhidrato de fenilhidracina en 100 ml de una mezcla enfriada de volúmenes iguales de ácido sulfúrico y agua.
Fenolftaleína (SR) - Disolver 1 g de fenolftaleína en 100 ml de alcohol.
Fenolftaleína (SR 1) - Disolver 100 mg de fenolftaleína en 80 ml de alcohol diluir a 100 ml con agua.
Ensayo de sensibilidad - A 0,1 ml de solución de fenolftaleína, agregar 100 ml de agua. La solución debe ser incolora. No se requieren más de 0,2 ml de hidróxido de sodio 0,02 N para cambiar el color del indicador a rosa:
Ferricianuro de potasio (SR) - Disolver 1 g de ferricianuro de potasio en 10 ml de agua. Preparar esta solución antes de usar.
Ferricianuro de potasio amoniacal (SR) - Disolver 2 g de ferricianuro de potasio en 75 ml de agua, agregar 25 ml de hidróxido de amonio y mezclar.
Ferrocianuro de potasio (SR) - Disolver 1 g de ferrocianuro de potasio en 10 ml de agua. Preparar esta solución antes de usar.
Floroglucinol (SR) - Disolver 500 mg de floroglucinol en 25 ml de alcohol. Almacenar en envases inactínicos, de cierre perfecto.
Fluido gástrico simulado (SR) - Disolver 2,0 g de cloruro de sodio y 3,2 g de pepsina purificada, derivada de la mucosa estomacal porcina, con una actividad de 800 a 2500 unidades por mg de proteína, en 7,0 ml de ácido clorhídrico y agua suficiente para obtener 1 litro. Esta solución tiene un pH de aproximadamente 1,2.
Fluido intestinal simulado (SR) - Disolver 6,8 g de fosfato monobásico de potasio en 250 ml de agua, mezclar y agregar 77 ml de hidróxido de sodio 0,2 N y 500 ml de agua. Agregar 10,0 g de pancreatina purificada, mezclar y ajustar la solución resultante con hidróxido de sodio 0,2 N o ácido clorhídrico 0,2 N hasta pH 6,8 ± 0,1. Diluir con agua a 1 litro.
Fluoruro de sodio (SR) - Secar aproximadamente 500 mg de fluoruro de sodio a 200 °C durante 4 horas. Pesar exactamente 222 mg del material seco y disolver en agua para obtener 100,0 ml. Transferir 10 ml de esta solución en un matraz aforado de 1 litro y completar a volumen con agua. Cada ml de esta solución corresponde a 0,01 mg de flúor (F).
Folin - Ciocalteu para fenoles (SR) - En un erlenmeyer de 1500 ml, introducir 100 g de tungstato de sodio, 25 g de molibdato de sodio, 700 ml de agua, 50 ml de ácido fosfórico y 100 ml de ácido clorhídrico. Calentar a reflujo la mezcla suavemente durante aproximadamente 10 horas y agregar 150 g de sulfato de litio, 50 ml de agua y unas pocas gotas de bromo. Calentar a ebullición la mezcla, sin refrigerante, durante aproximadamente 15 minutos o hasta expulsar el exceso de bromo. Enfriar, diluir con agua a 1 litro y filtrar: el filtrado no tiene tinte verdoso Antes de usar, diluir 1 parte del filtrado con 1 parte de agua.
Formaldehído (SR) - Emplear Solución de formaldehído (ver en Especificaciones de reactivos).
Fosfato dibásico de amonio (SR) - (Fosfato de Amonio (SR)) - Disolver 13 g de fosfato dibásico de amonio en agua para obtener 100 ml.
Fosfato dibásico de sodio (SR) - Disolver 12 g de cristales transparentes de fosfato dibásico de sodio en agua para obtener 100 ml.
Fosfotungstato de molibdeno (SR) - (Reactivo de Folin-Denis) - A aproximadamente 350 ml de agua dentro de un balón, agregar 50 g de tungstato sódico, 12 g de ácido fosfomolíbdico y 25 ml de ácido fosfórico. Adosar un refrigerante al balón y calentar a ebullición la mezcla durante 2 horas, enfriar, diluir con agua a 500 ml y mezclar. Almacenar en envases inactínicos, de cierre perfecto y en un sitio frío.
Fosfotungstato sódico (SR) - Agregar a una solución de 20 g de tungstato sódico en 100 ml de agua, ácido fosfórico suficiente para dar una reacción fuertemente ácida frente al tornasol y filtrar. Cuando se requiera esta solución, decantar la solución transparente de cualquier sedimento que pueda estar presente. Almacenar en envases inactínicos, de cierre perfecto.
Fucsina-ácido sulfuroso (SR) - Disolver 200 mg de fucsina básica en 120 ml de agua caliente y dejar enfriar la solución. Agregar una solución de 2 g de sulfito de sodio anhidro en 20 ml de agua; luego agregar 2 ml de ácido clorhídrico. Diluir la solución con agua a 200 ml y dejar reposar durante no menos de 1 hora. Preparar esta solución antes de usar.
Fucsina-pirogalol (SR) - Disolver 100 mg de fucsina básica en 50 ml de agua que previamente se ha calentado a ebullición durante 15 minutos y dejado enfriar Ievemente. Enfriar, agregar 2 ml de una solución saturada de bisulfito de sodio, mezclar y dejar reposar durante no menos de 3 horas. Agregar 0,9 ml de ácido clorhídrico, mezclar y dejar reposar de la noche a la mañana. Agregar 100 mg de pirogalol, agitar hasta disolución y diluir con agua a 100 ml. Almacenar en una botella de vidrio ámbar, en un refrigerador.
Gelatina (SR) - (para la valoración de Corticotrofina solución inyectable) - Disolver 340 g de precursor de gelatina tratada con ácido (Tipo A) en agua para obtener 1000 ml. Calentar la solución en autoclave a 115 °C durante 30 minutos contados a partir de que la temperatura de la línea de salida ha alcanzado 115 °C. Enfriar la solución y agregar 10 g de fenol y 1000 ml de agua. Almacenar en envases de cierre perfecto, en un refrigerador.
Glicerina básica (SR) - Agregar agua a 200 g de glicerina para obtener un peso total de 235 g. A continuación agregar 142,5 ml de hidróxido de sodio 1 N y 47,5 ml de agua.
Glucosa oxidasa - cromogénica (SR) - Una solución que contiene, en cada ml, 0,5 µmol de 4- aminoantipirina, 22,0 µmol de p-hidroxibenzoato de sodio, no menos de 7,0 unidades de glucosa oxidasa y no menos de 0,5 unidades de peroxidasa y regulada a pH 7,0 ± 0,1.
Aptitud - Cuando se emplea para determinar glucosa en Inulina, evaluar que no se produzca color significativo después de la reacción con fructosa y que se obtenga una pendiente apropiada de absorbancia en función de la concentración de glucosa.
Hematoxilina de Delafield (SR) - Preparar 400 ml de una solución saturada de alumbre de amonio (Solución A). Disolver 4 g de hematoxilina en 25 ml de alcohol, mezclarlo con Solución A y dejar reposar durante 4 días en un erlenmeyer tapado con una torunda de algodón purificado y expuesto a la luz y al aire (Solución B). Luego filtrar la Solución B y agregarla a la Solución C, que consta de una mezcla de 100 ml de glicerina y 100 ml de metanol. Mezclar y dejar reposar la mezcla en un sitio caliente, expuesto a la luz, durante 6 semanas hasta que se coloree de oscuro. Almacenar en botellas perfectamente tapadas. Para teñir tejido endocrino, diluir esta solución de reactivo con un volumen igual de agua.
Hidrato de cloral (SR) - Disolver 50 g de hidrato de cloral en una mezcla de 15 ml de agua y 10 ml de glicerina.
Hidrosulfito de sodio alcalino (SR) - Disolver 25 g de hidróxido de potasio en 35 ml de agua y 50 g de hidrosulfito de sodio en 250 ml de agua. Cuando se requiere la solución de reactivo, mezclar 40 ml de la solución de hidróxido con los 250 ml de la solución de hidrosulfito. Preparar esta solución antes de usar.
Hidróxido de bario (SR) - Una solución saturada de hidróxido de bario en agua recientemente hervida. Preparar la solución el día de uso.
Hidróxido de calcio (SR) - Emplear Solución tópica de hidróxido de calcio.
Hidróxido de potasio (SR) - Disolver 6,5 g de hidróxido de potasio en agua para obtener 100 ml.
Hidróxido de potasio alcohólico (SR) - Emplear Hidróxido de potasio alcohólico 0,5 N (ver en Soluciones volumétricas).
Hidróxido de sodio (SR) - Disolver 4,0 g de hidróxido de sodio en agua para obtener 100 ml.
Hidróxido de tetrametilamonio (SR) - Emplear una solución acuosa que contenga, cada 100 ml, el equivalente de 10 g de hidróxido de tetrametilamonio anhidro.
8-Hidroxiquinolina (SR) - Disolver 5 g de 8-hidroxiquinolina en alcohol para obtener 100 ml.
Hierro - fenol (SR) - (Reactivo Hierro-Kober) - Disolver 1,054 g de sulfato ferroso amónico en 20 ml de agua y agregar 1 ml de ácido sulfúrico y 1 ml de peróxido de hidrógeno al 30%. Mezclar, calentar hasta que cese la efervescencia y diluir con agua a 50 ml. A 3 volúmenes de esta solución contenido en un matraz aforado agregar ácido sulfúrico, enfriando, para obtener 100 volúmenes. Purificar el fenol mediante destilación, descartando el primer 10% y el último 5%, recolectar el destilado, excluyendo la humedad, en un erlenmeyer seco y previamente pesado, con tapón de vidrio, de aproximadamente dos veces el volumen de fenol. Solidificar el fenol en un baño de hielo, rompiendo la capa superficial con una varilla de vidrio para asegurar una cristalización completa. Pesar el erlenmeyer y su contenido, agregar al fenol 1,13 veces su peso de solución de hierro-ácido sulfúrico preparada según se indica, insertar el tapón en el erlenmeyer y dejar reposar, sin enfriamiento pero mezclando ocasionalmente, hasta que el fenol licue. Agitar la mezcla vigorosamente, dejar reposar en la oscuridad durante 16 a 24 horas, y nuevamente pesar el erlenmeyer y su contenido. A la mezcla agregar 23,5% de su peso de una solución de 100 volúmenes de ácido sulfúrico en 110 volúmenes de agua, mezclar, transferir a una botella con tapón de vidrio seca y almacenar en la oscuridad, protegida de humedad atmosférica. Emplear dentro de los 6 meses de preparada. Agregar el reactivo desde una bureta de diámetro interno pequeño, protegida de la humedad, capaz de entregar 1 ml en 30 segundos o menos, sin lubricante en su robinete con excepción del reactivo. Limpiar la punta de la bureta antes de cada agregado.
Hipobromito de sodio (SR) - A una solución de 20 g de hidróxido de sodio en 75 ml de agua, agregar 5 ml de bromo. Luego que se disuelva, diluir con agua a 100 ml. Preparar esta solución antes de usar
Hipoclorito de sodio (SR) - Emplear Solución de hipoclorito de sodio (ver en Especificaciones de reactivos).
Indigo carmín (SR) - (lndigotindisulfonato de sodio (SR)) - Disolver una cantidad de indigotindisulfonato de sodio, equivalente a 180 mg de C16H8N2O2(SO3Na)2, en agua para obtener 100 ml. Emplear dentro de los 60 días de preparado.
Indofenol - acetato (SR) - (para la valoración de Corticotrofina solución inyectable) - A 60 ml de Solución estándar de 2,6 -diclorofenol-indofenol (ver en Soluciones volumétricas) agregar agua hasta obtener 250 ml. Agregar a la solución resultante un volumen igual de solución de acetato de sodio preparado recientemente al disolver 13,66 g de acetato de sodio anhidro en agua hasta obtener 500 ml y ajustando con ácido acético 0,5 N a pH 7. Almacenar en un refrigerador y emplear dentro de las 2 semanas de preparada.
Iodo (SR) - Emplear lodo 0,1 N (ver en Soluciones volumétricas).
Iodobismutato de potasio (SR) - Disolver 12,5 g de ácido tartárico en 25 ml de agua y luego disolver 1,06 g de subnitrato de bismuto en esta mezcla (Solución A). Disolver 20 g de ioduro de potasio en 25 ml de agua (Solución B). Disolver 100 g de ácido tartárico en 450 ml de agua (Solución C). Agregar las Soluciones A y B a la Solución C y mezclar.
lodohidroxiquinoleinsulfonato sódico (SR) - Disolver 8,8 g de ácido iodohidroxiquinoleín sulfónico en 200 ml de agua y agregar 6,5 ml de hidróxido de sodio 4 N. Diluir con agua a 250 ml, mezclar y filtrar.
lodo-ioduro de potasio (SR) - Disolver 500 mg de iodo y 1,5 g de ioduro de potasio en 25 ml de agua.
lodomercuriato de potasio (SR) - (Reactivo de Mayer) - Disolver 1,358 g de cloruro mercúrico en 60 ml de agua. Disolver 5 g de ioduro de potasio en 10 ml de agua. Mezclar las dos soluciones y diluir con agua a 100 ml.
Iodomercuriato de potasio alcalino (SR) - (Reactivo de Nessler) - Disolver 10 g de ioduro de potasio en 10 ml de agua y agregar lentamente agitando, una solución saturada de cloruro mercúrico hasta que un leve precipitado rojo permanezca sin disolverse. A esta mezcla, agregar una solución de 30 g de hidróxido de potasio en 60 ml de agua previamente enfriada en baño de hielo luego agregar 1 ml adicional de la solución saturada de Cloruro mercúrico. Diluir con agua a 200 ml. Dejar que el precipitado sedimente y extraer el líquido transparente. Una porción de 2 ml de este reactivo, cuando se agrega a 100 ml de una solución (1 en 300.000) de cloruro, de amonio en agua libre de amoníaco, produce inmediatamente un color pardo amarillento.
Iodoplatinato (SR) - Disolver 300 mg de cloruro platínico en 97 ml de agua. De inmediato antes de usar, agregar 3,5 ml de ioduro de potasio (SR) y mezclar.
Iodoplatinato de potasio (SR) - Disolver 200 mg de cloruro platínico en 2 ml de agua, mezclar con 25 ml de solución de ioduro de potasio (1 en 25) y agregar agua para obtener 50 mI.
Ioduro cúprico alcalino (SR) - Disolver 7,5 g de sulfato cúprico (CuSO4 . 5H2O) en aproximadamente 100 ml de agua. En un envase separado disolver 25 g de carbonato de sodio anhidro, 20 g de bicarbonato de sodio y 25 g de tartrato de sodio y potasio en aproximadamente 600 ml de agua. Con agitación constante, agregar la solución de sulfato cúprico al fondo de la solución de tartrato alcalino a través de un embudo que toca el fondo del envase. Agregar 1,5 g de ioduro de potasio, 200 g de sulfato de sodio anhidro, 50 a 150 ml de iodato de potasio 0,02 M y agua en cantidad suficiente para obtener 1 litro.
loduro de potasio (SR) - Disolver 16,5 g de ioduro de potasio en agua para obtener 100 ml. Almacenar en envases inactínicos.
Ioduro mercúrico (SR) - (Reactivo de Valser) - Agregar lentamente solución de ioduro de potasio (1 en 10) a ioduro mercúrico rojo hasta que este último se disuelva casi totalmente y filtrar el exceso. Una solución que contiene 10 g de ioduro de potasio en 100 ml disuelve aproximadamente a 14 g de HgI2 a 20 °C.
Locke-Ringer (SR) - (Solución de Locke-Ringer)
Cloruro de sodio 9,0 g
Cloruro de potasio 0,42 g
Cloruro de calcio 0,24 g
Cloruro de magnesio 0,2 g
Bicarbonato de sodio 0,5 g
Dextrosa 0,5 g
Agua, recientemente destilada en un matraz de vidrio grueso, c.s.p. 1000 ml Preparar en el día de uso. Los componentes (excepto la dextrosa y el bicarbonato de sodio) pueden prepararse como soluciones madre y diluirse según sea necesario.
Mezcla de magnesia (SR) - Disolver 5,5 g de cloruro de magnesio y 7 g de cloruro de amonio en 65 ml de agua, agregar 35 ml de amoníaco (SR), dejar la mezcla aparte durante unos pocos días en una botella de cierre perfecto y filtrar. Si la solución no es transparente, filtrar antes de usar.
Molibdato de amonio (SR) - Disolver 6,5 g de ácido molíbdico finamente pulverizado en una mezcla de 14 ml de agua y 14,5 ml de hidróxido de amonio. Enfriar la solución y agregarla lentamente, agitando, a una mezcla enfriada de 32 ml de ácido nítrico y 40 ml de agua. Dejar reposar durante 48 horas y filtrar a través de un crisol de vidrio sinterizado de porosidad fina. Está solución se deteriora con el tiempo y no es apropiada para su empleo si luego del agregado de 2 ml de fosfato dibásico de sodio (SR) a 5 ml de la solución, no se forma un precipitado amarillo abundante inmediatamente o luego de un calentamiento suave. Almacenarlo en la oscuridad. Si se forma un precipitado durante el almacenamiento, emplear sólo la solución sobrenadante transparente.
Molibdovanádico (SR) - En un vaso de 150 ml, mezclar 4,0 g de molibdato de amonio finamente pulverizado y 100 mg de vanadato de amonio finamente pulverizado. Agregar 70 ml de agua y triturar las partículas con una varilla de vidrio. Luego de unos minutos, se obtiene una solución transparente. Agregar 20 ml de ácido nítrico y diluir a 100 ml con agua.
Monocloruro de iodo (SR) - Disolver 10 g de ioduro de potasio y 6,44 g de iodato de potasio en 75 ml de agua en un envase con tapón de vidrio. Agregar 75 ml de ácido clorhídrico y 5 ml de cloroformo y ajustar a un color de iodo débil (en el cloroformo) agregando ioduro de potasio diluido o solución de iodato de potasio. Si se libera demasiado iodo, emplear al principio una solución más fuerte de iodato de potasio que 0,01 M, haciendo el ajuste final con iodato de potasio 0,01 M. Almacenar en un sitio oscuro, y reajustar a un color de iodo débil según sea necesario.
1- Naftol (SR) - Disolver 1 g de 1 naftol en 25 ml de metanol. Preparar esta solución el día de uso.
2- Naftol (SR) - (Betanaftol (SR)) - Disolver 1 g de 2 naftol en 100 ml de solución de hidróxido de sodio (1 en 100).
p-Naftolbenceína (SR) - Disolver 250 mg de p-naftolbenceína en 100 ml de ácido acético glacial.
Naranja de metilo (SR) - Disolver 100 mg de naranja de metilo en 100 ml de agua y filtrar si fuera necesario.
Naranja de xilenol (SR) - Disolver 100 mg de naranja de xilenol en 100 ml de alcohol.
Negro de eriocromo (SR) - Disolver 200 mg de negro de eriocromo T y 2 g de clorhidrato de hidroxilamina en metanol para obtener 50 ml.
Ninhidrina (SR) - (Tricetohidrindeno monohidrato (SR)) - Disolver 200 mg de ninhidrina en agua para obtener 10 ml. Preparar esta solución antes de usar.
Nitrato cérico amónico (SR) - Disolver 6,25 g de nitrato cérico amónico en 10 ml de ácido nítrico 0,25 N. Emplear dentro de los 3 días de preparada.
Nitrato de bario (SR) - Disolver 6,5 g de nitrato de bario en agua para obtener 100 ml.
Nitrato de plata (SR) - Emplear Nitrato de plata 0,1 N (ver Soluciones volumétricas).
Nitrato de plata amoniacal (SR) - Disolver 1 g de nitrato de plata en 20 ml de agua. Agregar amoníaco (SR), gota a gota, agitando constantemente, hasta que el precipitado casi se disuelva pero no completamente. Filtrar y almacenar en envases de material inactínico, de cierre perfecto.
Nitrato de torio (SR) - Disolver 1 g de nitrato de torio en agua para obtener 100 ml. Filtrar, si fuera necesario.
Nitrato mercúrico (SR) - Disolver 40 g de óxido mercúrico (rojo o amarillo) en una mezcla de 32 ml de ácido nítrico y 15 ml de agua. Almacenar en envases de vidrio inactínico.
Nitrato mercurioso (SR) - Disolver 15 g de nitrato mercurioso en una mezcla de 90 ml de agua y 10 ml de ácido nítrico diluido. Almacenar en botellas de material inactínico en las cuales se ha colocado un glóbulo pequeño de mercurio.
p-Nitroanilina (SR) - A 350 mg de p-nitroanilina, agregar 1,5 ml de ácido clorhídrico y mezclar. Diluir con agua a 50 ml, mezclar y dejar sedimentar. Colocar 5 ml del líquido claro sobrenadante en un matraz aforado de 100 ml y sumergirlo en un baño de hielo. Mientras está en el baño de hielo, agregar 1 ml de ácido clorhídrico luego agregar en pequeñas porciones, 2 ml de solución de nitrito de sodio (1 en 100), completar a volumen con agua y mezclar.
Nitrofenantrolina (SR) - Disolver 150 mg de 5-nitro-1,10-fenantrolina en 15 ml de solución de sulfato ferroso recientemente preparada (1 en 140).
Nitroferricianuro sódico (SR) - Disolver 1 g de nitroferricianuro sódico en agua para obtener 20 ml. Preparar esta solución antes de usar.
Ortofenantrolina (SR) - Disolver 150 mg de ortofenantrolina en 10 ml de una solución de sulfato ferroso, preparada mediante disolución de 700 mg de cristales claros de sulfato ferroso en 100 ml de agua. La solución de sulfato ferroso debe estar preparada inmediatamente antes de disolver la ortofenantrolina. Almacenar en envases bien cerrados.
Oxalato de amonio (SR) - Disolver 3,5 g de oxalato de amonio en agua para obtener 100 ml.
Oxido cúprico amoniacal (SR) - (Reactivo de Schweitzer) - Disolver 10 g de sulfato cúprico en 100 ml de agua, agregar suficiente solución de hidróxido de sodio (1 en 5) hasta precipitar el hidróxido de cobre, recolectar este último en un filtro y lavarlo con agua fría exenta de sulfato. Disolver el precipitado, que debe mantenerse húmedo durante todo el procedimiento, en la cantidad mínima de amoníaco (SR) necesaria para disolución completa.
Pasta de ioduro-almidón (SR) - Calentar 100 ml de agua en un vaso de precipitados de 250 ml hasta ebullición, agregar una solución de 750 mg de ioduro de potasio en 5 ml de agua. Luego agregar 2 g de cloruro de cinc disuelto en 10 ml de agua y mientras continúa la ebullición agregar, con agitación, una suspensión homogénea de 5 g de almidón soluble en 30 ml de agua fría. Continuar calentando a ebullición durante 2 minutos luego enfriar. Almacenar en envases bien cerrados en un sitio frío.
La pasta de ioduro-almidón (SR) debe mostrar una línea azul definida cuando una varilla de vidrio, sumergida en una mezcla de 1 ml de nitrito de sodio 0,1 M, 500 ml de agua y 10 ml de ácido clorhídrico, se pasa sobre un extendido de la pasta.
Perclorato de metiltionina (SR) - A 500 ml de una solución de percato de potasio (1 en 1000), agregar, gota a gota, agitando constantemente, solución de azul de metileno (1 en 100) hasta observar una leve turbidez permanente. Dejar que el precipitado sedimente, decantar el líquido sobrenadante a través de papel y emplear sólo la solución transparente.
Permanganato de potasio (SR) - Emplear Permanganato de potasio 0,1 N (ver Soluciones volumétricas).
Peróxido de hidrógeno (SR) - Emplear Agua oxigenada.
Picrato alcalino (SR) - Mezclar 20 ml de solución de trinitrofenol (1 en 100) con 10 ml de solución de hidróxido de sodio (1 en 20), diluir con agua a 100 ml y mezclar. Emplear dentro de los 2 días de preparado.
Piridina-pirazolona (SR) - A 100 ml de una solución saturada de 1-fenil-3-metil-2-pirazolin-5- ona, agregar 20 ml de una solución (1 en 1000) de 3,3'-dimetil-1,1'-difenil-[4,4'-bi-2-pirazolina]-5,5'- diona en piridina. Almacenar en una botella de material inactínico y emplear dentro de los 3 días de preparada.
Piroantimoniato de potasio (SR) - Disolver 2 g de piroantimoniato de potasio en 95 ml de agua caliente. Enfriar rápidamente, agregar una solución que contenga 2,5 g de hidróxido de potasio en 50 ml de agua y 1 ml de solución de hidróxido de sodio (8,5 en 100). Dejar reposar durante 24 horas, filtrar y diluir con agua a 150 ml.
Pirogalol alcalino (SR) - Disolver 500 mg de pirogalol en 2 ml de agua. Disolver 12 g de hidróxido de potasio en 8 ml de agua. Las soluciones deben prepararse en el momento y mezclar inmediatamente antes de usar.
Platino-cobalto (SR) - Disolver 1,246 g de cloroplatinato de potasio (K2PtCI6) y 1,000 g de cloruro de cobalto (CoCI2. 6H2O) en agua, agregar 100 ml de ácido clorhídrico y diluir con agua a 1 litro.
Polisulfuro de amonio (SR) - Líquido amarillo, preparado saturando el sulfuro de amonio (SR) con azufre.
Púrpura de bromocresol (SR) - Disolver 250 mg de púrpura de bromocresol en 20 ml de hidróxido de sodio 0,05 N y diluir con agua a 250 ml.
Púrpura de m-cresol (SR) - Disolver 100 mg de púrpura de metacresol en 13 ml de hidróxido de sodio 0,01 N, diluir con agua a 100 ml y mezclar.
Púrpura de metilo (SR) - Ver Rojo de metilo azul de metileno (SR).
Quinona (SR) - Disolver 500 mg de p-benzo-quinona en 2,5 ml de ácido acético glacial y diluir con alcohol a 50 ml. Preparar esta solución antes de usar.
Reactivo de Biuret - Disolver 1,5 g de sulfato cúprico y 6,0 g de tartrato de sodio y potasio en 500 ml de agua en un matraz aforado de 1 litro. Agregar 300 ml de solución de hidróxido de sodio libre de carbonato (1 en 10), diluir con solución de hidróxido de sodio libre de carbonato (1 en 10) a 1 litro y mezclar.
Reactivo de Denigès -Ver Sulfato mercúrico (SR).
Reactivo de Mayer - Ver lodomercuriato de potasio (SR).
Reactivo de Millon - Transferir 2 ml de mercurio a un erlenmeyer, agregar 20 ml de ácido nítrico. Agitar el erlenmeyer bajo una campana extractora para deshacer el mercurio en glóbulos pequeños. Luego de aproximadamente 10 minutos, agregar 35 ml de agua y, si aparece un precipitado o cristales, agregar ácido nítrico diluido suficiente (1 en 5, preparado a partir de ácido nítrico al que se le hayan retirado los óxidos haciendo pasar aire a través de él hasta que se torne incoloro) para disolver el sólido separado. Agregar solución de hidróxido de sodio (1 en 10) gota a gota mezclando minuciosamente, hasta que el precipitado grumoso que se forma luego del agregado de cada gota ya no se redisuelve pero se dispersa para formar una suspensión. Agregar 5 ml adicionales de ácido nítrico diluido y mezclar. Preparar esta solución al momento de usar.
Reactivo de Nessler - Ver lodomercuriato de potasio alcalino (SR).
Reactivo de Schweitzer - Ver óxido cúprico amoniacal (SR).
Reineckato de amonio (SR) - Agitar aproximadamente 500 mg de reineckato de amonio con 20 ml de agua con frecuencia durante 1 hora y filtrar. Emplear dentro de los 2 días de preparado.
Resorcinol (SR) - Disolver 1 g de resorcinol en ácido clorhídrico para obtener 100 ml.
Rojo congo (SR) - Disolver 500 mg de rojo congo en una mezcla de 10 ml de alcohol y 90 ml de agua.
Rojo cresol (SR) - Triturar 100 mg de rojo cresol en un mortero con 26,2 ml de hidróxido de sodio 0,01N hasta disolución completa luego diluir la solución con agua, a 250 ml.
Rojo cresol- azul de timol (SR) - Agregar 15 ml de azul de timol (SR) a 5 ml de rojo cresol (SR) y mezclar.
Rojo de fenol (SR) - (Fenolsulfoftaleína (SR)) - Disolver 100 mg de fenolsulfoftaleína en 100 ml de alcohol y filtrar si fuera necesario.
Rojo de metilo (SR) - Disolver 100 mg de rojo de metilo en 100 ml de alcohol y filtrar si fuera necesario.
Rojo de metilo (SR 1) - Disolver 50 mg de rojo de metilo en una mezcla de 1,86 ml de hidróxido de sodio 0,1 M y de 50 ml de alcohol. Diluir a 100 ml con agua.
Ensayo de sensibilidad - A 0,1 ml de solución de rojo de metilo, agregar 100 ml de agua y 0,05 ml de ácido clorhídrico 0,02 M. La solución es roja. El viraje del indicador al amarillo no requiere más de 0,1 ml de hidróxido de sodio 0,02 M.
Rojo de metilo-azul de metileno (SR) - (Púrpura de metilo (SR)) - Agregar 10 ml de rojo de metilo (SR) a 10 ml de azul de metileno (SR) y mezclar.
Rojo de metilo metanólico (SR) - Disolver 1 g de rojo de metilo en 100 ml de metanol y filtrar, si fuera necesario. Almacenar en envases inactínicos y emplear dentro de los 21 días de preparado.
Rojo de quinaldina (SR) - Disolver 100 mg de rojo de quinaldina en 100 ml de alcohol.
Rojo de rutenio (SR) - Disolver 10 g de acetato de plomo en agua, diluir con agua a 100 ml y agregar 80 mg de rojo de rutenio. La solución es de color rojo-vino. [NOTA: si fuera necesario, agregar rojo de rutenio adicional para obtener un color rojo-vino.]
Rojo neutro (SR) - Disolver 100 mg de rojo neutro en 100 ml de alcohol al 50 %.
Salicilato de hierro (SR) - Disolver 500 mg de sulfato férrico amónico en 250 ml de agua que contiene 10 ml de ácido sulfúrico diluido y agregar agua para obtener 500 ml. A 100 ml de la solución resultante agregar 50 ml de una solución de salicilato de sodio al 1,15%, 20 ml de ácido acético diluido y 80 ml de una solución de acetato de sodio al 13,6%, luego agregar agua hasta obtener 500 ml. Almacenar en un envase inactínico de cierre perfecto. Emplear dentro de las dos semanas de preparada.
Solución de Fehling - Ver Tartrato cúprico alcalino (SR).
Solución de Locke - Ringer - Ver Locke - Ringer (SR).
Solución estándar de plomo - Ver <590>. Límite de metales pesados.
Solución fisiológica (SR) - Disolver 9,0 g de cloruro de sodio en agua para obtener 1 litro. [NOTA: cuando en esta. Farmacopea se especifica Solución, fisiológica libre de piretógenos (SR), se empleará solución fisiológica (SR) que cumpla con los requisitos de <340>. Ensayo de piretógenos.]
Solución fisiológica libre de piretógenos (SR) - Ver Solución fisiológica (SR).
Solución de Lugol (SR) - Disolver 5 g de iodo y 10 g de ioduro de potasio en 100 ml de agua.
Solución reguladora de acetato (SR) - Disolver 320 g de acetato de amonio en 500 ml de agua, agregar 5 ml de ácido acético glacial, diluir con agua a 1 litro y mezclar. Esta solución tiene un pH entre 5,9 y 6,0.
Solución reguladora de ácido acético-acetato de amonio (SR) - Disolver 77,1 g de acetato de amonio en agua, agregar 57 ml de ácido acético glacial y diluir con agua a 1 litro.
Solución reguladora de amoníaco-cloruro de amonio (SR) - Disolver 67,5 g de cloruro de amonio en agua, agregar 570 ml de hidróxido de amonio y diluir con agua a 1 litro.
Subacetato de plomo (SR) - Triturar 14 g de monóxido de plomo con 10 ml de agua hasta obtener una pasta suave y transferir la mezcla a una botella, empleando 10 ml de agua adicionales para lavar. Disolver 22 g de acetato de plomo en 70 ml de agua y agregar la solución a la mezcla de óxido de plomo. Agitar vigorosamente durante 5 minutos y luego agitar con frecuencia durante 7 días. Finalmente filtrar, y agregar suficiente agua recientemente hervida a través del filtro hasta obtener 100 ml.
Subacetato de plomo diluido (SR) - Diluir 3,25 ml de subacetato de plomo (SR) con agua, recientemente hervida y enfriada, para obtener 100 ml. Almacenar en envases pequeños, completamente llenos, de cierre perfecto.
Sudán III (SR) - Disolver 50 mg de sudán III en 25 ml de alcohol, calentando si fuera necesario. Enfriar, agregar 25 ml de glicerina, y mezclar. Filtrar si queda material sin disolver.
Sudán IV (SR) - Disolver 500 mg de sudán IV en cloroformo para obtener 100 ml.
Sulfanílico - 1-naftilamina (SR) - Disolver 500 mg de ácido sulfanílico en 150 ml de ácido acético. Disolver 100 mg de clorhidrato de 1-naftilamina en 150 ml de ácido acético y mezclar las dos soluciones. El color rosado, que se puede desarrollar al dejar repasar la solución puede ser eliminado por tratamiento con cinc.
Sulfato cúprico (SR) - Disolver 12,5 g de sulfato cúprico en agua para obtener 100 ml.
Sulfato de amonio cúprico (SR) - A sulfato cúprico (SR) agregar amoníaco (SR), gota a gota, hasta que el precipitado formado al principio se disuelva casi totalmente pero no completamente. Dejar sedimentar y decantar la solución transparente. Preparar esta solución el día de uso.
Sulfato de calcio (SR) - Una solución saturada de sulfato de calcio en agua.
Sulfato de magnesio (SR) - Disolver 12 g de cristales de sulfato de magnesio, seleccionados por la ausencia de fluorescencia, en agua para obtener 100 ml.
Sulfato de potasio (SR) - Disolver 1 g de sulfato de potasio en agua para obtener 100 ml.
Sulfato férrico amónico (SR) - Disolver 8 g de sulfato férrico amónico en agua para obtener 100 ml.
Sulfato ferroso (SR) - Disolver 8 g de cristales transparentes de sulfato ferroso en aproximadamente 100 ml de agua recientemente hervida y completamente enfriada. Preparar esta solución antes de usar.
Sulfato ferroso ácido (SR) - Disolver 7 g de cristales de sulfato ferroso en 90 ml de agua recientemente hervida y completamente enfriada y agregar ácido sulfúrico para obtener 100 ml. Preparar esta solución antes de usar.
Sulfato mercúrico (SR) - (Reactivo de Denigès) Mezclar 5 g de óxido mercúrico amarillo con 40 ml de agua, y agregar lentamente, con agitación, 20 ml de ácido sulfúrico agitando luego agregar otros 40 ml de agua y agitar hasta disolución completa.
Sulfuro de amonio (SR) - Saturar amoníaco (SR) con sulfuro de hidrógeno y agregar dos tercios de su volumen de amoníaco (SR). Residuo de ignición: no más de 0,05%. La solución no se enturbia o por sulfato de magnesio (SR) o por cloruro de calcio (SR) (carbonato). Esta solución no es apropiada para usar si se forma un precipitado abundante de azufre. Almacenarlo en pequeñas botellas de vidrio, inactínico completamente llenas, en un sitio frío y oscuro.
Sulfuro de hidrógeno (SR) - Una solución saturada de sulfuro de hidrógeno, preparada haciendo pasar H2S a través de agua fría. Almacenarlo en botellas pequeñas de material inactínico, completamente llena. No es apropiado a menos que posea un olor fuerte a H2S y que produzca inmediatamente un precipiado copioso de sulfuro cuando se agrega a un volumen igual de cloruro férrico (SR). Almacenar en un sitio frío y oscuro.
Sulfuro de sodio (SR) - Disolver 1 g de sulfuro
SOLUCIONES VOLUMETRICAS (SV)
Soluciones normales - Las soluciones normales son soluciones que contienen el peso equivalente a 1 gramo de la sustancia activa en cada 1 litro de solución; esto es, una cantidad equivalente a 1,0079 gramos de hidrógeno ó 7,9997 gramos de oxígeno.
Soluciones molares - Las soluciones molares son soluciones que contienen, en 1 litro, 1 molécula gramo de reactivo. Por ej., cada litro de una solución molar de ácido sulfúrico contiene 98,07 gramos de H2SO4
Soluciones empíricas - Con frecuencia es difícil preparar soluciones estándar de una normalidad teórica deseada. Una solución de aproximadamente la normalidad deseada; se prepara y estandariza por titulación contra una solución de estándar primario. El factor de normalidad obtenido se emplea en todos los cálculos cuando se empleen dichas soluciones empíricas. Si se desea, una solución preparada empíricamente puede diluirse hasta una normalidad determinada siempre que sea lo suficientemente concentrada para ser diluida.
Todas las soluciones volumétricas, obtenidas ya sea por disolución directa o por dilución de una solución más concentrada, deben mezclarse perfectamente por agitación antes de la normalización.
Debido a que la concentración de una solución estándar puede cambiar con el tiempo, el factor debe determinarse nuevamente con frecuencia.
Cuando se emplean soluciones de un reactivo en diversas normalidades, los detalles de la preparación y estandarización se dan generalmente para la normalidad que se emplea más frecuentemente. Las soluciones más concentradas o más diluidas se preparan y estandarizan de la misma manera general según se describe, empleando cantidades proporcionales del reactivo. Es posible en muchos casos, preparar las soluciones de menor normalidad exactamente por dilución de una solución más concentrada. Las soluciones volumétricas preparadas por dilución se deben estandarizar nuevamente según se indica para la solución más concentrada o comparando con otra solución volumétrica que posea una relación conocida con la solución de mayor concentración.
Las soluciones diluidas que no son estables, como por ej. permanganato de potasio 0,01 N o tiosulfato de sodio diluido, son preferentemente preparadas al diluir exactamente la normalidad mayor con agua previamente hervida y enfriada.
Determinaciones con blancos - Cuando se indica que se debe hacer las correcciones necesarias por medio de una determinación con un blanco, la determinación se hará con las mismas cantidades de los mismos reactivos tratados de la misma manera de la solución o mezcla que contenga la porción de la sustancia en análisis, pero omitiendo dicha sustancia. En todas las valoraciones volumétricas de la Farmacopea deberán hacerse correcciones apropiadas debidas a la determinación del blanco (ver 780. Volumetría).
En todas las valoraciones de la Farmacopea de naturaleza volumétrica se indica el peso de la sustancia en análisis equivalente a cada ml de la solución volumétrica primaria. En general, estos equivalentes pueden obtenerse por cálculos sencillos a partir de los datos proporcionados en fórmulas y pesos moleculares.
Preparación y métodos de estandarización de soluciones volumétricas
A continuación se indica sólo un método para estandarizar pero pueden emplearse otros métodos de normalización, capaces de proporcionar al menos el mismo grado de exactitud. Los valores obtenidos en la estandarización de soluciones volumétricas son válidos para todos los usos farmacopeicos de estas soluciones, independientemente del instrumental o indicadores químicos empleados en las monografías correspondientes. Cuando la normalidad o molaridad aparente de una solución titulante depende de las condiciones especiales del uso, la monografía correspondiente establece las indicaciones para estandarizar el reactivo en el contexto especificado. Para aquellas sales que pueden obtenerse como estándar primarios certificados o altamente purificadas, se acepta preparar las soluciones pesando exactamente una cantidad apropiada de sal y disolviendo para producir un volumen específico de solución de concentración conocida. Los ácidos acético, clorhídrico y sulfúrico pueden estandarizarse contra una solución de hidróxido de sodio recientemente estandarizada contra un estándar primario certificado.
Cuando es posible, todas las soluciones volumétricas son preparadas, estandarizadas y empleadas a la temperatura estándar de 25 °C. Si la titulación se lleva a cabo con una solución volumétrica a una temperatura marcadamente diferente, estandarizar la solución volumétrica empleada como solución titulante a esa temperatura diferente o hacer una corrección apropiada de temperatura.
Acido acético 2 N
C2H4O2 - (PM: 60,1)
120,10 g en 1 litro.
Agregar 116 ml de ácido acético glacial a un volumen suficiente de agua, enfriar a temperatura ambiente y diluir con agua a 1 litro.
Acido clorhídrico 1 N
HCI - (PM: 36,5)
36,46 g en 1 litro.
Diluir 85 ml de ácido clorhídrico con agua a 1 litro. Estandarizar la solución del siguiente modo.
Pesar exactamente alrededor de 5,0 g de trometamina, previamente secada a 105 °C durante 3 horas. Disolver en 50 ml de agua y agregar 2 gotas de verde de bromocresol (SR ). Titular con ácido clorhídrico 1N hasta punto final amarillo pálido. Calcular la normalidad. Cada 121,14 mg de trometamina equivale a 1 ml de ácido clorhídrico 1 N.
Acido Clorhídrico 0,5 N En metanol
HCI - (PM: 36,5)
18,23 g en 1 litro.
Agregar lentamente a un matraz aforado de 1 litro que contenga 40 ml de agua,. Enfriar y completar a volumen con metanol. Estandarizar la solución del siguiente modo.
Pesar exactamente alrededor de 2,5 g de trometamina, previamente secada a 105 °C durante 3 horas. Proceder según se indica en Acido Clorhídrico 1 N, comenzando donde dice: "Disolver en 50 ml de agua...".
Acido oxálico 0,1 N
H2C2O4 . 2H2O - (PM: 126,1)
6,303 g en 1 litro.
Disolver 6,45 g de ácido oxálico en agua hasta obtener 1 litro. Estandarizar mediante titulación contra permanganato de potasio 0,1 N (SV) recientemente estandarizado según se indica en Permanganto de potasio 0,1 N.
Almacenar en botellas de material inactínico con tapón de vidrio.
Acido perclórico 0,1 N en ácido acético glacial
HCIO4 - (PM: 100,5)
10,05 g en 1 litro.
[NOTA: cuando en los ensayos y valoraciones se requiere esta solución volumétrica, se especifica como ácido perclórico 0,1 N. Por lo tanto, cuando se especifica 0,1 N u otra concentración de esta solución volumétrica, se empleará la solución en ácido acético glacial, a menos que se declaren las palabras en dioxano (Ver también Acido perclórico 0,1 N en dioxano).]
Mezclar 8,5 ml de ácido perclórico con 500 ml de ácido acético glacial y 21 ml de anhídrido acético, enfriar y agregar ácido acético glacial hasta obtener 1 litro. Alternativamente, la solución puede prepararse del siguiente modo. Mezclar 11 ml de ácido perclórico al 60% con 500 ml de ácido acético glacial y 30 ml de anhídrido acético, enfriar y agregar ácido acético glacial hasta obtener 1 litro.
Dejar reposar la solución preparada durante 1 día para que el anhídrido acético en exceso se combine y determinar el contenido de agua por Titulación volumétrica directa (ver 120. Determinación de agua). Si el contenido de agua excede 0,05%, agrega más anhídrido acético. Si la solución no contiene agua titulable, agregar suficiente agua para obtener un contenido de entre 0,02 y 0,05% de agua. Dejar reposar la solución durante 1 día y titular nuevamente el contenido de agua. La solución obtenida contiene entre 0,02 y 0,05% de agua, indicando la ausencia de anhídrido acético.
Estandarizar la solución del siguiente modo. Pesar exactamente alrededor de 700 mg de biftalato de potasio, previamente triturado y secado a 120 °C durante 2 horas y disolver en 50 ml de ácido acético glacial en un erlenmeyer de 250 ml. Agregar 2 gotas de cristal violeta (SR) y titular con solución de ácido perclórico hasta que el color cambie de violeta a verde-azulado. Descontar el volumen de ácido perclórico consumido por 50 ml del ácido acético glacial y calcular la normalidad. Cada 20,42 mg de biftalato de potasio equivale a 1 ml de ácido perclórico 0,1 N.
Acido perclórico 0,1 N en dioxano
Mezclar 8,5 ml de ácido perclórico con suficiente dioxano, que ha sido especialmente purificado mediante adsorción, para obtener 1 litro. Estandarizar la solución del siguiente modo.
Pesar exactamente alrededor de 700 mg de biftalato de potasio, previamente reducido a polvo y secado a 120 °C durante 2 horas y disolver en 50 ml de ácido acético glacial en un erlenmeyer de 250 ml. Agregar 2 gotas de cristal violeta (SR) y titular con solución de ácido perclórico hasta que el color cambie de violeta a verde azulado. Descontar el volumen de ácido perclórico consumido por 50 ml del ácido acético glacial y calcular la normalidad. Cada 20,42 g de biftalato de potasio equivale a 1 ml de ácido perclórico 0,1 N.
Acido sulfúrico 1 N
H2SO4 - (PM: 98,1)
49,04 g en 1 litro.
Agregar lentamente, agitando, 30 ml de ácido sulfúrico a aproximadamente 1020 ml de agua, dejar enfriar a 25 °C y determinar la normalidad titulando contra trometamina según se describe en Acido clorhídrico 1 N.
Acido sulfúrico 0,5 N en alcohol
H2SO4 - (PM: 98,1)
24,52 g en 1 litro.
Agregar lentamente, agitando, 13,9 ml de ácido sulfúrico a una cantidad suficiente de alcohol absoluto para obtener 1 litro. Enfriar y estandarizar contra trometamina según se describe en Acido clorhídrico 0,5 N en metanol.
Arsenito de potasio 0,1 N
KAsO2 - (PM: 146,0)
7,301 g en 1 litro.
Disolver 4,9455 g de trióxido de arsénico estándar primario, secado previamente a 105 °C durante 1 hora, en 75 ml de hidróxido de potasio 1 N. Agregar 40g de bicarbonato de potasio, disuelto en aproximadamente 200 ml de agua y diluir con agua a 1 litro.
Bromato de potasio 0,1 N
KBrO3 - (PM: 167,0)
2,784 g en 1 litro.
Disolver 2,784 g de bromato de potasio en agua, diluir a 1 litro y estandarizar la solución del siguiente modo.
Transferir aproximadamente 40 ml de la solución, exactamente medidos, a un erlenmeyer con tapón de vidrio, agregar 3 g de ioduro de potasio y continuar con 3 ml de ácido clorhídrico. Dejar reposar, durante 5 minutos luego titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agregar 3 ml de almidón (SR) cerca del punto final. Realizar una determinación con un blanco y hacer las correcciones necesarias. Calcular la normalidad.
Bromo 0,1 N
Br - (PM: 79,9)
7,990 g en 1 litro.
Disolver 3 g de bromato de potasio y 15 g de bromuro de potasio en agua para obtener 1 litro y estandarizar la solución del siguiente modo.
Transferir aproximadamente 25 ml de la solución, exactamente medidos, a un matraz de iodo de 500 ml y diluir con 120 ml de agua. Agregar 5 ml de ácido clorhídrico, tapar el matraz y agitar suavemente. Luego agregar 5 ml de ioduro de potasio (SR), tapar nuevamente, agitar la mezcla, dejar reposar durante 5 minutos y titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Calcular la normalidad.
Almacenar en botella de material inactínico oscuro con tapón de vidrio.
Bromuro-Bromato de potasio 0,1 N
Disolver 2,78 g de bromato de potasio (KBrO3) y 12,0 g de bromuro de potasio (KBr) en agua y diluir con agua a 1 litro. Estandarizar según el procedimiento dado para Bromato de potasio 0,1 N.
Bromuro de tetrametilamonio 0,1 M
(CH3)4NBr- (PM: 154,1)
15,41 g en 1 litro.
Disolver 15,41 g de bromuro de tetrametilamonio en agua hasta obtener 1 litro y estandarizar la solución del siguiente modo.
Transferir aproximadamente 40 ml de la solución, exactamente medidos, a un vaso de precipitados, agregar 10 ml de ácido nítrico diluido y 50,0 ml de nitrato de plata 0,1 N (SV) y mezclar. Agregar 2 ml de sulfato férrico amónico (SR) y titular el exceso de nitrato de plata con tiocianato de amonio 0,1 N (SV). Calcular la molaridad.
Cloruro de tetrametilamonio 0,1 M
(CH3)4NCI - (PM: 109,6)
10,96 g en 1 litro.
Disolver 10,96 g de cloruro de tetrametilamonio en agua para obtener 1 litro y estandarizar la solución del siguiente modo.
Transferir aproximadamente 40 ml de la solución, exactamente medidos, a un erlenmeyer, agregar 10 ml de ácido nítrico diluido y 50,0 ml de nitrato de plata 0,1 N (SV) y mezclar. Agregar 5 ml de nitrobenceno y 2 ml de sulfato férrico amónico (SR), agitar y titular el exceso de nitrato de plata con tiocianato de amonio 0,1 N (SV). Calcular la molaridad.
Dicromato de potasio 0,1 N
K2Cr2O7 - (PM: 294,2)
4,903 g en 1 litro.
Disolver aproximadamente 5 g de dicromato de potasio en 1 litro de agua. Estandarizar la solución del siguiente modo.
Transferir 25,0 ml de esta solución a un erlenmeyer de 500 ml con tapón de vidrio, agregar 2 g de ioduro de potasio (libre de iodato), diluir con 200 ml de agua, agregar 5 ml de ácido clorhídrico, dejar reposar durante 10 minutos en un sitio oscuro y titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Realizar una determinación con un blanco y hacer las correcciones necesarias. Calcular la normalidad.
Edetato disódico 0,05 M
C10H14N2Na2-O8H . 2H2O - (PM: 372,2)
18,61 g en 1 litro.
Disolver 18,6 g de edetato sódico en agua para obtener 1 litro y estandarizar la solución del siguiente modo.
Pesar exactamente alrededor de 200 mg de carbonato de calcio estándar para quelatometría, previamente secado a 110 °C durante 2 horas y enfriar en un desecador. Transferir a un vaso de precipitados de 400 ml, agregar 10 ml de agua y agitar por rotación para formar una suspensión. Cubrir el vaso de precipitados con un vidrio de reloj y transferir 2 ml de ácido clorhídrico diluido con una pipeta insertada entre el borde del vaso de precipitados y el borde del vidrio de reloj. Agitar por rotación el contenido del vaso de precipitados para disolver el carbonato de calcio. Lavar las paredes del vaso de precipitados, la superficie exterior de la pipeta y el vidrio de reloj con agua y diluir con agua hasta aproximadamente 100 ml. Agregar mientras se agita la solución, preferentemente con un agitador magnético, aproximadamente 30 ml de la solución de edetato sódico desde una bureta de 50 ml. Agregar 15 ml de hidróxido de sodio (SR) y 300 mg de indicador de azul de hidroxinaftol y continuar la titulación con la solución de edetato sódico hasta punto final azul. Calcular la molaridad, por la fórmula siguiente:
P/(100,09 V)
en la cual P es el peso, en mg, de CaCO3 en la porción de carbonato de calcio tomada y V es el volumen, en ml, de la solución de edetato disódico consumida.
Ferricianuro de potasio 0,05 M
K3Fe(CN)6 - (PM: 329,3)
16,46 g en 1 litro.
Disolver aproximadamente 17 g de ferricianuro de potasio en agua para obtener 1 litro. Estandarizar la solución del siguiente modo.
Transferir 50,0 ml de esta solución a un erlenmyer con tapón de vidrio, de 500 ml, diluir con 50 ml de agua, agregar 10 ml de ioduro de potasio (SR) y 10 ml de ácido clorhídrico diluido y dejar reposar durante 1 minuto. Luego agregar 15 ml de solución de sulfato de cinc (1 en 10) y titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Calcular la molaridad.
Proteger de la luz y volver a estandarizar antes de emplear.
Hidróxido de potasio 1 N
KOH - (PM: 56,1)
56,11 g en 1 litro.
Disolver 68 g de hidróxido de potasio en aproximadamente 950 ml de agua. Agregar una solución saturada recientemente preparada de hidróxido de bario hasta que no se forme más precipitado. Agitar la mezcla a fondo y dejar reposar durante toda la noche en una botella tapada. Decantar el líquido transparente o filtrar la solución, en una botella de poliolefina de cierre perfecto y estandarizar según el procedimiento dado para Hidróxido de sodio 1 N.
Hidróxido de potasio alcohólico 0,5 N
28,06 g en 1 litro.
Disolver aproximadamente 34 g de hidróxido de potasio en 20 ml de agua y agregar alcohol libre de aldehído para obtener 1 litro. Dejar reposar la solución en una botella de cierre perfecto durante 24 horas. Luego decantar rápidamente el líquido sobrenadante transparente en un envase apropiado, cerrado perfectamente, y estandarizar la solución del siguiente modo.
Medir exactamente alrededor de 25 ml de ácido clorhídrico 0,5 N (SV). Diluir con 50 ml de agua, agregar 2 gotas de fenolftaleína (SR) y titular con solución de hidróxido de potasio alcohólico hasta que se produzca un color rosado pálido permanente. Calcular la normalidad.
[NOTA: almacenar en botellas de cierre perfecto, protegidas de la luz].
Hidróxido de potasio metanólico 0,1 N
5,612 g en 1 litro.
Disolver aproximadamente 6,8 g de hidróxido de potasio en 4 ml de agua y agregar metanol para obtener 1 litro. Dejar reposar la solución en una botella de cierre perfecto durante 24 horas. Luego decantar rápidamente el líquido sobrenadante transparente en un envase apropiado, cerrado perfectamente, y estandarizar la solución del siguiente modo.
Medir exactamente alrededor de 25 ml de ácido corhídrico 0,1 N (SV): Diluir con 50 ml de agua, agregar 2 gotas de fenolftaleína (SR) y titular con la solución de hidróxido de potasio metanólico hasta que se produzca un color rosado pálido permanente. Calcular la normalidad.
[NOTA: almacenar en botellas de cierre perfecto, protegidas de la luz].
Hidróxido de sodio 1 N
NaOH - (PM: 40,0)
40,00 g en 1 litro.
Disolver 162 g de hidróxido de sodio en 150 ml de agua, enfriar la solución a temperatura ambiente y filtrar a través de papel de filtro endurecido. Transferir 54,5 ml del filtrado transparente a un envase de poliolefina de cierre perfecto y diluir con agua hasta obtener 1 litro.
Pesar exactamente alrededor de 5 g de biftalato de potasio, previamente triturado y secado a 120 °C durante 2 horas, y disolver en 75 ml de agua. Agregar 2 gotas de fenolftaleína (SR) y titular con la solución de hidróxido de sodio hasta la producción de color rosado permanente. Cada 204,2 mg de biftalato de potasio equivale a 1 ml de hidróxido de sodio 1 N.
[NOTAS: (1) las soluciones de hidróxidos alcalinos absorben dióxido de carbono cuando se exponen al aire. Deben conservarse en botellas perfectamente cerradas con tapones apropiados conectados con un tubo lleno con una mezcla de hidróxido de sodio y cal (tubo de soda cáustica) para que el aire que penetre en el envase deba pasar a través de este tubo, que absorberá el dióxido de carbono. (2) Preparar soluciones de concentración inferior (por ej., 0,1 N, 0,01 N) mediante la dilución cuantitativa, de volúmenes exactamente medidos de la solución 1 N, con suficiente agua para obtener la concentración deseada].
[NOTA: volver a estandarizar la solución con frecuencia].
Hidróxido de tetrabutilamonio 0,1 N
(C4H9)4NOH - (PM: 259,5) 25,95 g en 1 litro.
Disolver 40 g de ioduro de tetra-n-butilamonio en 90 ml de metanol anhidro en un erlenmeyer con tapón de vidrio. Colocar en un baño de hielo, agregar 20 g de óxido de plata reducido a polvo, tapar el erlenmeyer y agitar vigorosamente durante 60 minutos. Centrifugar unos pocos ml y someter el líquido sobrenadante a el ensayo de ioduro (ver loduro en 410. Ensayos generales de identificación). Si el ensayo fuera positivo, agregar 2 g de óxido de plata adicionales y dejar reposar durante 30 minutos agitando intermitentemente. Cuando todo el ioduro haya reaccionado; filtrar a través de un embudo de vidrio sinterizado. Enjuagar el erlenmeyer y el embudo con tres porciones de 50 ml de tolueno anhidro, agregando los enjuagues al filtrado. Diluir con una mezcla de 3 volúmenes de tolueno anhidro y 1 volumen de metal anhidro hasta 1 litro y lavar la solución durante 10 minutos con nitrógeno libre de dióxido de carbono. [NOTA: si fuera necesario obtener una solución transparente, se pueden agregar cantidades aún más pequeñas de metanol anhidro. Conservar en un recipiente protegido del dióxido de carbono y la humedad y descartar después de 60 días de preparado. Alternativamente, la solución puede prepararse al diluir un volumen apropiado de solución de hidróxido de tetrabutilamonio en metanol comercialmente disponible con una mezcla de 4 volúmenes de tolueno anhidro y 1 volumen de metanol anhidro. [NOTA: si fuera necesario obtener una solución transparente, se pueden agregar cantidades aún más pequeñas de metanol].
Estandarizar la solución el día de uso del siguiente modo. Disolver aproximadamente 400 mg de ácido benzoico estándar primario, exactamente pesados, en 80 ml de dimetilformamida, agregar 3 gotas de una solución 1 en 100 de azul de timol en dimetilformamida y titular hasta punto final azul con la solución de hidróxido de tetrabutilamonio, descargando la solución titulante desde una bureta equipada con una trampa de absorción de dióxido de carbono. Realizar una determinación con un blanco y hacer las correcciones necesarias. Cada ml de hidróxido tetrabutilamonio 0,1 N equivale a 12,21 mg de ácido benzoico.
lodato de potasio 0,05 M
KIO3 - (PM: 214,0)
10,70 g en 1 litro.
Disolver 10,700 g de iodato de potasio, previamente secado a 110 °C hasta peso constante, en agua para obtener 1 litro.
lodo 0,1 N
I - (PM: 126,9)
12,69 g en 1 litro.
Disolver aproximadamente 14 g de iodo en una solución de 36 g de ioduro de potasio en 100 ml de agua, agregar 3 gotas de ácido clorhídrico, diluir con agua a 1 litro y estandarizar la solución del siguiente modo.
Transferir 25,0 ml de la solución de iodo a un matraz aforado de 250 ml, diluir hasta 100 ml y titular con tiosulfato de sodio 0,1 N (SV) hasta que la solución adquiera un color amarillo pálido. Añadir 2 ml de almidón (SR) y continuar titulando hasta que la solución sea incolora.
Calcular la normalidad.
Conservar en botellas de material inactínico con tapón de vidrio.
Metóxido de litio 0,1 N en benceno
CH3OLi - (PM: 38,0)
3,798 g en 1 litro.
Disolver 0,6 g de litio metálico recientemente cortado en 150 ml de metanol, enfriando el erlenmeyer durante el agregado del metal. Cuando se completa la reacción, agregar 850 ml de benceno. Si aparece opalescencia o precipitación, agregar metanol suficiente para volver la solución transparente. Almacenar preferentemente en el reservorio de una bureta automática apropiadamente protegida del dióxido de carbono y la humedad. Estandarizar la solución por titulación contra ácido benzoico según se indica en Metóxido de sodio 0,1 N en tolueno.
[NOTA: volver a estandarizar la solución con frecuencia.]
Metóxido de litio 0,1 N en clorobenceno
CH3OLi - (PM: 38,0)
3,798 g en 1 litro.
Disolver 0,7 g de litio metálico recientemente cortado en 150 ml de metanol, enfriando el erlenmeyer durante el agregado del metal. Cuando se completa la reacción, agregar 850 ml de clorobenceno. Si aparece opalescencia o precipitación, agregar metanol suficiente para aclarar la solución. Almacenar preferentemente en el reservorio de una bureta automática apropiadamente protegida del dióxido de carbono y la humedad. Estandarizar la solución por titulación contra ácido benzoico según se indica en Metóxido de sodio 0,1 N en tolueno.
[NOTA: volver a estandarizar la solución con frecuencial.]
Metóxido de litio 0,02 N en metanol
CH3LiO - (PM: 38,0)
759,6 mg en 1 litro.
Disolver 0,12 g de litio metálico recientemente cortado en 150 ml de metanol, enfriando el erlenmeyer durante el agregado del metal. Cuando se completa la reacción, agregar 850 ml de metanol y mezclar. Almacenar la solución preferentemente en el reservorio de una bureta automática apropiadamente protegida del dióxido de carbono y la humedad. Estandarizar la solución por titulación contra ácido benzoico según se indica en Metóxido de sodio 0,1 N en tolueno, pero emplear sólo 100 mg de ácido benzoico. Cada 2,442 mg de ácido benzoico equivale a 1 ml de metóxido de litio 0,02 N.
[NOTA: volver a estandarizar la solución con frecuencial.]
Metóxido de sodio 0,1 N en tolueno
CH3ONa - (PM: 54,0)
5,402 g en 1 litro.
Enfriar en un baño de agua helada 150 ml de metanol contenidos en un matraz aforado de 1 litro y agregar, en porciones pequeñas, aproximadamente 2,5 g de sodio metálico recientemente cortado. Cuando el metal se ha disuelto, completar a volumen con tolueno y mezclar. Almacenar preferentemente en el recipiente de una bureta automática apropiadamente protegida del dióxido de carbono y la humedad. Estandarizar la solución del siguiente modo.
Pesar exactamente alrededor de 400 mg de ácido benzoico estándar primario y disolver en 80 ml de dimetilformamida en un erlenmeyer. Agregar 3 gotas de una solución 1 en 100 de azul de timol en dimetilformamida y titular con metóxido de sodio hasta punto final azul. Corregir por el volumen de solución de metóxido de sodio consumido por 80 ml de la dimetilformamida y calcular la normalidad. Cada 12,21 mg de ácido benzoico equivale a 1 ml de metóxido de sodio 0,1 N.
[NOTAS: (1) para eliminar la turbidez que puede formarse después de la dilución con tolueno, agregar metanol (25 a 30 ml son generalmente suficientes) hasta que la solución se vuelva transparente. (2) Volver a estandarizar la solución con frecuencia].
Metóxido de sodio 0,5 N en metanol
CH3ONa - (PM: 54,0)
27,01 g en 1 litro.
Pesar 11,5 g de sodio metálico recientemente cortado en cubos pequeños. Transferir aproximadamente 0,5 ml de metanol anhidro en un balón de 250 ml equipado con una junta de vidrio esmerilado, agregar 1 cubo de sodio metálico y cuando la reacción haya cesado, agregar al balón el resto del sodio metálico. Conectar al balón un refrigerante y agregar lentamente 250 ml de metanol anhidro, en porciones pequeñas, a través de la parte superior del refrigerante.
Regular el agregado del metanol de manera que los vapores se condensen y no se escapen por la parte superior del refrigerante. Luego que se ha completado el agregado del metanol, conectar un tubo de secado a la parte superior del refrigerante y dejar enfriar la solución. Transferir la solución a un matraz aforado de 1 litro, completar a a volumen con metanol anhidro y mezclar. Estandarizar la solución del siguiente modo.
Transferir aproximadamente 20 ml de ácido clorhídrico 1 N (SV), recientemente estandarizado y exactamente medidos, a un erlenmeyer de 250 ml, agregar 0,25 ml de fenolftaleína (SR) y titular con la solución de metóxido de sodio hasta la primera aparición de un color rosado permanente. Calcular la normalidad.
Morfolina 0,5 N en metanol
C4H9NO - (PM: 87,1)
43,56 g en 1 litro.
Transferir 44 ml de morfolina recientemente destilada a una botella para reactivos de 1 litro y agregar metanol hasta completar aproximadamente 1 litro. Proteger de la absorción de dióxido de carbono durante la remoción de alícuotas. No es necesario estandarizar esta solución.
Nitrato cérico amónico 0,05 N
Ce(NO3)4 . 2NH4NO3 - (PM: 548,2)
2,741 g en 100 ml
Disolver 2,75 g de nitrato cérico amónico en ácido nítrico 1 N para obtener 100 ml de solución y filtrar. Estandarizar la solución del siguiente modo.
Transferir exactamente 10 ml de sulfato ferroso amónico 0,1 N (SV) recientemente estandarizado a un erlenmeyer y diluir con agua hasta aproximadamente 100 ml. Agregar 1 gota de nitrofenantrolina (SR) y titular con la solución de nitrato cérico amónico hasta punto final incoloro. Calcular la normalidad a partir del volumen tomado de sulfato ferroso amónico 0,1N (SV) y el volumen de solución de nitrato cérico amónico consumido.
Nitrato cúprico 0,1 N
Cu(NO3)2. 2,5H2O - (PM: 232,6)
23,26 g en 1 litro.
Cu(NO3)2 . 3H2O - (PM: 241,6)
24,16 g en 1 litro.
Disolver 23,3 g de nitrato cúprico 2,5 hidratado, o 24,2 g del trihidratado, en agua para obtener 1 litro. Estandarizar la solución del siguiente modo.
Transferir 20,0 ml de la solución a un vaso de precipitados de 250 ml. Agregar 2 ml de nitrato de sodio 5 M, 20 ml acetato de amonio (SR) y suficiente agua para obtener 100 ml. Titular con edetato disódico 0,05 M (SV). Determinar el punto final potenciométricamente empleando un electrodo de referencia de doble junta para ion cúprico. Realizar una determinación con un blanco y hacer las correcciones necesarias. Calcular la normalidad por la fórmula siguiente .
VM/20,0
en la cual V es el volumen, en ml, de edetato disódico consumido, M es la molaridad del edetato disódico y 20,0 es el número de ml tomados de la solución de nitrato cúprico.
Nitrato de plata 0,1 N
AgNO3 - (PM: 169,9)
16,99 g en 1 litro.
Disolver aproximadamente 17,5 g de nitrato de plata en 1 litro de agua y estandarizar la solución del siguiente modo.
Transferir aproximadamente 100 mg, exactamente pesados, de cloruro de sodio grado reactivo, previamente secado a 110 °C durante 2 horas, a un vaso de precipitados de 150 ml, disolver en 5 ml de agua y agregar 5 ml de ácido acético, 50 ml de metanol y 0,5ml gotas de eosina (SR). Agitar, preferentemente con un agitador magnético y titular con solución de nitrato de plata. Calcular la normalidad.
Nitrato mercúrico 0,1 M
Hg(NO3)2 - (PM: 324,6)
32,46 g en 1 litro.
Disolver aproximadamente 35 g de nitrato mercúrico en una mezcla de 5 ml de ácido nítrico y 500 ml de agua y diluir con agua a 1 litro. Estandarizar la solución del siguiente modo.
Transferir aproximadamente 20 ml de la solución, exactamente medidos, a un erlenmeyer y agregar 2 ml de ácido nítrico y 2 ml de sulfato férrico amónico (SR). Enfriar por debajo de 20 °C y titular con tiocianato de amonio 0,1 N (SV) hasta la primera aparición de un color pardusco permanente. Calcular la molaridad.
Nitrito de sodio 0,1 M
NaNO2 - (PM: 69,0)
6,900 g en 1 litro.
Disolver 7,5 g de nitrito de sodio en agua para obtener 1 litro y estandarizar la solución del siguiente modo.
Pesar exactamente alrededor de 500 mg de Sulfanilamida SR-FA, secar previamente a 105 °C durante 3 horas y transferir a un vaso de precipitados apropiado. Agregar 20 ml de ácido clorhídrico y 50 ml de agua, agitar hasta disolución y enfriar a 15 °C. Mantener la temperatura aproximadamente a 15 °C, titular lentamente con solución de nitrito de sodio, colocando la punta de la bureta debajo de la superficie de la solución para evitar la oxidación del nitrito de sodio por el airé y agitar la solución suavemente con una agitador magnético, pero evitar la formación de un vórtice de aire debajo de la superficie. Emplear el indicador especificado en la monografía individual o, si se especifica un procedimiento potenciométrico, determinar el punto final electrométricamente, empleando electrodos de platino calomel o platino-platino. Cuando la titulación está cerca de 1 ml del punto final, agregar la solución titulante en porciones de 0,1 ml y esperar 1 minuto entre cada agregado. Calcular la molaridad. Cada 17,22 mg de sulfanilamida equivale a 1 ml de nitrito de sodio 0,1000 M.
Permanganato de potasio 0,1 N
KMnO4 - (PM: 158,0)
3,161 g en 1 litro.
Disolver aproximadamente 3,3 g de permanganato de potasio en 1 litro de agua en un erlenmeyer y calentar a ebullición la solución durante aproximadamente 15 minutos. Insertar el tapón en el erlenmeyer, dejar reposar durante al menos 2 días y filtrar a través de un crisol de vidrio sinterizado de porosidad fina. Si fuera necesario, el fondo del crisol de vidrio sinterizado puede revestirse con una torunda de lana de vidrio. Estandarizar la solución del siguiente modo:
Pesar exactamente alrededor de 200 mg de oxalato de sodio, previamente secado a 110 °C hasta peso constante, y disolver en 250 ml de agua. Agregar 7 ml de ácido sulfúrico, calentar a aproximadamente 70 °C y luego agregar lentamente la solución de permanganato desde una bureta, con agitación constante, hasta que se produzca un color rosado pálido, que persista durante 15 segundos. La temperatura, al finalizar la titulación no debe ser menor de 60 °C. Calcular la normalidad. Cada 6,700 mg de oxalato de sodio equivale a 1 ml de permanganato de potasio 0, 1 N.
Dado que el permanganato de potasio se reduce en contacto con sustancias orgánicas, como por ej., goma, la solución debe manipularse en aparatos enteramente construidos de vidrio u otro material apropiadamente inerte. Debe volver a estandarizarse con frecuencia. Almacenar en botellas de vidrio color ámbar con tapón.
Solución estándar de diclorofenol-indofenol
A 50 mg de 2,6-diclorofenol-indofenol sódico que haya sido almacenado en un desecador sobre cal sodada, agregar 50 ml de agua que contenga 42 mg de bicarbonato de sodio, agitar vigorosamente y cuando se disuelve el colorante, agregar agua hasta obtener 200 ml. Filtrar en una botella ámbar con tapón de vidrio. Estandarizar la solución del siguiente modo.
Transferir 50 mg de Acido ascórbico SR-FA, exactamente pesados, a un matraz aforado de 50 ml con tapón de vidrio con la ayuda de un volumen suficiente de ácido metafosfórico - ácido acético (SR) para obtener 50 ml. Transferir inmediatamente 2 ml de la solución de ácido ascórbico a un erlenmeyer de 50 ml que contenga 5 ml de ácido metafosfórico ácido acético (SR) y titular rápidamente con solución de diclorofenolindofenol hasta que un color rosado característico persista durante al menos 5 segundos. Realizar una determinación con un blanco titulando 7 ml de ácido metafosfórico - ácido acético (SR) más un volumen de agua igual al volumen de la solución de diclorofenol empleada para titular la solución de ácido ascórbico. Expresar la concentración de esta solución estándar en función de su equivalente en mg de ácido ascórbico.
Sulfato cérico 0,1 N
Ce(SO4)2 - (PM:.332,2)
33,22 g en 1 litro.
Transferir 59 g de nitrato cérico amónico a un vaso de precipitados, agregar 31 ml de ácido sulfúrico, mezclar y agregar con precaución agua, en porciones de 20 ml, hasta completar la disolución. Cubrir el vaso de precipitados, dejar reposar durante toda la noche, filtrar a través de un crisol de porosidad fina de vidrio sinterizado, diluir con agua a 1 litro y mezclar. Estandarizar la solución del siguiente modo.
[NOTA: preparar la solución de tetróxido de osmio empleada en este procedimiento en una campana extractora bien ventilada, debido a los vapores venenosos desprendidos por este compuesto].
Pesar exactamente 200 mg de trióxido de arsénico, previamente secado a 105 °C durante 1 hora, y transferir a un erlenmeyer de 500 ml. Lavar las paredes internas del erlenmeyer con 25 ml de solución de hidróxido de sodio (2 en 25), agitar por rotación hasta disolver la sustancia y cuando la disolución se completa, agregar 100 ml de agua y mezclar. Agregar 10 ml de ácido sulfúrico diluido (1 en 3), luego agregar 2 gotas de ortofenantrolina (SR) y 2 gotas de una solución 1 en 400 de tetróxido de osmio en ácido sulfúrico 0,1 N y titular lentamente con solución de sulfato cérico hasta que el color rosado cambié a azul pálido. Calcular la normalidad. Cada 4,946 mg de trióxido de arsénico equivale a 1 ml de sulfato cérico 0,1 N. _
Sulfato de cinc 0,05 M
ZnSO4. 7H2O (PM.- 287,5)
14,4 g en 1 litro.
Disolver 14,4 g de sulfato de cinc en agua para obtener 1 litro. Estandarizar la solución del siguiente modo.
Transferir aproximadamente 10 ml de edetato disódico 0,05 M (SV), exactamente medidos, a un erlenrneyer de 125 ml y agregar, en el orden dado, 10 ml de solución reguladora de ácido acético acetato de amonio (SR), 50 ml de alcohol y 2 ml de ditizona (SR). Titular con solución de sulfato de cinc hasta obtener una solución transparente de color rosado. Calcular la molaridad.
Sulfato férrico amónico 0,1 N
FeNH4(SO4)2 . 12H2O - (PM: 482,2)
48,22 g en 1 litro.
Disolver 50 g de sulfato férrico amónico en una mezcla de 300 ml de agua y 6 ml de ácido sulfúrico, diluir con agua a 1 litro y mezclar. Estandarizar la solución del siguiente modo.
Transferir aproximadamente 40 ml de la solución, exactamente medidos, a un erlenmeyer con tapón de vidrio, agregar 5 ml de ácido clorhídrico, mezclar y agregar una solución de 3 g de ioduro de potasio en 10 ml de agua. Tapar, dejar reposar durante 10 minutos y titular el iodo liberado con tiosulfato de sodio 0,1 N (SV), agregando 3 ml de almidón (SR) cerca del punto final. Realizar una determinación con un blanco y hacer las correciones necesarias. Calcular la normalidad.
Almacenar en envases inactínicos de cierre pérfecto.
Sulfato ferroso amónico 0,1 N
Fe(NH4)2(SO4)2. 6H2O - (PM: 392,1)
39,21 g en 1 litro.
Disolver 40 g de sulfato ferroso amónico en una mezcla previamente enfriada de 40 ml de ácido sulfúrico y 200 ml de agua, diluir con agua a 1 litro y mezclar. Un momento antes de usar, estandarizar la solución del siguiente modo:
Transferir entre 25 y 30 ml de la solución, exactamente medidos, a un erlenmeyer, agregar 2 gotas de ortofenantrolina (SR) y titular con sulfato cérico 0,1N (SV) hasta que el color cambie de rojo a azul pálido. Calcular la normalidad a partir del volumen de sulfato cérico 0,1 N consumido.
Tetrafenilborato de sodio 0,02 M
NaB(C6H5)4 - (PM: 342,2)
6,845 g en 1 litro.
Disolver una cantidad de tetrafenilborato de sodio, equivalente a 6,845 g de NaB(C6H5)4, en agua para obtener 1 litro y estandarizar la solución del siguiente modo.
Transferir dos porciones de 75 ml de la solución a sendos vasos de precipitados y agregar a cada uno 1 ml de ácido acético y 25 ml de agua. Agregar lentamente a cada vaso de precipitados y con agitación constante, 25 ml de solución de biftalato de potasio (1 en 20) y dejar reposar durante 2 horas. Filtrar una de las mezclas a través de un crisol filtrante y lavar el precipitado con agua fría. Transferir el precipitado a un envase, agregar 50 ml de agua, agitar intermitentemente durante 30 minutos, filtrar y emplear el filtrado como solución saturada de tetrafenilborato de potasio en el siguiente procedimiento de estandarización. Filtrar la segunda mezcla a través de un crisol filtrante tarado y lavar el precipitado con tres porciones de 5 ml de solución saturada de tetrafenilborato de potasio. Secar el precipitado a 105 °C durante 1 hora. Cada g de tetrafenilborato de potasio equivale a 955,1 mg de tetrafenilborato de sodio. A partir del peso de tetrafenilboráto de sodio obtenido, calcular la molaridad de la solución de tetrafenilborato de sodio.
[NOTA: preparar esta solución el día de uso].
Tiocianato de amonio 0,1 N
NH4SCN - (PM: 76,1)
7,612 g en 1 litro.
Disolver aproximadamente 8 g de tiocianato de amonio en 1 litro de agua y estandarizar la solución del siguiente modo.
Transferir aproximadamente 30 ml de nitrato de plata 0,1 N (SV), exactamente medidos, a un erlenmeyer con tapón de vidrio. Diluir con 50 ml de agua, luego agregar 2 ml de ácido nítrico y 2 ml de sulfato férrico amónico (SR) y titular con solución de tiocianato de amonio hasta la aparición de un color rojo pardo incipiente. Calcular la normalidad.
Si se desea, puede reemplazarse el tiocianato de amonio 0,1 N por tiocianato de potasio 0,1 N cuando el primero se indica en un ensayo o valoración.
Tiosulfato de sodio 0,1 N
Na2S2O3. 5H2O - (PM: 248,2)
24,82 g en 1 litro.
Disolver aproximadamente 26 g de tiosulfato de sodio y 200 mg de carbonato de sodio en 1 litro de agua recientemente sometida a ebullición y enfriada. Estandarizar la solución del siguiente modo.
Pesar exactamente alrededor de 210 mg de dicromato de potasio estándar primario, previamente reducido a polvo y secado a 120 °C durante 4 horas, y disolver en 100 ml de agua en un erlenmeyer de 500 ml con tapón de vidrio. Agitar por rotación hasta disolver el sólido, retirar el tapón y agregar rápidamente 3 g de ioduro de potasio, 2 g de bicarbonato de sodio y 5 ml de ácido clorhídrico. Tapar suavemente en el erlenmeyer, agitar por rotación para mezclar y dejar reposar en la oscuridad durante 10 minutos. Enjuagar el tapón y las paredes internas del erlenmeyer con agua y titular el iodo liberado con solución de tiosulfato de sodio hasta que la solución tome color verde amarillento. Agregar 3 ml de almidón (SR) y continuar la titulación hasta que desaparezca el color azul. Calcular la normalidad.
Estandarizar la solución frecuentemente semanalmente.
Tricloruro de titanio 0,1 N
TiCl3 - (PM: 154,2)
15,42 g en 1 litro.
Agregar 75 ml de solución de tricloruro de titanio (1 en 5) a 75 ml de ácido clorhídrico, diluir hasta 1 litro y mezclar. Estandarizar la solución del siguiente modo, empleando el aparato especial de titulación descripto.
Aparato - Almacenar la solución de tricloruro de titanio en el recipiente de un aparato de titulación de sistema cerrado en una atmósfera de hidrógeno.
Emplear un erlenmeyer de 500 ml de boca ancha como recipiente de titulación y conectar a la bureta de titulación un tubo de entrada para dióxido de carbono y un tubo de salida a través de un tapón de goma. Adaptar un agitador mecánico. Todas las juntas deben ser herméticas. Preparar el aparato de manera que, tanto el hidrógeno como el dióxido de carbono pasen a través de botellas de lavado que contengan solución de tricloruro de titanio (aproximadamente 1 en 50) para eliminar el oxígeno.
Si la solución a titular se calienta antes o durante la titulación, conectar el matraz de titulación con un refrigerante en posición vertical a través del tapón de goma.
Estandarización - Transferir aproximadamente 40 ml de sulfato férrico amónico 0,1 N (SV), exactamente medidos, a el matraz de titulación y pasar una corriente rápida de dióxido de carbono hasta eliminar todo el aire. Agregar la solución de tricloruro de titanio desde la bureta hasta cerca del punto final calculado (aproximadamente 35 ml), luego agregar a través del tubo de salida, 5 ml de tiocianato de amonio (SR) y continuar la titulación hasta que la solución sea incolora. Calcular la normalidad.
TABLAS


